Chimie universitaire — 2e année · Bachelor Year 2
17Orbitales frontières et réactivité
Un flacon de cyclopentadiène oublié sur une étagère se transforme lentement en son dimère : deux molécules du même diène s’unissent en un composé bicyclique ponté, et un seul des stéréoisomères possibles se forme. Rien, dans les flèches courbes du volume de première année, ne permet de prévoir lequel. Deux orbitales le permettent : la plus haute orbitale occupée d’une molécule et la plus basse orbitale vacante de l’autre. Ce chapitre fait de l’interaction à deux niveaux du Chapitre 14 un outil pour la réactivité — quel atome un nucléophile attaque, de quel côté, et pourquoi un diène et un alcène s’unissent en un cycle en une seule étape.
Rappel
Chapitre 14 : deux orbitales en interaction, répulsion à quatre électrons. Chapitre 16 : niveaux et coefficients de Hückel des systèmes conjugués. Le volume de première année : nucléophiles et électrophiles, flèches courbes, contrôle cinétique, réactions stéréospécifiques, stéréosélectives et régiosélectives, additions électrophiles sur les alcènes, substitution nucléophile.
17.1 Deux orbitales, de nouveau
Lorsque deux molécules s’approchent, leurs orbitales se recouvrent et interagissent. L’essentiel de l’interaction est faible, les orbitales étant éloignées en énergie ; une forme perturbative du résultat à deux niveaux suffit alors.
Théorème 17.1 (Interaction faible de deux niveaux)
Deux orbitales d’énergies , couplées par une intégrale de résonance telle que (recouvrement négligé), sont déplacées en
au premier ordre en : le niveau inférieur descend et le niveau supérieur monte de la même quantité, d’autant plus petite que l’écart est grand.
Démonstration. D’après le Théorème 14.14, les niveaux exacts sont . Avec , , et . ∎
Proposition 17.2 (Deux électrons attirent, quatre repoussent)
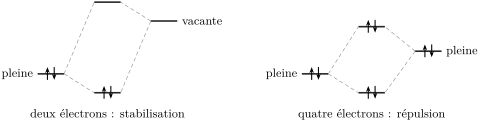
Si les deux orbitales en interaction contiennent deux électrons en tout, le système est stabilisé d’environ . Si elles en contiennent quatre, le système est déstabilisé.
Démonstration. Deux électrons vont dans le niveau abaissé : gain . Avec quatre, le niveau supérieur est rempli lui aussi ; à l’ordre du Théorème 17.1, les deux déplacements se compensent, et en tenant compte du recouvrement le niveau supérieur monte plus que l’inférieur ne descend (Proposition 14.5) : une répulsion nette. ∎
17.2 Les orbitales frontières
Définition 17.3 (Orbitales frontières)
La HOMO (de l’anglais highest occupied molecular orbital : la plus haute orbitale moléculaire occupée, notée aussi HO) et la LUMO (lowest unoccupied molecular orbital : la plus basse orbitale moléculaire vacante, notée aussi BV) d’une molécule sont ses orbitales frontières.
Proposition 17.4 (L’interaction dominante)
Entre deux molécules à couches complètes, les interactions stabilisantes qui comptent le plus sont celles entre la HOMO de l’une et la LUMO de l’autre ; des deux paires de ce type, celle dont l’écart est le plus petit l’emporte. Un nucléophile réagit par sa HOMO, un électrophile par sa LUMO.
Argument. Les paires pleine–pleine se repoussent (Proposition 17.2) et les paires vacante–vacante ne contiennent aucun électron : seules les paires pleine–vacante stabilisent, chacune de . La HOMO est le plus haut niveau rempli et la LUMO le plus bas niveau vacant : une paire HOMO–LUMO a donc le plus petit écart parmi elles ; d’après le théorème, le plus petit écart donne le terme le plus grand. ∎
Définition 17.5 (Contrôle de charge et contrôle orbitalaire)
Une réaction est sous contrôle de charge lorsque l’attraction entre les charges des deux partenaires décide de l’endroit où ils réagissent, et sous contrôle orbitalaire lorsque c’est le recouvrement des orbitales frontières qui en décide, l’attaque ayant lieu là où leurs coefficients sont les plus grands.
Définition 17.6 (Espèces dures et molles)
Un nucléophile dur ou un électrophile dur est petit, porte une charge concentrée et possède une HOMO (respectivement une LUMO) éloignée de celle de ses partenaires : il réagit sous contrôle de charge. Un nucléophile mou ou un électrophile mou est gros et polarisable, avec une HOMO haute (respectivement une LUMO basse) : il réagit sous contrôle orbitalaire. Le dur réagit de préférence avec le dur, le mou avec le mou.
L’ion hydroxyde et l’ion fluorure sont des nucléophiles durs, l’iodure et les thiolates des nucléophiles mous ; un proton et un carbocation sont des électrophiles durs, le carbone d’un halogénoalcane un électrophile mou.
Définition 17.7 (Nucléophile ambident)
Un nucléophile ambident possède deux atomes nucléophiles reliés par conjugaison, capables chacun d’attaquer un électrophile.
L’ion cyanure est attaqué par l’azote, où la charge négative est la plus grande, par les électrophiles durs, et par le carbone, où sa HOMO a son plus grand coefficient, par les électrophiles mous : un halogénoalcane donne un nitrile . Les ions énolate, rencontrés au Chapitre 25, réagissent de même par le carbone ou par l’oxygène.
Méthode 17.8 (Une analyse par les orbitales frontières)
- Identifier le nucléophile (HOMO haute) et l’électrophile (LUMO basse).
- Représenter les deux orbitales frontières avec leurs coefficients et leurs signes.
- La réaction a lieu là où le recouvrement est le plus grand : atomes de plus grands coefficients, lobes de même signe face à face.
- La direction d’approche suit la forme de la LUMO (perpendiculaire au plan d’un groupe , à l’arrière d’une liaison ).
- Un écart HOMO–LUMO plus petit signifie une réaction plus rapide (toutes choses égales par ailleurs).
La direction d’attaque découle de la LUMO. La LUMO d’un groupe carbonyle est son orbitale , plus développée sur le carbone et perpendiculaire au plan : les nucléophiles approchent le carbone par-dessus ou par-dessous le plan, et non selon l’axe . La LUMO d’un halogénoalcane est l’orbitale de la liaison , dont le gros lobe sur le carbone pointe à l’opposé de X : le nucléophile attaque par l’arrière, et le carbone subit une inversion — la stéréochimie de la substitution bimoléculaire du volume de première année.
17.3 La réaction de Diels–Alder
Définition 17.9 (Réaction concertée)
Une réaction concertée forme et rompt toutes ses liaisons en une seule étape, par un état de transition unique, sans intermédiaire.
Définition 17.10 (Réaction de Diels–Alder)
La réaction de Diels–Alder est l’addition concertée d’un diène conjugué, dans sa conformation s-cis, sur un alcène ou un alcyne, le diénophile, qui forme un cycle à six chaînons avec deux nouvelles liaisons et une nouvelle liaison .
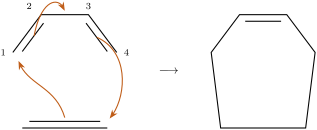
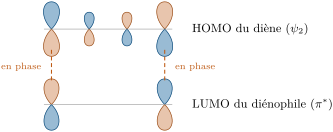
L’interaction dominante a lieu entre la HOMO du diène, , et la LUMO du diénophile, . Leurs lobes aux extrémités du diène et sur les deux carbones du diénophile ont des signes concordants lorsque le diénophile approche par une face du diène : les deux nouvelles liaisons peuvent se former en même temps, sur la même face de chaque partenaire.
Proposition 17.11 (Stéréospécificité)
La réaction de Diels–Alder est stéréospécifique : des substituants cis sur le diénophile sont cis dans le produit, des substituants trans restent trans.
Démonstration. La réaction est concertée et les deux nouvelles liaisons se forment sur la même face du diénophile : ses deux carbones ne tournent jamais l’un par rapport à l’autre, et les positions relatives de leurs substituants sont transportées dans le cycle. ∎
Proposition 17.12 (Régiosélectivité)
Avec des partenaires dissymétriques, le produit majoritaire unit l’atome du diène qui a le plus grand coefficient dans sa HOMO à l’atome du diénophile qui a le plus grand coefficient dans sa LUMO.
Argument. Dans l’état de transition, les deux nouvelles liaisons ne sont pas encore également formées ; la stabilisation est plus grande lorsque les plus grands coefficients se recouvrent ( croît avec le produit des coefficients des atomes qui se recouvrent) : cette orientation est atteinte à plus basse énergie. ∎
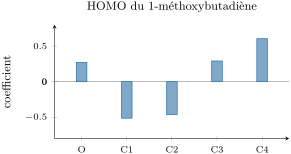
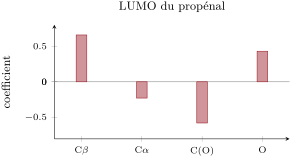
Le groupe donneur élève la HOMO du diène ( au lieu de 0.62) et le groupe attracteur abaisse la LUMO du diénophile ( au lieu de ) : l’écart se réduit, et de tels couples réagissent bien plus vite que le butadiène avec l’éthène. Un diène riche en électrons et un diénophile pauvre en électrons forment la combinaison typique.
Définition 17.13 (Adduits endo et exo)
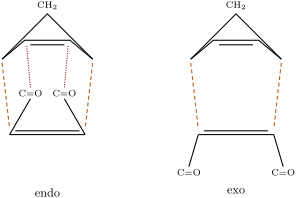
Lorsqu’un diène cyclique s’additionne sur un diénophile portant un substituant insaturé, l’adduit endo a ce substituant orienté vers la double liaison nouvellement formée (sous le diène dans l’état de transition), l’adduit exo à l’opposé. La règle endo énonce que l’adduit endo se forme plus vite.
Proposition 17.14 (La règle endo)
Sous contrôle cinétique, l’adduit endo est le produit majoritaire, bien que l’adduit exo soit souvent le plus stable.
Démonstration. Admis à ce niveau. ∎
L’explication usuelle est un recouvrement secondaire, dans l’approche endo, entre les lobes du système du substituant et ceux des atomes centraux de la HOMO du diène ; il abaisse l’état de transition endo sans former de liaison. La règle est empirique et souffre des exceptions ; le volume de troisième année traite ces réactions par la symétrie de leurs orbitales.
Méthode 17.15 (Dessiner le produit d’une réaction de Diels–Alder)
- Placer le diène dans sa conformation s-cis, le diénophile face à ses extrémités.
- Tracer les deux nouvelles liaisons des extrémités du diène aux carbones du diénophile, et la nouvelle liaison entre C2 et C3 du diène.
- Garder les substituants du diénophile du même côté (cis reste cis).
- Pour des partenaires dissymétriques, unir les plus grands coefficients (produits « ortho » ou « para » pour les diènes substitués en 1 ou en 2).
- Avec un diène cyclique, placer le substituant insaturé en position endo.
Au laboratoire — Le craquage du dicyclopentadiène
Le cyclopentadiène est vendu sous forme de dimère et régénéré juste avant usage : le dimère est chauffé jusqu’à son point d’ébullition (environ ) dans un ballon surmonté d’une colonne de fractionnement, où il se scinde de nouveau en monomère (réaction de rétro-Diels–Alder), qui distille à et est recueilli dans un récipient refroidi dans la glace. Le monomère se dimérise de nouveau en quelques heures à température ambiante et s’utilise aussitôt. Les deux composés sont inflammables et nocifs ; on travaille sous hotte.
Sécurité


Le cyclopentadiène et son dimère sont très inflammables et toxiques par inhalation ; l’anhydride maléique est corrosif et sensibilisant respiratoire. On les manipule sous hotte, avec des gants et une protection oculaire, à l’écart des flammes.
17.4 Exercices
Exercice 17.1 ★
Donner la HOMO et la LUMO (énergies en unités de Hückel) de l’éthène, de l’anion allyle et du butadiène.
Exercice 17.2 ★
Classer en dur ou mou : , , , un thiolate , le carbone de l’iodométhane, .
Solution
Solution de Exercice 17.2.
Durs : , , . Mous : , , le carbone de l’iodométhane.
Exercice 17.3 ★
Lesquels de ces diènes peuvent participer à une réaction de Diels–Alder : buta-1,3-diène, cyclopentadiène, penta-1,4-diène, (2Z,4Z)-hexa-2,4-diène dans sa conformation s-cis ?
Solution
Solution de Exercice 17.3.
Le butadiène (conformère s-cis accessible) et le cyclopentadiène (bloqué en s-cis) réagissent ; le penta-1,4-diène n’est pas conjugué et ne réagit pas. Le diène (2Z,4Z) ne peut atteindre la forme s-cis qu’en poussant l’un contre l’autre ses deux groupes méthyle internes : il réagit très mal.
Exercice 17.4 ★
Dessiner le produit du butadiène avec le propènenitrile .
Solution
Solution de Exercice 17.4.
Cyclohex-3-ène-1-carbonitrile : un cycle à six chaînons, la double liaison entre les anciens C2 et C3 du diène, le groupe porté par l’un des deux carbones du cycle issus du diénophile.
Exercice 17.5 ★★
Deux orbitales à et interagissent avec (données de l’exercice). Calculer la stabilisation perturbative de deux électrons, puis la stabilisation exacte.
Solution
Solution de Exercice 17.5.
: stabilisation perturbative . Exacte : niveau inférieur , gain .
Exercice 17.6 ★★
L’ion cyanure réagit avec l’iodométhane pour donner l’éthanenitrile , mais avec un carbocation dans un solvant fortement ionisant il donne un peu d’isonitrile . Expliquer.
Solution
Solution de Exercice 17.6.
L’iodométhane est un électrophile mou : contrôle orbitalaire, attaque par l’atome de plus grand coefficient dans la HOMO, le carbone. Un carbocation libre est un électrophile dur : contrôle de charge, attaque en partie par l’azote, qui porte davantage de charge négative.
Exercice 17.7 ★★
À l’aide des coefficients du chapitre, prévoir le produit majoritaire de la réaction du 1-méthoxybutadiène avec le propénal.
Exercice 17.8 ★★
Dessiner l’adduit endo du cyclopentadiène avec le propénoate de méthyle.
Solution
Solution de Exercice 17.8.
Un squelette bicyclo[2.2.1]heptène (norbornène) portant le groupe ester sur un carbone de l’ancien diénophile, orienté vers la nouvelle liaison , sous le cycle à six chaînons (endo), du côté opposé au pont .
Exercice 17.9 ★★
Pourquoi l’anhydride maléique réagit-il avec le cyclopentadiène à température ambiante, alors que l’éthène exige un chauffage sous pression ?
Solution
Solution de Exercice 17.9.
Les deux groupes carbonyle abaissent la LUMO du diénophile : son écart avec la HOMO du cyclopentadiène est bien plus petit que celui de l’éthène, la stabilisation de l’état de transition est plus grande, et la barrière plus basse.
Exercice 17.10 ★★★
Le cyclopentadiène réagit avec le maléate de diméthyle (diester cis) et avec le fumarate de diméthyle (diester trans). Dessiner les deux produits et dire combien de stéréoisomères chacun donne.
Solution
Solution de Exercice 17.10.
La réaction est stéréospécifique : le maléate donne l’adduit dont les deux groupes ester sont cis (endo,endo comme produit majoritaire ; il est achiral, c’est un composé méso) ; le fumarate donne l’adduit trans, un ester endo et l’autre exo, formé sous forme d’un couple d’énantiomères (racémique).
Exercice 17.11 ★★★
La réaction de Diels–Alder a un et un . Expliquer ces signes et pourquoi la réaction inverse devient favorable à haute température.
Solution
Solution de Exercice 17.11.
Deux liaisons deviennent deux liaisons plus fortes : . Deux molécules n’en font plus qu’une : . croît avec et devient positive au-dessus de : à haute température, l’adduit se scinde de nouveau (rétro-Diels–Alder).
Exercice 17.12 ★★★
Dans l’hydrazine , chaque azote porte un doublet non liant. À l’aide de l’interaction à quatre électrons, expliquer pourquoi la molécule évite la conformation dans laquelle les deux doublets sont parallèles.
Solution
Solution de Exercice 17.12.
Deux orbitales de doublets non liants pleines côte à côte forment une interaction à quatre électrons, qui est répulsive. La molécule tourne autour de la liaison jusqu’à ce que les doublets soient à peu près perpendiculaires (une conformation décalée gauche), où leur recouvrement, et donc la répulsion, est faible.
17.5 Problème : le craquage du cyclopentadiène
Problème 17.1
Problème du week-end — la dimérisation du cyclopentadiène vue comme une réaction de Diels–Alder, la thermodynamique du craquage, les orbitales frontières du cyclopentadiène et de l’anhydride maléique, et la stéréochimie de leur adduit
Données : températures d’ébullition, cyclopentadiène , dicyclopentadiène environ . Énergies du modèle de Hückel (un modèle) : cyclopentadiène, traité comme un motif butadiène, HOMO et LUMO ; anhydride maléique, LUMO vers .
Partie I — Le dimère.
- Dessiner le cyclopentadiène et montrer que son motif diène est bloqué en s-cis.
- Dans la dimérisation, une molécule joue le rôle de diène. Quel est le rôle de l’autre ?
- Dessiner le dimère et numéroter les nouvelles liaisons.
- Quel adduit, endo ou exo, se forme à température ambiante, et pourquoi ?
- La dimérisation est-elle stéréospécifique ? Expliquer à l’aide du mécanisme.
- Pourquoi la dimérisation n’a-t-elle pas besoin de catalyseur ?
Partie II — Thermodynamique du craquage.
- Donner le signe du de la dimérisation, d’après les liaisons formées et rompues.
- Donner le signe de .
- Écrire et montrer qu’elle change de signe à une température .
- Pourquoi le dimère est-il stable à température ambiante, et le monomère favorisé à chaud ?
- Dans le montage de craquage, pourquoi distiller le monomère au fur et à mesure de sa formation fait-il avancer la réaction ?
- Pourquoi faut-il garder le monomère au froid et l’utiliser rapidement ?
Partie III — Les orbitales frontières.
- Pour le cyclopentadiène réagissant sur lui-même, calculer l’écart HOMO–LUMO en unités de .
- Pour le cyclopentadiène avec l’anhydride maléique, calculer l’écart entre la HOMO du diène et la LUMO de l’anhydride.
- Quel couple réagit le plus vite ? Expliquer.
- Pourquoi les deux groupes carbonyle de l’anhydride maléique abaissent-ils sa LUMO ?
- Quelle orbitale de l’anhydride maléique assure le recouvrement secondaire de l’approche endo ?
Partie IV — L’adduit avec l’anhydride maléique.
- Dessiner l’adduit endo.
- Repérer ses stéréocentres.
- L’adduit est-il chiral ? (Chercher un plan de symétrie.)
- Pourquoi les deux hydrogènes de l’ancien diénophile se retrouvent-ils du même côté du cycle ?
- À quoi ressemblerait l’adduit exo ?
- Les adduits endo et exo peuvent-ils s’interconvertir à température ambiante ? Pourquoi ?
- Comment l’anhydride réagirait-il avec l’eau, et quel produit se formerait-il ?
- Donner le nombre de stéréocentres de l’adduit endo du cyclopentadiène et de l’anhydride maléique.
Solution
Solution de Problème 17.1.
1. Un cycle à cinq chaînons portant deux doubles liaisons conjuguées et un : le cycle bloque le motif diène dans la conformation s-cis. 2. Le diénophile, par l’une de ses doubles liaisons. 3. Un squelette norbornène accolé à un cycle cyclopentène ; les deux nouvelles liaisons relient les extrémités du diène aux deux carbones de la double liaison du diénophile. 4. L’adduit endo (règle endo) : le cycle restant du diénophile se trouve sous le diène dans l’état de transition. 5. Oui : elle est concertée, les deux liaisons se forment sur la même face de chaque partenaire, et la géométrie du diénophile est conservée. 6. Le cyclopentadiène est à la fois un bon diène (bloqué en s-cis) et un diénophile, et la réaction est concertée, sans intermédiaire chargé à stabiliser. 7. Négatif : deux liaisons sont remplacées par deux liaisons . 8. Négatif : deux molécules n’en donnent qu’une. 9. , les deux termes étant négatifs : négative à basse , nulle en , positive au-delà. 10. À température ambiante, : la dimérisation est favorisée, bien que lente. Près de la température d’ébullition du dimère, l’équilibre favorise le monomère, et il est atteint rapidement. 11. Le monomère quitte le mélange chaud sous forme de vapeur : retirer un produit maintient le déplacement de l’équilibre vers le monomère (Le Chatelier). 12. À température ambiante, il se dimérise de nouveau ; le froid ralentit cette réaction. 13. . 14. . 15. Le cyclopentadiène avec l’anhydride maléique : le plus petit écart donne une plus grande stabilisation de l’état de transition, donc une réaction plus rapide. 16. Ils sont conjugués avec la liaison et attracteurs d’électrons : comme dans le propénal, ils abaissent le niveau . 17. Sa LUMO, qui présente des lobes sur les carbones des carbonyles, face aux carbones centraux de la HOMO du diène. 18. Squelette norbornène ; le cycle anhydride sous la nouvelle double liaison, du côté opposé au pont . 19. Les deux carbones en tête de pont et les deux carbones qui portent l’anhydride : quatre stéréocentres. 20. Non : un plan de symétrie passe par le pont et entre les deux moitiés de la molécule ; c’est un composé méso. 21. Ils étaient cis sur le diénophile, et l’addition concertée les maintient cis. 22. Le même squelette avec le cycle anhydride du côté du pont . 23. Non : passer de endo à exo exigerait de rompre et de reformer des liaisons , par la réaction inverse, qui demande un chauffage. 24. L’eau ouvre l’anhydride : on obtient le diacide carboxylique cis, les deux groupes étant endo. 25. L’adduit endo possède stéréocentres.