Chimie universitaire — 2e année · Bachelor Year 2
22Aromaticité et substitution électrophile aromatique
L’eau de brome se décolore en quelques secondes quand on l’agite avec un alcène, et pas du tout avec le benzène. Pourtant, le benzène réagit bien avec le dibrome dès qu’on ajoute un peu de bromure de fer(III) — et le produit, le bromobenzène, possède encore son cycle aromatique à six atomes : un hydrogène a été remplacé, rien n’a été ajouté. Les cycles aromatiques subissent des substitutions plutôt que des additions, parce qu’une addition sacrifierait la stabilisation calculée au Chapitre 16. Le même mécanisme nitre, sulfone, alkyle et acyle les cycles benzéniques, et les groupes déjà présents sur un cycle décident, avec une régularité surprenante, de la position du suivant.
Rappel
Chapitre 16 : l’aromaticité et l’énergie de délocalisation du benzène. Le volume de première année : additions électrophiles sur les alcènes, effets inductif et mésomère, groupes donneurs et accepteurs, carbocations et leurs réarrangements, postulat de Hammond, acides de Lewis, profils énergétiques.
22.1 Substitution et non addition
Définition 22.1 (Arène)
Un arène est un hydrocarbure contenant au moins un cycle aromatique, comme le benzène, le toluène (méthylbenzène) ou le naphtalène ; un groupe aryle () est un arène privé d’un hydrogène.
Proposition 22.2 (Pourquoi le benzène ne s’additionne pas)
Une addition sur le benzène transformerait le cycle aromatique en un cyclohexadiène non aromatique et ferait perdre l’essentiel des de stabilisation aromatique ; la substitution la conserve.
Argument. Au Chapitre 16, l’hydrogénation du benzène en cyclohexa-1,3-diène s’est révélée endothermique (, à partir de et ), alors que celle d’une double liaison ordinaire libère : la première addition est l’étape coûteuse. Après la première étape électrophile, le cation formé peut soit fixer un nucléophile, ce qui laisse un diène non aromatique, soit perdre un proton, ce qui restaure le cycle aromatique. La seconde voie est de loin la plus favorable. ∎
22.2 Le mécanisme
Définition 22.3 (Substitution électrophile aromatique)
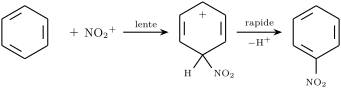
Une substitution électrophile aromatique remplace un hydrogène d’un cycle aromatique par un électrophile . L’électrophile se lie d’abord à un carbone du cycle, ce qui donne un cation dans lequel ce carbone est tétraédrique et la charge positive est répartie sur les cinq autres : l’intermédiaire de Wheland (un ion arénium). Une base arrache ensuite le proton du carbone tétraédrique.
Proposition 22.4 (Deux étapes)
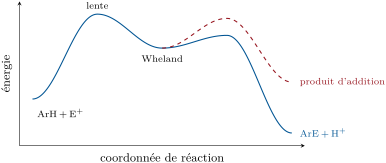
La première étape, qui détruit l’aromaticité, est l’étape lente ; la perte du proton, qui la restaure, est rapide.
Argument. L’intermédiaire de Wheland est un carbocation stabilisé par délocalisation sur trois carbones, mais non aromatique : il se situe bien au-dessus des réactifs et, d’après le postulat de Hammond, l’état de transition qui y conduit lui est proche en structure et en énergie. La seconde étape descend vers un produit aromatique : sa barrière est faible. ∎
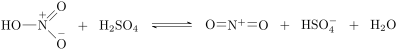
22.3 Les réactions
Halogénation. Le dibrome ou le dichlore seul est un électrophile trop faible ; un acide de Lewis (, ) polarise l’halogène en se liant à l’un de ses atomes, et l’atome de brome externe attaque le cycle.
Nitration. Un mélange d’acides nitrique et sulfurique concentrés (ci-dessus) fournit l’ion nitronium.
Sulfonation. L’oléum ( dans ) donne l’acide benzènesulfonique. La réaction est renversable : chauffer l’acide sulfonique en solution aqueuse acide diluée retire de nouveau le groupe , ce qui en fait un groupe bloquant temporaire utile.
Définition 22.5 (Réactions de Friedel–Crafts)
Une alkylation de Friedel–Crafts fixe un groupe alkyle sur un cycle aromatique à partir d’un halogénoalcane et d’un acide de Lewis (). Une acylation de Friedel–Crafts fixe un groupe acyle à partir d’un chlorure d’acyle et de , par l’intermédiaire de l’ion acylium , et donne une cétone aromatique.
Proposition 22.6 (Limites des réactions de Friedel–Crafts)
L’alkylation de Friedel–Crafts souffre des réarrangements du carbocation et de la polyalkylation ; l’acylation s’arrête après une substitution, ne donne aucun réarrangement et exige au moins un équivalent de . Ni l’une ni l’autre ne fonctionne sur un cycle portant un groupe fortement désactivant.
Argument. L’électrophile alkylant est un carbocation (ou un complexe polarisé qui se comporte comme tel), qui se réarrange en un carbocation plus stable par migration d’hydrure ou d’alkyle : le 1-chloropropane donne surtout de l’isopropylbenzène. Un groupe alkyle active le cycle (section suivante), si bien que le produit réagit plus vite que le benzène et s’alkyle de nouveau. L’ion acylium est stabilisé par résonance ( ) et ne se réarrange pas ; le groupe acyle désactive le cycle, si bien que le produit ne réagit pas davantage ; enfin la cétone formée fixe par son oxygène, ce qui retire le catalyseur du milieu : un équivalent est consommé. Un cycle fortement désactivé est un nucléophile trop pauvre pour ces électrophiles faibles. ∎
22.4 Effets des substituants
Définition 22.7 (Groupes orienteurs)
Un substituant d’un cycle benzénique est un groupe activant si le cycle réagit plus vite que le benzène, un groupe désactivant s’il réagit plus lentement. C’est un orienteur ortho/para si le nouveau groupe entre principalement aux positions voisines et à la position opposée, un orienteur méta s’il entre principalement aux positions séparées de lui par un carbone.
Proposition 22.8 (Donneurs et accepteurs)
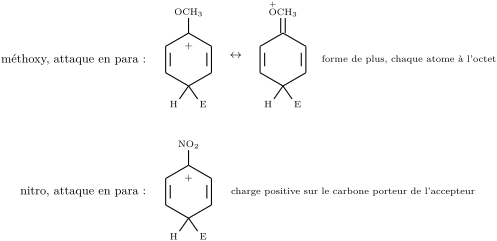
Les groupes qui cèdent des électrons au cycle par effet mésomère (, , , ) ou par effet inductif et hyperconjugaison (alkyles) activent le cycle et orientent en ortho/para. Les groupes qui attirent les électrons par effet mésomère (, , , , ) le désactivent et orientent en méta.
Démonstration. Comparer les intermédiaires de Wheland. Pour une attaque en ortho ou en para d’un substituant G, l’une des trois formes mésomères place la charge positive sur le carbone qui porte G ; pour une attaque en méta, aucune. Un donneur G (un doublet non liant sur O ou N) stabilise une charge positive sur le carbone auquel il est lié, en ajoutant une quatrième forme mésomère dans laquelle chaque atome possède un octet : les intermédiaires ortho et para sont abaissés et, d’après le postulat de Hammond, les états de transition qui y mènent aussi. Un accepteur G déstabilise une charge positive sur son carbone : les intermédiaires ortho et para sont élevés, et l’attaque en méta, qui évite cette forme, est la moins défavorisée, bien que plus lente que sur le benzène. ∎
Proposition 22.9 (Halogènes)
Les substituants halogénés désactivent le cycle mais orientent en ortho/para.
Argument. Leur effet inductif attracteur (électronégativité) abaisse la densité électronique de tout le cycle et ralentit toutes les attaques : ils sont désactivants. Mais un doublet non liant de l’halogène peut encore partager la charge positive des intermédiaires de Wheland ortho et para, ce dont l’intermédiaire méta ne peut profiter : parmi les attaques ralenties, l’ortho et le para restent les moins lentes. ∎
22.5 Benzènes polysubstitués
Méthode 22.10 (Prévoir la position de substitution)
- Pour chaque substituant, repérer les positions qu’il favorise (ortho/para ou méta).
- S’ils concordent, cette position l’emporte. S’ils divergent, l’activant le plus fort décide (, alkyle halogène).
- Éviter la position située entre deux substituants en relation 1,3 (encombrée), et attendre le para plutôt que l’ortho quand les groupes sont volumineux.
Méthode 22.11 (Planifier une synthèse aromatique)
- Choisir l’ordre des étapes de sorte que chaque groupe déjà présent oriente le suivant là où on le veut : pour préparer le 3-bromonitrobenzène, nitrer d’abord (orienteur méta), puis bromer ; pour préparer le 4-bromonitrobenzène, bromer d’abord.
- Utiliser des groupes convertibles : un groupe acyle (méta) peut être réduit en alkyle (ortho/para) ; un groupe nitro (méta) réduit en amine (ortho/para) ; un alkyle oxydé en (méta).
- Bloquer une position par et retirer ce groupe à la fin.
- Modérer un activant fort : une amine est acylée () avant une nitration ou une halogénation, puis libérée de nouveau.
Histoire des sciences — Friedel et Crafts
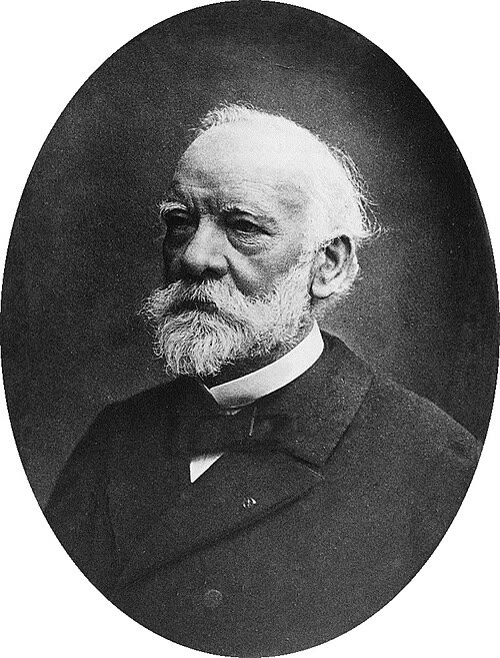
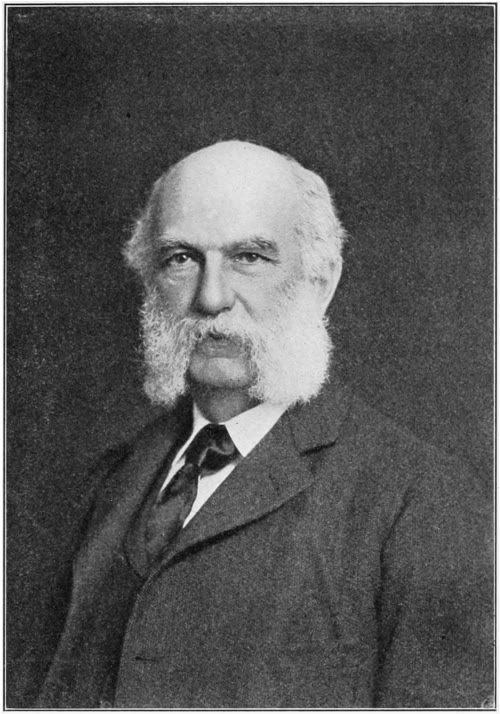
En 1877, Charles Friedel et James Mason Crafts, qui travaillaient ensemble à Paris, découvrirent que le chlorure d’aluminium fait réagir les halogénoalcanes et les chlorures d’acyle avec le benzène. Leurs réactions devinrent la méthode courante pour fixer des groupes carbonés sur les cycles aromatiques, et la catalyse par les acides de Lewis qu’ils avaient découverte alla bien au-delà. (Portraits : Friedel, années 1890 ; Crafts, d’après Popular Science Monthly, 1900 ; domaine public, Wikimedia Commons.)
Sécurité


Le benzène est cancérogène et on le remplace par le toluène ou d’autres arènes chaque fois que possible. Les acides nitrique et sulfurique concentrés sont corrosifs et le mélange nitrant est fortement oxydant ; on le refroidit et on ajoute l’arène lentement, car les nitrations sont exothermiques. Le dibrome est très toxique et corrosif ; le chlorure d’aluminium réagit violemment avec l’eau. Les nitroarènes sont toxiques.
22.6 Exercices
Exercice 22.1 ★
Écrire la formation de l’ion nitronium à partir de l’acide nitrique et de l’acide sulfurique.
Solution
Solution de Exercice 22.1.
: l’acide nitrique est protoné, puis perd de l’eau.
Exercice 22.2 ★
Donner les produits principaux de la bromation (, ) du toluène et du nitrobenzène.
Solution
Solution de Exercice 22.2.
Le toluène donne le 2-bromotoluène et le 4-bromotoluène : le méthyle oriente vers les positions ortho et para. Le nitrobenzène donne le 3-bromonitrobenzène, plus lentement : le groupe nitro oriente en méta.
Exercice 22.3 ★
Classer en activant ou désactivant, orienteur ortho/para ou méta : , , , , , .
Solution
Solution de Exercice 22.3.
: activant, o/p. : fortement activant, o/p. : désactivant, o/p. : fortement désactivant, méta. : désactivant, méta. : activant (modérément), o/p.
Exercice 22.4 ★
Donner le produit formé par le benzène avec le chlorure d’éthanoyle et le chlorure d’aluminium.
Solution
Solution de Exercice 22.4.
L’acétophénone (1-phényléthan-1-one), , par l’intermédiaire de l’ion acylium .
Exercice 22.5 ★★
Le benzène et le 1-chloropropane, en présence de , donnent surtout de l’isopropylbenzène. Expliquer, et proposer une voie en deux étapes vers le propylbenzène.
Solution
Solution de Exercice 22.5.
Le carbocation primaire (ou son complexe) se réarrange par migration d’hydrure en cation isopropyle secondaire, qui alkyle le cycle. Propylbenzène : acylation de Friedel–Crafts par le chlorure de propanoyle (sans réarrangement), puis réduction du de la cétone en .
Exercice 22.6 ★★
Le phénol décolore aussitôt l’eau de brome, sans catalyseur, en donnant le 2,4,6-tribromophénol. Expliquer.
Solution
Solution de Exercice 22.6.
Le groupe est un donneur mésomère fort : le cycle est si activé que le dibrome suffit comme électrophile, et les trois positions ortho et para sont toutes substituées.
Exercice 22.7 ★★
Proposer des synthèses du 3-bromonitrobenzène et du 4-bromonitrobenzène à partir du benzène.
Solution
Solution de Exercice 22.7.
3-Bromonitrobenzène : nitrer, puis bromer (le nitro oriente en méta). 4-Bromonitrobenzène : bromer, puis nitrer (le brome oriente en ortho/para), et séparer l’isomère para de l’isomère ortho.
Exercice 22.8 ★★
L’aniline se nitre mal (oxydation, et produit méta), mais l’acétanilide donne surtout le 4-nitroacétanilide. Expliquer ces deux faits.
Solution
Solution de Exercice 22.8.
Le mélange nitrant oxyde l’aniline, très riche en électrons, et protone son azote : est un groupe désactivant, orienteur méta. Dans l’acétanilide, le doublet de l’azote est partagé avec le carbonyle : moins basique et moins activant, l’azote n’est ni protoné ni oxydé, et oriente toujours en ortho/para, surtout en para pour des raisons stériques.
Exercice 22.9 ★★
Montrer comment un groupe acide sulfonique permet de préparer du 2-bromotoluène exempt de son isomère para.
Solution
Solution de Exercice 22.9.
Sulfoner le toluène (surtout en para, le groupe volumineux évitant l’ortho) ; bromer : le brome entre en ortho du méthyle (la position para est bloquée, et les deux groupes favorisent cette position) ; retirer le groupe par chauffage en milieu acide dilué.
Exercice 22.10 ★★★
Où le 4-méthylanisole (4-méthoxytoluène) subit-il la nitration ? Expliquer à l’aide des deux groupes orienteurs.
Solution
Solution de Exercice 22.10.
Les deux groupes orientent en ortho/para ; leurs positions para sont occupées l’une par l’autre. Le méthoxy, l’activant le plus fort, l’emporte : nitration en ortho de (position 2), qui donne le 4-méthyl-2-nitroanisole.
Exercice 22.11 ★★★
Le 2,4,6-trinitrotoluène est préparé par trois nitrations successives du toluène, chacune dans des conditions plus dures. Expliquer pourquoi.
Solution
Solution de Exercice 22.11.
Chaque groupe nitro désactive fortement le cycle : la deuxième nitration exige des conditions plus dures que la première, et la troisième (sur un cycle portant deux groupes nitro et seulement le méthyle, faiblement activant) des conditions plus dures encore.
Exercice 22.12 ★★★
Proposer une synthèse de l’acide 4-nitrobenzoïque à partir du toluène, puis de l’acide 3-nitrobenzoïque.
Solution
Solution de Exercice 22.12.
Acide 4-nitrobenzoïque : nitrer le toluène, séparer l’isomère para, oxyder le méthyle en (permanganate à chaud). Acide 3-nitrobenzoïque : oxyder d’abord le toluène en acide benzoïque, puis nitrer ( oriente en méta).
22.7 Problème : nitration du toluène
Problème 22.1
Problème du week-end — l’ion nitronium et le mécanisme de la nitration, les positions ortho, méta et para du toluène face au rapport statistique, la séparation des isomères, et un bilan de matière
Données : températures de fusion : 2-nitrotoluène , 3-nitrotoluène , 4-nitrotoluène . Données de l’exercice pour une opération : de toluène, taux de conversion 90 %, répartition des isomères 58 % ortho, 4 % méta, 38 % para. Masses molaires () : C 12.011, H 1.008, N 14.007, O 15.999.
Partie I — L’électrophile et le mécanisme.
- Écrire la formation de l’ion nitronium.
- Représenter son schéma de Lewis et donner sa géométrie.
- Écrire l’attaque de sur le toluène en para du méthyle.
- Représenter les trois formes mésomères de l’intermédiaire de Wheland para.
- Quelle étape est cinétiquement déterminante ?
- Qu’est-ce qui arrache le proton lors de la seconde étape ?
Partie II — Les trois positions.
- Combien le toluène possède-t-il de positions ortho, méta et para ?
- Quel rapport donnerait une attaque au hasard ?
- Représenter l’intermédiaire de Wheland méta et expliquer pourquoi c’est le moins stabilisé.
- Comment le groupe méthyle stabilise-t-il les intermédiaires ortho et para ?
- Comparer le rapport observé au rapport statistique : quelles positions sont favorisées ?
- Comparer le rendement par position en ortho (la moitié du pourcentage ortho) et en para. Proposer une raison à cette différence.
- Le toluène se nitre-t-il plus vite ou plus lentement que le benzène ?
Partie III — Séparation.
- Quel isomère est solide à température ambiante ?
- Proposer une façon de l’isoler du mélange par refroidissement.
- Pourquoi la symétrie favorise-t-elle une température de fusion élevée ?
- Comment séparer ensuite les isomères ortho et méta ?
- Pourquoi ces isomères sont-ils difficiles à séparer par simple distillation ?
Partie IV — Bilan de matière.
- Calculer la masse molaire du toluène et celle du nitrotoluène.
- Calculer la quantité de toluène et celle de nitrotoluène formé.
- Calculer les masses des trois isomères.
- Quelle réaction ultérieure faut-il éviter en refroidissant et en n’utilisant pas d’excès d’acide ?
- Comment préparer l’acide 4-nitrobenzoïque à partir de l’isomère para ?
- Donner la masse de 4-nitrotoluène obtenue à partir de de toluène lors de cette opération.
Solution
Solution de Problème 22.1.
1. . 2. : linéaire, isoélectronique de . 3. L’azote se lie au carbone du cycle situé en para de , qui devient tétraédrique (et porte H et ). 4. La charge positive se trouve sur les deux carbones en ortho du carbone attaqué et sur le carbone en para de celui-ci, qui porte le méthyle. 5. La première, la formation de l’intermédiaire de Wheland. 6. Une base du milieu : ou l’eau. 7. Deux ortho, deux méta, une para. 8. 2 : 2 : 1, soit 40 % ortho, 40 % méta, 20 % para. 9. Pour une attaque en méta, la charge positive ne se trouve jamais sur le carbone qui porte le méthyle ; aucune forme n’est aidée par le méthyle. 10. Une forme mésomère porte la charge sur le carbone lié à : un carbocation tertiaire, stabilisé par l’effet inductif et l’hyperconjugaison du méthyle. 11. L’ortho et le para sont favorisés (96 % contre 60 % au hasard) ; le méta est presque absent. 12. Par position : ortho , para 38 % : le para est la position la plus réactive, les positions ortho étant légèrement encombrées par le méthyle. 13. Plus vite : le méthyle active le cycle. 14. Le 4-nitrotoluène (fusion à ). 15. Refroidir le mélange brut : l’isomère para cristallise et est séparé par filtration ; le liquide retient les isomères ortho et méta. 16. Une molécule symétrique s’empile mieux dans un cristal : plus d’interactions par unité de volume, donc une température de fusion plus élevée. 17. Par distillation fractionnée sous pression réduite, ou par chromatographie ; ou par un refroidissement plus poussé (l’isomère méta fond à ). 18. Les isomères ont des températures d’ébullition voisines (même formule, polarité semblable). 19. : ; : . 20. de toluène ; de nitrotoluènes. 21. Total : ortho , méta , para . 22. Une seconde nitration (dinitrotoluènes), et l’oxydation du groupe méthyle. 23. Oxyder le méthyle en par le permanganate en milieu basique à chaud, puis acidifier. 24. L’opération donne de 4-nitrotoluène.