Une poche de froid de sport contient un sachet d’eau et quelques cuillerées de nitrate d’ammonium. On la presse, le sachet intérieur éclate, le sel se dissout et, en quelques secondes, la poche est assez froide pour soulager une cheville foulée. La dissolution absorbe de la chaleur — elle est endothermique — et pourtant elle se produit d’elle-même, jusqu’à son terme. L’enthalpie du chapitre précédent ne peut donc pas tout expliquer : une réaction ne va pas seulement « vers le bas en chaleur ». La grandeur qui manque est l’entropie, dont le second principe de la thermodynamique, rencontré en physique, fait le juge de toute évolution spontanée. Ce chapitre tabule les entropies, calcule l’entropie d’une réaction, et réunit enthalpie et entropie en une seule fonction, l’enthalpie libre, dont la dérivée par rapport à l’avancement décide du sens de toute réaction à température et pression fixées.
Rappel
En physique : le second principe. Tout système possède une fonction d’état, son entropie S (extensive) ; lors d’une transformation d’un système fermé, dS=δQ/Text+δSc, où l’entropie créée δSc est nulle pour une transformation réversible et positive sinon ; pour un système fermé de composition fixée, dU=TdS−pdV. Chapitre 1 : grandeurs de réactionΔrX=(∂X/∂ξ)T,p et enthalpies standard de réaction. Le volume de première année a énoncé, comme des lois « qui découlent du second principe », qu’une réaction évolue jusqu’à ce que Q=K∘ ; ce chapitre et les deux suivants les démontrent.
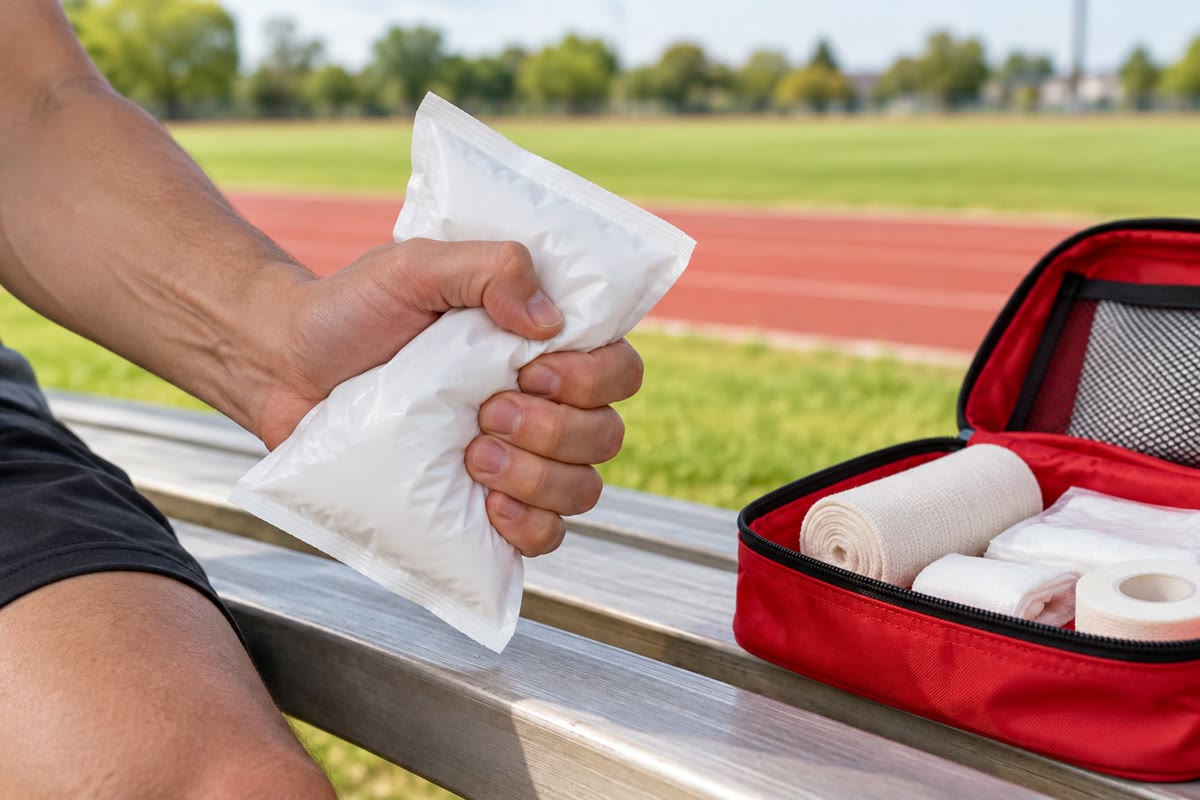
Une poche de froid : lorsqu’on rompt son sachet intérieur, le nitrate d’ammonium se dissout dans l’eau et la poche se refroidit. La dissolution est endothermique et spontanée ; son entropie explique pourquoi (Exemple 2.16).
2.1 Entropies standard et troisième principe
Contrairement à l’enthalpie, l’entropie possède un zéro naturel.
Théorème 2.1(Troisième principe de la thermodynamique)
L’entropie d’un cristal pur et parfaitement ordonné tend vers zéro lorsque sa température tend vers 0K.
Démonstration.Admis à ce niveau.∎
Remarque 2.2(D’où vient le zéro)
Walther Nernst a énoncé en 1906 que les entropies de réaction entre phases condensées s’annulent lorsque T→0 ; Max Planck en a tiré l’énoncé plus fort ci-dessus. Son origine est statistique : l’entropie dénombre les configurations microscopiques compatibles avec l’état d’un système, et un cristal parfait à 0K n’en possède qu’une. Ce dénombrement est fait dans le volume de troisième année, à l’aide des fonctions de partition.
Définition 2.3(Entropie molaire standard)
L’entropie molaire standardSm∘(T) d’une substance est l’entropie d’une mole de celle-ci dans son état standard à la température T, le zéro étant celui du troisième principe. Contrairement à ΔfH∘, c’est une grandeur absolue, positive pour toute substance, éléments compris.
Proposition 2.4(Entropie absolue à partir des capacités thermiques)
En chauffant une substance sous la pression constante p∘ de 0K à T,
l’intégrale étant prise dans chaque phase sur son domaine de température.
Démonstration. Chauffer la substance de façon réversible à pression constante : δSc=0 et δQ=dH=CpdT, donc dS=CpdT/T. Lors d’un changement d’état (fusion, ébullition), la température reste égale à Ttrs pendant que la chaleur ΔtrsH est reçue de façon réversible : l’entropie fait un saut de ΔtrsH/Ttrs. Il reste à additionner les morceaux à partir du zéro du troisième principe. ∎
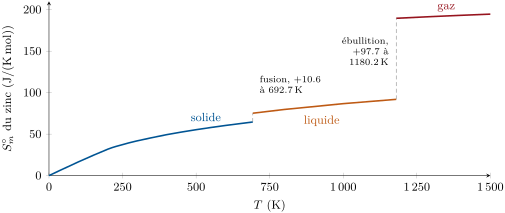
Entropie molaire standard du zinc à partir du zéro du troisième principe. Elle croît avec la température à mesure que le métal emmagasine de la chaleur, puis fait un saut au point de fusion de ΔfusH/Tfus et, bien plus grand, au point d’ébullition de ΔvapH/Tb : un gaz est bien plus désordonné qu’un liquide.
La figure donne des ordres de grandeur à retenir. À température ambiante, un métal ou un cristal dur possède quelques dizaines de J/(Kmol), un liquide une centaine, un gaz cent à trois cents ; la fusion ajoute un peu, l’ébullition beaucoup. Les entropies molaires standard utilisées dans ce volume sont tabulées avec les enthalpies de formation.
2.2 Entropie de réaction
Définition 2.5(Entropie de réaction)
L’entropie de réaction est ΔrS=(∂S/∂ξ)T,p, et l’entropie standard de réaction est ΔrS∘(T)=∑iνiSm,i∘(T), en J/(Kmol).
Comme les entropies standard sont absolues, aucune réaction de formation n’est nécessaire : les éléments comptent avec leur propre entropie.
Exemple 2.6(Trois entropies de réaction)
À 298.15K :
CaCOX3(s)CaO(s)+COX2(g) : ΔrS∘=39.75+213.79−92.9=+160.6J/(Kmol), un gaz formé à partir d’un solide ;
NX2(g)+3HX2(g)2NHX3(g) : ΔrS∘=2(192.77)−191.61−3(130.68)=−198.1J/(Kmol), quatre molécules de gaz qui deviennent deux ;
Proposition 2.7(Le signe d’une entropie de réaction)
Lorsque des gaz interviennent, le signe de ΔrS∘ est en général celui de Δνgaz=∑gazνi, et sa valeur est d’environ 100 à 200J/(Kmol) par mole de gaz formée ou consommée. Lorsque Δνgaz=0, ou qu’aucun gaz n’intervient, ΔrS∘ est petite et son signe doit être calculé.
Justification. L’entropie molaire d’un gaz à 298K est comprise entre 130 et 300J/(Kmol), celle d’un solide ou d’un liquide vaut quelques dizaines : former ou consommer une mole de gaz l’emporte sur toute autre contribution. C’est une règle pratique, non un théorème : la dissolution d’un sel, sans aucun gaz, peut encore changer l’entropie d’une centaine de J/(Kmol). ∎
Méthode 2.8(Prévoir le signe de ΔrS∘)
Compter Δνgaz : s’il n’est pas nul, il donne le signe.
Sinon, comparer l’ordre des états : dissoudre un cristal, fondre, couper une molécule en deux morceaux augmentent l’entropie ; précipiter, solidifier, réunir deux molécules en une seule la diminuent.
Lorsque la décision importe, calculer ∑iνiSm,i∘.
Le volume de première année en a rencontré une conséquence : une élimination produit plus de molécules qu’une substitution avec les mêmes réactifs (l’alcène, le groupe partant et la base protonée, contre le produit de substitution et le groupe partant). Son entropie de réaction est plus grande, et le terme entropique, qui croît avec la température comme le montre la section suivante, explique pourquoi la chaleur favorise l’élimination au détriment de la substitution.
2.3 L’enthalpie libre
Définition 2.9(Enthalpie libre)
L’enthalpie libre (ou énergie de Gibbs) d’un système est la fonction d’état G=H−TS, extensive, en joules.
Définition 2.10(Enthalpie libre de réaction)
L’enthalpie libre de réaction est ΔrG=(∂G/∂ξ)T,p, et l’enthalpie libre standard de réaction est ΔrG∘(T)=∑iνiGm,i∘(T), toutes deux en kJ/mol.
Proposition 2.11(Terme enthalpique et terme entropique)
ΔrG=ΔrH−TΔrS, et ΔrG∘=ΔrH∘−TΔrS∘.
Démonstration. Dériver G=H−TS par rapport à ξ à T et p fixées : T est une constante pour cette dérivation. ∎
Proposition 2.12(Différentielle de G pour un système en réaction)
Pour un système fermé siège d’une seule réaction, à T et p uniformes,
dG=Vdp−SdT+ΔrGdξ.
Démonstration.G(T,p,ξ) a pour différentielle totale dG=(∂G/∂T)p,ξdT+(∂G/∂p)T,ξdp+ΔrGdξ. Les deux premières dérivées partielles sont prises à composition fixée : ce sont celles d’un système fermé de composition fixée, pour lequel la physique donne dU=TdS−pdV, de sorte que dG=dU+pdV+Vdp−TdS−SdT=Vdp−SdT. D’où (∂G/∂T)p,ξ=−S et (∂G/∂p)T,ξ=V. ∎
2.4 Le critère d’évolution
Théorème 2.13(Critère d’évolution)
Dans un système fermé maintenu à température et pression constantes, qui n’échange aucun autre travail que celui des forces de pression, une réaction ne peut avancer que dans le sens qui rend
ΔrGdξ≤0,
l’égalité étant réalisée à l’équilibre. Si ΔrG<0, la réaction évolue dans le sens direct ; si ΔrG>0, elle évolue dans le sens inverse ; et le système est à l’équilibre lorsque ΔrG=0.
Démonstration. Considérons une transformation infinitésimale à T et p uniformes, égales à celles du milieu extérieur. Le premier principe avec le seul travail des forces de pression donne dU=δQ−pdV ; le second donne δQ=TdS−TδSc. Alors
dG=dU+pdV+Vdp−TdS−SdT=−TδSc+Vdp−SdT.
Par comparaison avec la Proposition 2.12, à T et p fixées : ΔrGdξ=−TδSc. Comme δSc≥0, ΔrGdξ≤0, et δSc=0 (une transformation réversible, à l’équilibre) exige ΔrG=0. ∎
Remarque 2.14(Ce que dit le critère, et ce qu’il ne dit pas)
L’entropie créée par une réaction à T et p constantes vaut −ΔrGdξ/T : l’enthalpie libre, c’est le second principe restreint aux conditions du laboratoire et écrit avec les seules grandeurs du système. Il indique dans quel sens une réaction peut aller, jamais à quelle vitesse : le diamant, dont la conversion en graphite a un ΔrG∘<0, dure éternellement sur une bague. Et il suppose qu’aucun autre travail n’intervient : une pile qui fournit un travail électrique, ou un électrolyseur qui en reçoit, obéit à un critère modifié (Chapitre 9).
Définition 2.15(Exergonique et endergonique)
Une réaction est exergonique dans un état donné lorsque ΔrG<0 et endergonique lorsque ΔrG>0. Toutes les espèces étant dans leur état standard, ces mots s’appliquent au signe de ΔrG∘.
Le critère utilise ΔrG, la valeur dans l’état réel du système ; ΔrG∘ se rapporte à toutes les espèces dans leur état standard, ce qui est rarement l’état d’un mélange réel. Le lien entre les deux, par la composition, est l’objet du Chapitre 3, et donne la loi de première année Q=K∘ au Chapitre 4. Pour des réactions entre solides et liquides purs, et gaz sous 1bar, les deux coïncident.
Exemple 2.16(La poche de froid)
Pour NHX4NOX3(s)NHX4X+(aq)+NOX3X−(aq) à 298.15K, dans les états standard : ΔrH∘=−339.87+365.56=+25.69kJ/mol et ΔrS∘=259.8−151.08=+108.7J/(Kmol), donc ΔrG∘=25.69−298.15×0.1087=−6.7kJ/mol : la dissolution est endothermique et exergonique. Les ions, libres dans l’eau, sont plus désordonnés que dans le cristal, et le terme entropique TΔrS∘=32.4kJ/mol l’emporte sur le coût enthalpique.
Histoire des sciences— Josiah Willard Gibbs
Josiah Willard Gibbs (1839–1903), professeur de physique mathématique à Yale, publia entre 1876 et 1878 On the Equilibrium of Heterogeneous Substances, quelque trois cents pages dans les comptes rendus d’une petite académie, où apparaissent l’enthalpie libre, le potentiel chimique et la règle des phases des chapitres suivants. Peu de chimistes le lurent avant sa traduction dans les années 1890. (Photographie : domaine public, Wikimedia Commons.)
2.5 Enthalpies libres standard de réaction et température
Définition 2.17(Approximation d’Ellingham)
L’approximation d’Ellingham consiste à considérer ΔrH∘ et ΔrS∘ comme indépendantes de la température sur un intervalle qui ne contient aucun changement d’état. Alors ΔrG∘(T)=ΔrH∘−TΔrS∘ est une droite en T, de pente −ΔrS∘.
Proposition 2.18(Dérivées par rapport à la température)
Démonstration. Toutes les espèces étant dans leur état standard, G∘(T,ξ) vérifie (∂G∘/∂T)ξ=−S∘ (Proposition 2.12). D’après le théorème de Schwarz,
dTdΔrG∘=∂ξ∂TG∘=−∂ξS∘=−ΔrS∘.
On a alors dTd(ΔrG∘/T)=T2−TΔrS∘−ΔrG∘=−T2ΔrH∘. Enfin, dSm∘=Cp,m∘dT/T pour chaque espèce (Proposition 2.4), et la même combinaison donne la dernière relation. Si ΔrCp∘ est petite, ΔrH∘ (loi de Kirchhoff) et ΔrS∘ varient à peine. ∎
Définition 2.19(Température d’inversion)
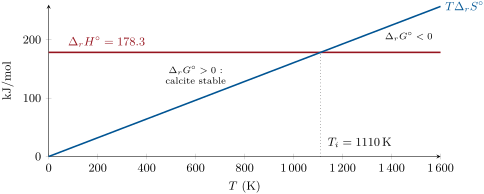
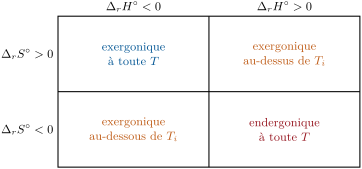
Lorsque ΔrH∘ et ΔrS∘ ont le même signe, la température d’inversion de la réaction est la température où ΔrG∘ change de signe ; dans l’approximation d’Ellingham, Ti=ΔrH∘/ΔrS∘.
Terme enthalpique et terme entropique de CaCOX3(s)CaO(s)+COX2(g) dans l’approximation d’Ellingham. Au-dessous de la température d’inversion, le coût enthalpique l’emporte et le calcaire est stable sous 1bar de dioxyde de carbone ; au-dessus, le terme entropique l’emporte et le calcaire se décompose.
Les quatre cas de ΔrG∘=ΔrH∘−TΔrS∘ (approximation d’Ellingham). Les combustions se trouvent dans la case en haut à gauche ; la décomposition du calcaire et la poche de froid en haut à droite ; la synthèse de l’ammoniac en bas à gauche.
Méthode 2.20(Une enthalpie libre standard de réaction à la température T)
À partir des tables à 298.15K, calculer ΔrH∘ et ΔrS∘.
Vérifier qu’aucune espèce ne change d’état entre 298K et T ; sinon, ajouter le changement d’état (enthalpie et entropie) ou partir du nouvel état.
Lorsque ΔrCp∘ n’est pas petite ou que l’intervalle est long, utiliser directement les ΔfG∘(T) tabulées.
Exemple 2.21(Deux tests de l’approximation)
Pour le calcaire, ΔrCp∘=42.80+37.13−81.88=−2.0J/(Kmol) : l’approximation est excellente, et ΔrG∘=178.3−T×0.1606 donne Ti=1110K. Pour l’ammoniac, ΔrG∘(700)≈−91.9+700×0.1981=+46.8kJ/mol, alors que les tables donnent 2ΔfG∘(NHX3,700)=+54.4kJ/mol : ici ΔrCp∘=−44J/(Kmol), et l’erreur est de 8kJ/mol, soit un facteur 4 sur la constante d’équilibre à cette température.
2.6 Exercices
Exercice 2.1★
Prévoir le signe de ΔrS∘ pour : (a) 2HX2(g)+OX2(g)2HX2O(l) ; (b) CaCOX3(s)CaO(s)+COX2(g) ; (c) NX2OX4(g)2NOX2(g) ; (d) AgX+(aq)+ClX−(aq)AgCl(s) ; (e) HX2O(s)HX2O(l) ; (f) HX2(g)+ClX2(g)2HCl(g).
Solution
Solution de Exercice 2.1.
(a) Trois moles de gaz deviennent liquides : ΔrS∘<0. (b) Un gaz est formé : >0. (c) Une molécule de gaz en donne deux : >0. (d) Des ions en solution forment un cristal : <0. (e) Fusion : >0. (f) Δνgaz=0 : petite, et ici positive (+20J/(Kmol) d’après les tables, HCl étant moins symétrique que HX2 et ClX2).
Exercice 2.2★
Calculer ΔrS∘ et ΔrG∘ à 298.15K pour la synthèse de l’ammoniac, NX2(g)+3HX2(g)2NHX3(g), avec ΔrH∘=−91.9kJ/mol et les entropies du chapitre. Est-elle exergonique ?
Solution
Solution de Exercice 2.2.
ΔrS∘=2(192.77)−191.61−3(130.68)=−198.1J/(Kmol) ; ΔrG∘=−91.9−298.15×(−0.1981)=−32.8kJ/mol : la réaction est exergonique à 298K, bien que le terme entropique (+59.1kJ/mol) lui soit défavorable.
Exercice 2.3★
Calculer ΔrG∘(298.15K) pour HX2(g)+21OX2(g)HX2O(l) à partir de ΔfH∘(HX2O,l)=−285.83kJ/mol et des entropies standard HX2(g) 130.68, OX2(g) 205.15, HX2O(l)69.95J/(Kmol). Pourquoi cette valeur est-elle l’enthalpie libre standard de formation de l’eau liquide ?
Solution
Solution de Exercice 2.3.
ΔrS∘=69.95−130.68−21(205.15)=−163.3J/(Kmol) ; ΔrG∘=−285.83+298.15×0.1633=−237.14kJ/mol. C’est la réaction de formation de l’eau liquide (une mole à partir des éléments dans leur état de référence) : son enthalpie libre standard de réaction est donc par définition ΔfG∘(HX2O,l) ; les tables donnent la même valeur.
Exercice 2.4★
À l’aide de la figure de l’entropie du zinc, lire son entropie molaire standard à 298K et à 1000K, ainsi que ses sauts aux points de fusion et d’ébullition. En déduire ses enthalpies de fusion et de vaporisation.
Solution
Solution de Exercice 2.4.
Environ 42J/(Kmol) à 298K et 87J/(Kmol) à 1000K (liquide). Sauts : 10.6J/(Kmol) à 692.7K et 97.7J/(Kmol) à 1180.2K. ΔfusH=10.6×692.7=7.3kJ/mol et ΔvapH=97.7×1180.2=115kJ/mol.
Exercice 2.5★★
Pour HX2O(l)HX2O(g) à 298.15K, calculer ΔrH∘, ΔrS∘ et ΔrG∘ à partir des tables du chapitre. Expliquer pourquoi ΔrS∘=ΔrH∘/T à 298K et ce que signifie la valeur positive de ΔrG∘, puis estimer dans l’approximation d’Ellingham la température à laquelle l’eau liquide et sa vapeur sous 1bar sont en équilibre. Comparer à la température d’ébullition.
Solution
Solution de Exercice 2.5.
ΔrH∘=44.00kJ/mol, ΔrS∘=188.84−69.95=118.9J/(Kmol), ΔrG∘=44.00−298.15×0.1189=+8.55kJ/mol. À 298K, la transformation n’est pas réversible (l’eau liquide et sa vapeur sous 1bar ne sont pas en équilibre), donc ΔS=Q/T : ΔrH∘/T=147.6J/(Kmol). La valeur positive de ΔrG∘ signifie qu’à 298K l’eau ne s’évapore pas dans une atmosphère de vapeur pure sous 1bar : la vapeur se condense. Les deux sont en équilibre là où ΔrG∘=0 : T=44004/118.9=370K, à 3K près de la température d’ébullition normale (373K) : l’approximation d’Ellingham est bonne sur 75K.
Exercice 2.6★★
Pour NX2OX4(g)2NOX2(g), ΔrH∘=57.1kJ/mol et ΔrS∘=175.7J/(Kmol). Calculer la température d’inversion, et expliquer pourquoi un tube scellé du gaz brun NOX2 pâlit lorsqu’on le refroidit dans la glace.
Solution
Solution de Exercice 2.6.
Ti=57100/175.7=325K. Au-dessous, ΔrG∘>0 et NX2OX4, incolore, est favorisé ; refroidir le tube déplace le gaz vers NX2OX4, et la couleur brune de NOX2 s’atténue (le lien quantitatif avec la composition est établi au Chapitre 4).
Exercice 2.7★★
Une réaction a pour ΔrG∘=−12.0kJ/mol à 300K et −4.0kJ/mol à 400K. Dans l’approximation d’Ellingham, déterminer ΔrH∘ et ΔrS∘, et vérifier la relation de Gibbs–Helmholtz.
Solution
Solution de Exercice 2.7.
ΔrS∘=−dΔrG∘/dT=−(−4.0+12.0)/100=−0.080kJ/(Kmol)=−80J/(Kmol) et ΔrH∘=ΔrG∘+TΔrS∘=−12.0+300×(−0.080)=−36.0kJ/mol. Vérification : ΔrG∘/T passe de −0.0400 à −0.0100kJ/(Kmol), pente 3.00×10⁻⁴ par kelvin, égale à −ΔrH∘/T2=36.0/3462=3.00×10−4 à la température moyenne géométrique 300×400=346K.
Exercice 2.8★★
Calculer ΔrG∘ de la formation du méthane, C(s)+2HX2(g)CHX4(g), à 298.15K, à partir de ΔfH∘=−74.87kJ/mol et des entropies C (graphite) 5.74, HX2 130.68, CHX4186.25J/(Kmol). Au-dessus de quelle température le méthane devient-il instable par rapport à ses éléments sous la pression standard ?
Solution
Solution de Exercice 2.8.
ΔrS∘=186.25−5.74−2(130.68)=−80.8J/(Kmol), ΔrG∘=−74.87+298.15×0.0808=−50.8kJ/mol, c’est le ΔfG∘ tabulé du méthane. Les deux termes étant de même signe, le méthane devient instable au-dessus de Ti=74870/80.8≈926K (approximation d’Ellingham) : le méthane chaud se craque en carbone et dihydrogène, une voie d’accès à l’un et à l’autre.
Exercice 2.9★★
Un halogénoalcane réagit avec une base par substitution ou par élimination. Écrire les deux réactions pour le 2-bromopropane et l’ion hydroxyde. Avec ΔrH∘(eˊlimination)−ΔrH∘(substitution)=+40kJ/mol et ΔrS∘(eˊlimination)−ΔrS∘(substitution)=+90J/(Kmol) (ordres de grandeur), déterminer au-dessus de quelle température l’élimination devient la plus exergonique des deux, et expliquer le rôle du nombre de molécules.
Solution
Solution de Exercice 2.9.
Substitution : CHX3CHBrCHX3+OHX−CHX3CH(OH)CHX3+BrX− ; élimination : CHX3CHBrCHX3+OHX−CHX2=CHCHX3+HX2O+BrX−. La différence des deux enthalpies libres standard de réaction vaut Δ(ΔrG∘)=40−T×0.090, négative au-dessus de 40000/90≈440K. L’élimination produit une molécule de plus que la substitution : son entropie est plus grande, et le terme entropique croît proportionnellement à T.
Exercice 2.10★★★
Le monoxyde de carbone cristallisé n’atteint pas une entropie nulle à 0K : chaque molécule peut se placer en CO ou en OC presque au hasard, les deux orientations ayant presque la même énergie. En admettant la formule de Boltzmann S=kBlnW, où W est le nombre de configurations (dénombrées dans le volume de troisième année), calculer l’entropie molaire résiduelle. Pourquoi le troisième principe ne s’applique-t-il pas à ce cristal ?
Solution
Solution de Exercice 2.10.
Chacune des NA molécules a 2 orientations : W=2NA, donc S=kBln2NA=Rln2=5.76J/(Kmol). Le cristal n’est pas parfaitement ordonné : à basse température, les molécules sont figées dans leurs orientations aléatoires et ne peuvent atteindre l’unique configuration ordonnée que suppose le troisième principe.
Exercice 2.11★★★
Montrer que si ΔrCp∘ est une constante c, ΔrS∘(T)=ΔrS∘(T0)+cln(T/T0) et ΔrG∘(T)=ΔrH∘(T0)−TΔrS∘(T0)+c[T−T0−Tln(T/T0)]. L’appliquer au calcaire (c=−2.0J/(Kmol)) à 1100K, et mesurer l’erreur de l’approximation d’Ellingham.
Solution
Solution de Exercice 2.11.
Intégrer dΔrS∘/dT=c/T : ΔrS∘(T)=ΔrS∘(T0)+cln(T/T0) ; la loi de Kirchhoff donne ΔrH∘(T)=ΔrH∘(T0)+c(T−T0) ; retrancher TΔrS∘(T). Pour le calcaire à 1100K : Ellingham donne 178.32−1100×0.16064=1.62kJ/mol ; correction c[T−T0−Tln(T/T0)]=−0.00195×(801.85−1436.3)=+1.24kJ/mol : ΔrG∘=2.86kJ/mol. L’erreur, 1.2kJ/mol, vaut moins d’un pour cent de ΔrH∘, mais près de la température d’inversion elle décide du signe.
Exercice 2.12★★★
On fabrique le titane à partir de son oxyde, le rutile, en passant par son chlorure. (a) Calculer ΔrH∘ et ΔrS∘ à 298K pour TiOX2(s)+2ClX2(g)TiClX4(g)+OX2(g), avec TiOX2 (−944.0kJ/mol, 50.62J/(Kmol)) et TiClX4(g) (−763.2, 353.2), puis son ΔrG∘ à 1000K dans l’approximation d’Ellingham. (b) On ajoute du carbone : C(s)+OX2(g)COX2(g), ΔrH∘=−393.5kJ/mol, ΔrS∘=+2.9J/(Kmol). Calculer le ΔrG∘(1000K) de la somme des deux réactions et expliquer comment la seconde entraîne la première.
Solution
Solution de Exercice 2.12.
(a) ΔrH∘=−763.2+944.0=+180.8kJ/mol, ΔrS∘=353.2+205.15−50.62−2(223.08)=+61.6J/(Kmol) ; ΔrG∘(1000)=180.8−61.6=+119.2kJ/mol : réaction endergonique, pas de chloration. (b) Pour C+OX2COX2, ΔrG∘(1000)=−393.5−2.9=−396.4kJ/mol. La somme, TiOX2(s)+2ClX2(g)+C(s)TiClX4(g)+COX2(g), a pour ΔrG∘=−277.2kJ/mol : le carbone consomme le dioxygène produit par la première réaction, et la réaction couplée est fortement exergonique.
2.7 Problème : le four à chaux
Problème 2.1
Problème du week-end — l’entropie et l’enthalpie d’une décomposition, son enthalpie libre en fonction de la température, le critère d’évolution dans un four, l’énergie et le dioxyde de carbone d’une tonne de chaux
La chaux vive, CaO, s’obtient en chauffant du calcaire, CaCOX3, dans un four. Données à 298.15K : ΔfH∘ (kJ/mol) CaCOX3(s)−1206.92, CaO(s)−635.09, COX2(g)−393.51 ; Sm∘ (J/(Kmol)) 92.9, 39.75, 213.79 ; Cp,m∘ (J/(Kmol)) 81.88, 42.80, 37.13. Masses molaires : CaO56.08g/mol, COX244.01g/mol, CHX416.04g/mol ; combustion du méthane, eau à l’état de vapeur, ΔrH∘=−802.3kJ/mol.
Partie I — À température ambiante.
Écrire la décomposition du calcaire.
Calculer ΔrH∘(298K). La réaction est-elle exothermique ?
Calculer ΔrS∘(298K) et expliquer son signe.
Calculer ΔrG∘(298K).
Le calcaire est-il stable à température ambiante sous 1bar de dioxyde de carbone ? Pourquoi les falaises calcaires durent-elles ?
Calculer ΔrCp∘, et dire ce qu’il implique pour la dépendance en température de ΔrH∘ et de ΔrS∘.
Vérifier la relation de Gibbs–Helmholtz sur cette expression.
Estimer, à l’aide de la formule de l’Exercice 2.11, la variation de ΔrG∘ en Ti due à ΔrCp∘, et le déplacement de Ti qui en résulte.
Partie III — Le four. Dans cette partie, le dioxyde de carbone au-dessus des solides est sous 1bar, de sorte que ΔrG=ΔrG∘.
Que dit le critère d’évolution à 1000K ? Et à 1300K ?
Qu’advient-il d’un mélange de chaux vive et de dioxyde de carbone sous 1bar refroidi au-dessous de Ti ?
Quelle entropie est créée par mole de calcaire décomposé à 1300K ?
Les fours sont balayés par les gaz de combustion, plus pauvres en dioxyde de carbone. Deviner, avant le chapitre suivant, si cela favorise la décomposition.
Partie IV — Une tonne de chaux.
Calculer la quantité de chaux vive dans une tonne.
Calculer la chaleur absorbée par la réaction par tonne de chaux (prendre ΔrH∘ constant).
Calculer la masse de dioxyde de carbone libérée par le calcaire par tonne de chaux.
La chaleur provient de la combustion du méthane, avec un rendement utile de 50 %. Calculer la masse de méthane brûlée par tonne de chaux.
Calculer le dioxyde de carbone issu de ce méthane.
Calculer le dioxyde de carbone total par tonne de chaux, et la part due au calcaire lui-même.
Pourquoi un combustible plus propre ne peut-il réduire qu’une partie de ces émissions ?
Donner la température au-dessus de laquelle le calcaire se décompose sous 1bar de dioxyde de carbone.
Solution
Solution de Problème 2.1.
1.CaCOX3(s)CaO(s)+COX2(g). 2.ΔrH∘=−635.09−393.51+1206.92=+178.3kJ/mol : réaction endothermique. 3.ΔrS∘=39.75+213.79−92.9=+160.6J/(Kmol), positive car un gaz se forme à partir d’un solide. 4.ΔrG∘=178.32−298.15×0.16064=+130.4kJ/mol. 5. Oui : la décomposition exige ΔrG<0, et ici l’enthalpie libre de réaction est fortement positive ; le dioxyde de carbone de l’air, bien au-dessous de 1bar, abaisse ΔrG, mais de bien moins que 130kJ/mol (chapitre suivant). 6.ΔrCp∘=42.80+37.13−81.88=−1.95J/(Kmol), minuscule : ΔrH∘ et ΔrS∘ varient à peine avec T. 7.ΔrG∘(T)=178.32−0.16064T (kJ/mol). 8.+17.7kJ/mol à 1000K ; −30.5kJ/mol à 1300K. 9.Ti=178320/160.64=1110K. 10.ΔrG∘/T=178.32/T−0.16064, dont la dérivée vaut −178.32/T2=−ΔrH∘/T2. 11. En Ti, c[Ti−T0−Tiln(Ti/T0)]=−0.00195×(811.9−1459.4)=+1.26kJ/mol ; ΔrG∘ s’annule 1260/160.6≈8K plus haut, vers 1118K : moins d’un pour cent. 12. À 1000K, ΔrG>0 : la décomposition ne peut pas avoir lieu (la chaux vive absorberait du dioxyde de carbone). À 1300K, ΔrG<0 : le calcaire se décompose. 13.ΔrG devient positive : la chaux vive fixe le dioxyde de carbone et redevient carbonate. 14.δSc=−ΔrGdξ/T=30506/1300=23.5J/K par mole. 15. Oui : le Chapitre 3 montrera que ΔrG=ΔrG∘+RTln(pCOX2/p∘), qui diminue lorsque la pression du dioxyde de carbone est inférieure à 1bar ; la décomposition commence alors au-dessous de Ti. 16.n=106/56.08=1.783×104mol. 17.1.783×104×178.32=3.18×10⁶kJ, soit 3.18GJ par tonne. 18.1.783×104×44.01=785kg de COX2. 19. Chaleur à fournir 3.18×10⁶/0.50=6.36×106kJ, donc 6.36×10⁶/802.3=7.93×103mol de méthane, 127kg. 20.7.93×103×44.01=349kg de COX2. 21.785+349=1134kg par tonne de chaux, dont 69 % proviennent du calcaire. 22. Le dioxyde de carbone du calcaire est fixé par la stœchiométrie, quelle que soit la façon dont on chauffe le four ; seule la part du combustible peut être réduite. 23. Le calcaire se décompose sous 1bar de dioxyde de carbone au-dessus de sa température d’inversion, Ti≈1.11×10³K (environ 840∘C).