Chimie universitaire — 2e année · Bachelor Year 2
31Chromatographie
Une goutte de boisson énergisante, diluée et filtrée, est injectée dans un tube d’acier pas plus long qu’un stylo, rempli de grains de silice de quelques micromètres. Quelques minutes plus tard, un détecteur a tracé une ligne portant une poignée de pics, et à partir de l’aire de l’un d’eux le laboratoire indique la quantité de caféine que contient la canette, à quelques pour cent près. La chromatographie sépare les constituants d’un mélange en les faisant courir dans une colonne à des vitesses différentes ; ce chapitre explique pourquoi ils se déplacent à des vitesses différentes, pourquoi leurs pics ont la largeur qu’ils ont, comment séparer deux voisins, et comment transformer un pic en une quantité.
Rappel
Le volume scolaire : chromatographie sur papier et sur couche mince, chromatogramme, éluant. Le volume de première année : coefficient de partage, extraction liquide–liquide, rapport frontal d’une plaque de chromatographie sur couche mince. Chapitre 7 : le plateau théorique d’une colonne de distillation.
31.1 Principe
Définition 31.1 (Chromatographie)
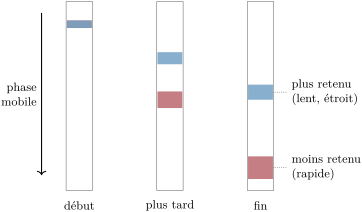
La chromatographie sépare les constituants d’un mélange en les répartissant entre une phase stationnaire, fixée dans une colonne ou sur une plaque, et une phase mobile, gaz ou liquide qui s’écoule à son contact. L’entraînement des constituants à travers la colonne, puis hors de celle-ci, par la phase mobile est l’élution.
Une molécule n’avance que lorsqu’elle se trouve dans la phase mobile ; quand elle est retenue par la phase stationnaire, elle attend. Elle passe d’une phase à l’autre des millions de fois sur son trajet, si bien que sa vitesse moyenne est fixée par la fraction du temps qu’elle passe dans chacune, c’est-à-dire par son équilibre de partage.
Définition 31.2 (Rétention)
Le temps de rétention d’un composé est la durée qui sépare l’injection du maximum de son pic ; le temps mort est le temps de rétention d’un composé non retenu, qui n’entre jamais dans la phase stationnaire. Le facteur de rétention d’un composé sur une colonne vaut
Ce n’est pas le d’une plaque de chromatographie sur couche mince, qui mesure une distance parcourue, bien que tous deux décrivent le même partage.
Proposition 31.3 (Temps de rétention)
Si, à l’équilibre, les quantités d’un composé dans les phases stationnaire et mobile d’une tranche de colonne valent et , le composé avance à la vitesse , où est la vitesse de la phase mobile, et .
Démonstration. Une molécule donnée passe la fraction de son temps dans la phase mobile, où elle avance à la vitesse , et le reste à l’arrêt. Sa vitesse moyenne vaut . La colonne de longueur est traversée en , et . ∎
Proposition 31.4 (Rétention et partage)
Le facteur de rétention est le rapport des quantités dans les deux phases, , où est le coefficient de partage (concentration dans la phase stationnaire sur concentration dans la phase mobile) et , les volumes des phases dans la colonne.
Démonstration. D’après la Proposition 31.3, . Avec , et , . ∎
Deux composés se séparent si leurs coefficients de partage diffèrent ; la géométrie de la colonne () multiplie toutes les rétentions de la même façon. Changer la phase mobile, ce qui modifie , est le principal levier du chimiste sur la rétention.
31.2 Largeur des pics et nombre de plateaux
Une bande ne reste pas mince. Les molécules d’un même composé empruntent des chemins différents entre les grains, diffusent le long de la colonne et prennent dans la phase stationnaire des retards aléatoires. Le pic enregistré à la sortie est très proche d’une gaussienne d’écart type (en temps), et plus il est étroit pour un donné, meilleure est la colonne.
Définition 31.5 (Nombre de plateaux)
Le nombre de plateaux théoriques d’une colonne pour un composé vaut , où est l’écart type de son pic en temps. La hauteur équivalente à un plateau théorique vaut , pour une colonne de longueur .
Ces noms viennent de la colonne de distillation du Chapitre 7 : une colonne chromatographique se comporte comme si elle était un empilement de étages d’équilibre, chacun de hauteur . L’analogie est une façon de compter, non une image de la colonne.
Proposition 31.6 (Nombre de plateaux à partir d’un pic)
Avec la largeur à la base entre les tangentes aux points d’inflexion et la largeur à mi-hauteur,
Démonstration. Pour une gaussienne d’écart type et de hauteur , les points d’inflexion sont en , où la hauteur vaut et la pente ; la tangente en ce point atteint zéro après de plus, en : . La mi-hauteur est atteinte là où , : . Substituer ou dans donne et , qu’on écrit 5.54. ∎
Proposition 31.7 (Équation de van Deemter)
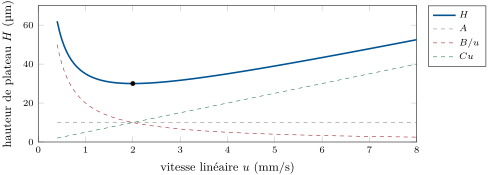
La hauteur de plateau dépend de la vitesse linéaire de la phase mobile selon
où rend compte des différents chemins à travers le garnissage, de la diffusion le long de la colonne (plus forte quand les molécules séjournent plus longtemps) et de la lenteur des échanges avec la phase stationnaire (plus gênante quand la phase mobile passe vite). est minimale en , où .
Démonstration. Admis à ce niveau. ∎
La forme de l’équation est admise ; son minimum ne l’est pas. s’annule en , et là , d’où ; la dérivée seconde est positive, il s’agit donc d’un minimum. Des grains fins réduisent et : c’est pourquoi la chromatographie liquide moderne utilise des particules de quelques micromètres et de hautes pressions pour y faire passer la phase mobile.
31.3 Séparer deux composés
Définition 31.8 (Sélectivité et résolution)
Pour deux pics voisins avec , le facteur de sélectivité vaut , et la résolution vaut
la distance entre les pics divisée par leur largeur moyenne à la base.
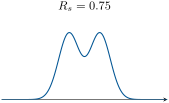
Pour , les pics se chevauchent encore visiblement ; pour , le signal revient à la ligne de base entre eux (séparation à la ligne de base), ce qui est l’objectif habituel des dosages.
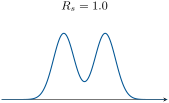
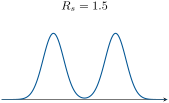
Théorème 31.9 (Équation de la résolution)
Pour deux pics voisins de même nombre de plateaux ,
Démonstration. Pour des pics proches, les deux largeurs à la base sont presque égales ; les prendre toutes deux égales à celle du second pic, (Définition 31.5). Alors . Avec (Proposition 31.3), et , d’où . Enfin, . ∎
Méthode 31.10 (Améliorer une résolution)
- Efficacité : . Doubler la longueur de la colonne double et la durée de l’analyse, mais ne multiplie que par ; des particules plus fines ou le débit optimal augmentent à longueur constante.
- Sélectivité : le facteur est le plus sensible. Changer la phase mobile (solvant, pH), la phase stationnaire ou, en chromatographie en phase gazeuse, la température.
- Rétention : croît fortement jusqu’à puis lentement au-delà, tandis que la durée continue de croître comme ; viser entre 2 et 10 environ.
31.4 Techniques
Définition 31.11 (Techniques chromatographiques)
En chromatographie en phase gazeuse (CPG), la phase mobile est un gaz (hélium, dihydrogène ou diazote) et la phase stationnaire un film liquide qui tapisse l’intérieur d’une longue colonne capillaire, placée dans un four. En chromatographie liquide haute performance (CLHP, ou HPLC), une pompe pousse une phase mobile liquide à travers une courte colonne remplie de petites particules. En CLHP en phase inverse, la phase stationnaire est apolaire (silice greffée de longues chaînes alkyle) et la phase mobile un mélange polaire d’eau et de méthanol ou d’acétonitrile. Dans une élution en gradient, la composition de la phase mobile varie au cours de l’analyse, en chromatographie liquide, afin d’éluer plus vite les composés fortement retenus.
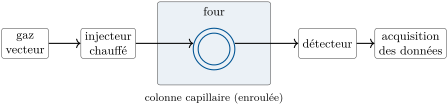

Le choix entre les deux découle de la volatilité. La CPG exige des composés qui se vaporisent sans se décomposer, en gros au-dessous de : solvants, carburants, parfums, petites molécules organiques. Élever la température du four au cours de l’analyse (une rampe de température) élue plus tôt les composés lourds, comme le fait un gradient en CLHP. La CLHP traite tout ce qui se dissout, y compris les sels, les sucres, les médicaments et les protéines. En phase inverse, les composés les plus polaires sortent les premiers et les plus apolaires les derniers ; ajouter davantage de solvant organique à la phase mobile diminue toutes les rétentions. La chromatographie préparative sur colonne, et sa version rapide, la chromatographie flash, appliquent le même principe à grande échelle pour purifier des grammes de produit, le plus souvent sur silice polaire avec des mélanges d’hexane et d’acétate d’éthyle.
31.5 Analyse quantitative
L’aire d’un pic est proportionnelle à la quantité de composé parvenue au détecteur, mais la constante de proportionnalité dépend du composé et du détecteur. Les volumes injectés, de l’ordre du microlitre, ne sont pas parfaitement reproductibles. Un étalon interne lève ces deux difficultés.
Définition 31.12 (Facteur de réponse et étalon interne)
Un étalon interne est un composé, absent de l’échantillon, ajouté en quantité connue à chaque solution analysée ; il doit être résolu de tous les autres pics et se comporter comme l’analyte. Le facteur de réponse d’un analyte par rapport à l’étalon interne est défini par
où les sont les aires des pics et les les concentrations dans la solution injectée.
Proposition 31.13 (Dosage par étalon interne)
, mesuré sur une solution d’étalonnage de et connues, donne, pour un échantillon additionné d’étalon interne à la concentration , , quel que soit le volume injecté.
Démonstration. Chaque aire est proportionnelle à la quantité injectée : , , avec des sensibilités du détecteur et un volume injecté . Le rapport ne contient plus , et est une constante de la méthode, mesurée une fois sur la solution d’étalonnage. Résoudre en donne le résultat. ∎
Méthode 31.14 (Doser avec un étalon interne)
- Choisir un étalon de structure proche de celle de l’analyte, absent de l’échantillon, élué près de lui mais résolu ().
- Injecter une solution d’étalonnage de et connues ; calculer à partir du rapport des aires.
- Ajouter l’étalon à la solution d’échantillon à la même concentration ; injecter ; lire .
- Calculer , puis remonter à travers chaque dilution jusqu’à l’échantillon d’origine.
Un étalonnage externe (une série d’étalons de l’analyte seul, puis l’échantillon, tous injectés de la même façon) est plus simple, mais suppose que le volume injecté et le détecteur restent constants d’une analyse à l’autre.
Histoire des sciences — L’écriture des couleurs, 1906
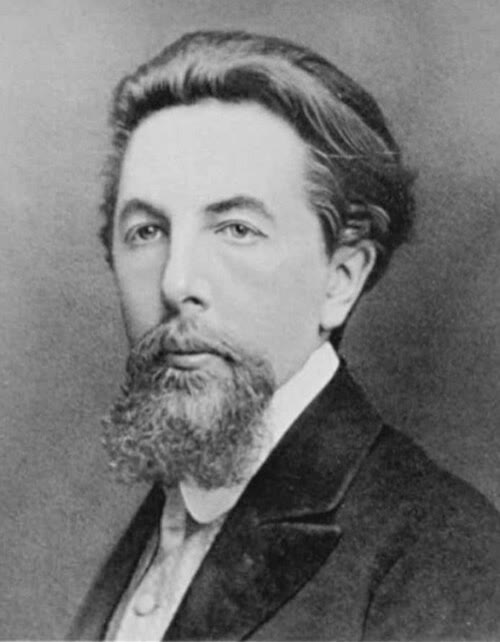
Le botaniste Mikhaïl Tsvet versa un extrait de feuilles vertes dans un tube de verre rempli de craie en poudre et l’entraîna avec un solvant : les pigments se séparèrent en bandes colorées, chlorophylles vertes et caroténoïdes jaunes. En 1906, il nomma la méthode chromatographie, « écriture des couleurs ». Elle fut largement ignorée pendant un quart de siècle, jusqu’à ce qu’on la reprenne pour les produits naturels dans les années 1930. (Portrait : auteur inconnu, domaine public ; Wikimedia Commons.)
Sécurité


L’acétonitrile et le méthanol, constituants organiques habituels des phases mobiles de CLHP, sont inflammables et toxiques ; l’hexane, utilisé en chromatographie sur colonne, est inflammable, dangereux pour la santé et toxique pour les organismes aquatiques. Les déchets de solvant sont collectés, jamais versés à l’évier.
31.6 Exercices
Exercice 31.1 ★
Un composé a sur une colonne dont le temps mort vaut . Calculer son facteur de rétention et la fraction de son temps passée dans la phase mobile.
Exercice 31.2 ★
Un pic à a une largeur à la base de . Calculer le nombre de plateaux.
Solution
Solution de Exercice 31.2.
.
Exercice 31.3 ★
Une colonne de donne pour un composé. Calculer la hauteur de plateau.
Solution
Solution de Exercice 31.3.
.
Exercice 31.4 ★
CPG ou CLHP ? L’éthanol dans le sang ; une protéine ; la caféine dans une boisson ; le benzène dans l’essence ; les sucres dans un jus de fruit.
Solution
Solution de Exercice 31.4.
Éthanol dans le sang : CPG (volatil). Protéine : CLHP. Caféine dans une boisson : CLHP (dans l’eau, pas assez volatile sans préparation). Benzène dans l’essence : CPG. Sucres : CLHP (ils se décomposent avant de bouillir).
Exercice 31.5 ★★
Deux pics : , ; , . Calculer la résolution. Sont-ils séparés à la ligne de base ?
Solution
Solution de Exercice 31.5.
: pas tout à fait séparés à la ligne de base (au-dessous de 1.5).
Exercice 31.6 ★★
Combien de plateaux faut-il pour séparer deux composés avec et à ?
Solution
Solution de Exercice 31.6.
, d’où .
Exercice 31.7 ★★
Une colonne a , , (données de l’exercice). Trouver la vitesse optimale et la plus petite hauteur de plateau.
Solution
Solution de Exercice 31.7.
; .
Exercice 31.8 ★★
Prévoir l’ordre d’élution du benzène, du phénol et du toluène en CLHP en phase inverse avec une phase mobile eau–méthanol, et ce qui se passe quand on augmente la fraction de méthanol.
Solution
Solution de Exercice 31.8.
Le phénol ( polaire, liaisons hydrogène avec l’eau) d’abord, puis le benzène, puis le toluène (un de plus, plus apolaire). Davantage de méthanol rend la phase mobile moins polaire : les trois composés sortent plus tôt, dans le même ordre.
Exercice 31.9 ★★
Une solution d’étalonnage d’un analyte à , avec l’étalon interne à , donne les aires 860 et 400. Un échantillon additionné d’étalon à donne les aires 645 et 410. Calculer le facteur de réponse et la concentration de l’analyte (données de l’exercice).
Solution
Solution de Exercice 31.9.
. Échantillon : .
Exercice 31.10 ★★★
Une séparation donne . Quelle longueur de colonne, rapportée à la longueur actuelle, donne , et que coûte-t-elle en temps ? De quels autres leviers dispose-t-on ?
Solution
Solution de Exercice 31.10.
: il faut multiplier par , ce qui double la durée de l’analyse et la pression. Autres leviers : la sélectivité (phase mobile, phase stationnaire, température), des particules plus fines, le débit optimal.
Exercice 31.11 ★★★
Pour deux pics gaussiens de même hauteur et de même largeur, de largeur à la base , calculer le signal à mi-chemin entre eux, rapporté à la hauteur des pics, pour et pour (négliger la contribution du pic éloigné à chaque maximum).
Solution
Solution de Exercice 31.11.
Les pics sont distants de , si bien que le point médian est à de chacun. : chaque pic apporte ; la vallée est à de la hauteur des pics. : , environ 2 % : retour à la ligne de base en pratique.
Exercice 31.12 ★★★
À et constants, comparer le facteur de résolution et la durée relative d’analyse pour , 5 et 10. Quel domaine de choisir ?
Solution
Solution de Exercice 31.12.
: 0.67, 0.83, 0.91 ; durée en unités de : 3, 6, 11. Passer de 2 à 5 gagne 25 % de résolution pour une durée doublée ; de 5 à 10, 9 % pour une durée encore presque doublée. Un de 2 à 5 environ est le compromis habituel.
31.7 Problème : la caféine d’une boisson énergisante
Problème 31.1
Problème du week-end — l’ordre d’élution en phase inverse, les performances d’une colonne d’après un chromatogramme, l’amélioration de la séparation, et le dosage par étalon interne
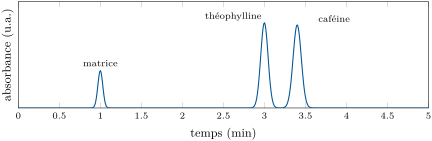
Données de l’exercice (inventées, il ne s’agit pas d’une méthode réelle). Une boisson énergisante est diluée dix fois ( portés à ) et l’on ajoute de la théophylline comme étalon interne, à dans la solution diluée. Colonne : , phase inverse ; phase mobile eau–méthanol ; détection UV. La matrice non retenue (sucres et sels) sort à ; la théophylline à (largeur à la base ) ; la caféine à (largeur à la base ). Étalonnage : caféine à et théophylline à donnent les aires 1500 et 1000. Échantillon : aires 970 (caféine) et 1010 (théophylline). Une canette contient .
Partie I — Phase inverse.
- Décrire les phases stationnaire et mobile d’une colonne en phase inverse.
- Pourquoi les sucres sortent-ils au temps mort ?
- La caféine est la 1,3,7-triméthylxanthine, la théophylline la 1,3-diméthylxanthine. Expliquer leur ordre d’élution.
- Pourquoi la théophylline est-elle ici un bon étalon interne ?
- Qu’arriverait-il aux deux temps de rétention si l’on augmentait la fraction de méthanol ?
- Que mesure le temps mort ?
Partie II — Performances de la colonne.
- Calculer les facteurs de rétention de la théophylline et de la caféine.
- Calculer le facteur de sélectivité.
- Calculer le nombre de plateaux pour la caféine et pour la théophylline.
- Calculer la hauteur de plateau pour la caféine.
- Calculer la résolution entre les deux pics.
- La vérifier à l’aide de l’équation de la résolution.
- Les pics sont-ils séparés à la ligne de base ?
Partie III — Plus vite ou mieux.
- Pour gagner du temps, on raccourcit la colonne à (même garnissage, même débit). Que devient la résolution ?
- Et la durée de l’analyse ?
- Que donnerait au contraire une colonne de , et à quel prix ?
- Quel levier agit sur ?
- Augmenter aiderait-il beaucoup ici ?
Partie IV — Dosage.
- Calculer le facteur de réponse de la caféine par rapport à la théophylline.
- Pourquoi le volume injecté n’importe-t-il pas ?
- Calculer la concentration de la caféine dans la solution diluée.
- Calculer la concentration de la caféine dans la boisson.
- Que se passerait-il si un composé de la matrice était coélué avec la théophylline ?
- Qu’exigerait au contraire un étalonnage externe ?
- Donner la masse de caféine contenue dans une canette de .
Solution
Solution de Problème 31.1.
1. Stationnaire : grains de silice greffés de longues chaînes alkyle, apolaires. Mobile : eau et méthanol, polaire. 2. Ils sont très polaires et restent dans la phase mobile : . 3. La caféine porte un groupe méthyle de plus que la théophylline, et la théophylline une liaison qui forme des liaisons hydrogène avec l’eau : la théophylline est plus polaire et sort la première. 4. Elle a une structure proche (réponse et comportement semblables), est absente de la boisson, et sort près de la caféine tout en en étant résolue. 5. Tous deux diminueraient : une phase mobile moins polaire concurrence mieux la phase stationnaire. 6. Le temps que met la phase mobile à traverser la colonne, c’est-à-dire le temps pendant lequel un composé se déplace. 7. ; . 8. . 9. Caféine : ; théophylline : . 10. . 11. . 12. ; le petit écart vient de l’hypothèse de largeurs égales faite dans l’équation. 13. Oui : . 14. est divisé par deux : , juste à la séparation à la ligne de base. 15. Divisée par deux : la caféine sort à . 16. , pour une durée et une pression doublées : un gaspillage ici. 17. La composition de la phase mobile (fraction de méthanol, pH, autre solvant organique) ou la phase stationnaire. 18. Peu : déjà ; pour , il vaudrait 0.83 (+18 %), pour une durée d’analyse multipliée par . 19. . 20. Les deux pics proviennent de la même injection : le volume se simplifie dans le rapport des aires. 21. . 22. Dilution au dixième : . 23. serait trop grande, et le résultat pour la caféine trop faible. 24. Une série d’étalons de caféine injectés exactement dans les mêmes conditions que l’échantillon, une droite d’étalonnage de l’aire en fonction de la concentration, et des volumes d’injection reproductibles. 25. : de caféine par canette (données de l’exercice).