Chimie universitaire — 2e année · Bachelor Year 2
23Amines et composés azotés
Le poisson qui n’est plus frais sent la triméthylamine, une petite amine volatile. Un filet de citron fait disparaître l’odeur : l’acide protone l’amine, et l’ion ammonium formé, étant un ion, ne peut pas s’évaporer. Le doublet non liant de l’azote fait des amines des bases et des nucléophiles ; lié à un carbonyle, il donne les imines, par lesquelles les protéines mènent leur chimie et les chimistes préparent des amines ; et, sur un cycle aromatique, il ouvre, par les sels de diazonium, la voie des colorants azoïques qui ont coloré le xixe siècle.
Rappel
Le volume de première année : acides et bases de Brønsted, et diagrammes de prédominance, nucléophiles et substitution bimoléculaire, hémiacétals et acétals, donneurs d’hydrure, organomagnésiens, classe d’un carbone. Chapitre 22 : nitration, réduction des nitroarènes. Le volume scolaire : amines et amides.
23.1 Structure et basicité
Définition 23.1 (Classes d’amines)
Une amine est une amine primaire , une amine secondaire ou une amine tertiaire selon le nombre de groupes carbonés liés à l’azote. Un ion ammonium quaternaire en porte quatre, et aucun doublet non liant.
L’azote d’une amine est à peu près tétraédrique, le doublet non liant occupant la quatrième position. Une amine tertiaire portant trois groupes différents est chirale en principe mais ne peut pas être dédoublée : la molécule s’inverse en passant par une disposition plane, comme un parapluie retourné par le vent, des milliards de fois par seconde à température ambiante.
Proposition 23.2 (Basicité)
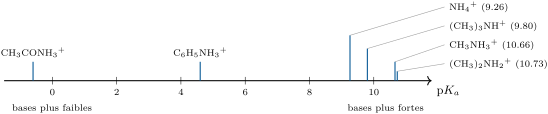
Dans l’eau, les alkylamines sont des bases plus fortes que l’ammoniac ( de leurs ions ammonium vers 10 à 11, contre 9.26), les arylamines des bases bien plus faibles (anilinium 4.60), et les amides ne sont presque pas basiques (éthanamide protoné vers ).
Argument. Les groupes alkyle repoussent la densité électronique vers l’azote (effet inductif) et stabilisent la charge positive de l’ion ammonium. Dans l’eau, la solvatation par liaisons hydrogène compte aussi : un ion qui porte plus de liaisons est mieux solvaté, ce qui explique que le triméthylammonium (9.80) soit un acide plus faible que l’ammonium mais plus fort que le diméthylammonium (10.73). Dans l’aniline, le doublet est délocalisé dans le cycle et se perd lors de la protonation ; dans un amide, il est délocalisé vers l’oxygène du carbonyle, et la protonation se fait, faiblement, sur l’oxygène. ∎
23.2 Les amines, nucléophiles
Les amines attaquent les halogénoalcanes par substitution bimoléculaire. Le produit, une amine plus substituée, est au moins aussi nucléophile que l’amine de départ et lui dispute l’halogénoalcane : l’alkylation de l’ammoniac donne un mélange d’amines primaire, secondaire et tertiaire et du sel quaternaire.
Proposition 23.3 (Polyalkylation)
L’alkylation directe de l’ammoniac ou d’une amine primaire donne des mélanges ; seule l’alkylation exhaustive jusqu’au sel d’ammonium quaternaire est propre.
Argument. Chaque alkylation laisse un doublet non liant sur un azote enrichi en électrons par le nouveau groupe alkyle ; le produit réagit avec l’halogénoalcane restant à une vitesse comparable. La séquence ne s’arrête que lorsque l’azote n’a plus de doublet, dans . ∎
Les amines primaires exemptes de leurs homologues suralkylés se préparent indirectement : par la voie de Gabriel (alkylation de l’azote du phtalimide, qui porte un seul hydrogène acide, puis libération de l’amine), par réduction d’un nitrile, d’un amide ou d’un dérivé nitré, ou par amination réductrice (voir plus loin).
23.3 Imines et énamines
Définition 23.4 (Addition nucléophile)
Une addition nucléophile sur un groupe carbonyle est l’attaque d’un nucléophile sur le carbone du carbonyle, qui devient tétraédrique, la liaison de devenant un doublet non liant de l’oxygène.
Définition 23.5 (Hémiaminals, imines et énamines)
Une amine primaire s’additionne sur un aldéhyde ou une cétone pour donner un hémiaminal (un carbone portant et ) ; sa déshydratation donne une imine . Une amine secondaire, qui ne peut pas former d’imine neutre, donne après déshydratation une énamine , la double liaison passant sur le carbone voisin.
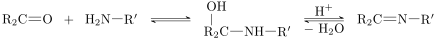
Proposition 23.6 (pH optimal)
Les imines se forment le plus vite en solution légèrement acide, vers pH 4 à 5.
Argument. La première étape exige l’amine libre (son doublet) ; un milieu trop acide protone l’amine ( vers 10) et supprime le nucléophile. La déshydratation exige un acide pour protoner le groupe hydroxyle ; à pH élevé, elle est lente. La vitesse, qui dépend des deux exigences à la fois, est maximale entre les deux. ∎
Définition 23.7 (Amination réductrice)
Une amination réductrice transforme un composé carbonylé et une amine en une amine plus substituée, en formant l’imine (ou l’ion iminium) et en la réduisant dans le même récipient, le plus souvent par le cyanoborohydrure de sodium .
Proposition 23.8 (Sélectivité de l’amination réductrice)
Vers pH 6, réduit l’ion iminium bien plus vite que le composé carbonylé, si bien que l’amine se forme sans que l’aldéhyde ou la cétone soit réduit en alcool.
Argument. Le groupe cyano fait de un donneur d’hydrure faible, trop faible pour un carbonyle neutre mais suffisant pour un ion iminium protoné, chargé positivement, bien meilleur électrophile. ∎
23.4 Sels de diazonium
Définition 23.9 (Chimie des diazoniums)
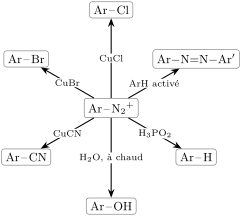
Un ion diazonium est un cation . La diazotation transforme une amine aromatique primaire en sel d’aryldiazonium par le nitrite de sodium et un acide fort à 0–. Dans une réaction de Sandmeyer, un sel de cuivre(I) (, , ) remplace le groupe diazonium par Cl, Br ou CN avec perte de diazote. Dans un couplage azoïque, l’ion diazonium, électrophile faible, attaque un cycle aromatique activé pour donner un composé azoïque .
Proposition 23.10 (Stabilité des ions diazonium)
Les sels d’aryldiazonium se conservent en solution aqueuse froide et peuvent être utilisés ; les ions alkyldiazonium perdent aussitôt leur diazote.
Argument. Le diazote est un excellent groupe partant (une molécule très stable, un grand gain d’entropie). Pour un groupe alkyle, la perte de laisse un carbocation, ou l’eau attaque directement : l’ion ne survit pas. Un cation aryle est très instable (une orbitale vide dans le plan du cycle, non stabilisée par le système ), et la liaison de l’ion aryldiazonium est renforcée par conjugaison avec le cycle : à basse température, il subsiste ; chauffé, il se décompose, l’eau remplaçant le groupe diazonium par . ∎
Méthode 23.11 (Voies passant par un sel de diazonium)
- Utiliser le groupe amino (orienteur ortho/para fort) pour placer d’autres groupes, puis le transformer par l’intermédiaire du sel de diazonium.
- Le remplacer par H pour obtenir des motifs que la substitution directe ne peut pas donner (le 1,3,5-tribromobenzène à partir de l’aniline).
- Le remplacer par CN, puis hydrolyser en acide carboxylique : une voie vers sur un cycle.
Méthode 23.12 (Préparer une amine)
- Amine primaire sur une chaîne alkyle : voie de Gabriel, ou réduction d’un nitrile (qui compte un carbone de plus que l’halogénoalcane dont on le tire) ou d’un amide.
- Amine secondaire ou tertiaire : amination réductrice du composé carbonylé adéquat par l’amine adéquate.
- Amine aromatique : nitration, puis réduction (fer ou étain en milieu acide, ou hydrogénation catalytique).
23.5 Nitriles
Définition 23.13 (Nitrile)
Un nitrile est un composé , préparé par substitution d’un halogénoalcane par l’ion cyanure ou par une réaction de Sandmeyer.
Proposition 23.14 (Réactions des nitriles)
Un nitrile est hydrolysé, en milieu acide ou basique, en amide puis en acide carboxylique ; il est réduit par l’aluminohydrure de lithium en amine primaire ; un organomagnésien s’y additionne une seule fois, et l’hydrolyse de l’imine formée donne une cétone.
Argument. Le carbone du nitrile est électrophile, comme un carbone de carbonyle : l’eau (activée par un acide, ou sous forme d’hydroxyde) s’y additionne, ce qui donne après tautomérie un amide, dont l’hydrolyse est traitée au Chapitre 24. L’hydrure s’additionne deux fois. Un organomagnésien s’additionne une fois, en donnant un anion d’imine qui ne réagit pas davantage ; l’eau hydrolyse ensuite l’imine en cétone. ∎
Sécurité


L’aniline et la N,N-diméthylaniline sont toxiques par contact cutané ; le nitrite de sodium est toxique et oxydant ; le cyanoborohydrure de sodium libère du cyanure d’hydrogène en milieu acide et s’utilise sous hotte. Les sels de diazonium secs peuvent exploser : on les garde toujours au froid, en solution, et on les utilise aussitôt.
23.6 Exercices
Exercice 23.1 ★
Donner la classe de : la propan-1-amine, la N-méthyléthanamine, la triéthylamine, le chlorure de tétraméthylammonium, l’aniline.
Solution
Solution de Exercice 23.1.
Primaire ; secondaire ; tertiaire ; sel d’ammonium quaternaire ; primaire (aromatique).
Exercice 23.2 ★
Classer par basicité croissante : l’ammoniac, la méthylamine, l’aniline, l’éthanamide.
Solution
Solution de Exercice 23.2.
Éthanamide aniline ammoniac méthylamine ( des acides conjugués , 4.60, 9.26, 10.66).
Exercice 23.3 ★
Donner l’imine formée à partir de la cyclohexanone et de la méthylamine, ainsi que les conditions.
Solution
Solution de Exercice 23.3.
N-méthylcyclohexanimine, : amine et cétone en milieu faiblement acide (pH 4–5), en éliminant l’eau formée (desséchant ou distillation azéotropique).
Exercice 23.4 ★
À partir du chlorure de benzènediazonium, donner les produits obtenus avec , , l’eau chaude, et le phénol en milieu basique.
Solution
Solution de Exercice 23.4.
Bromobenzène ; benzonitrile ; phénol ; 4-hydroxyazobenzène (couplage en para du groupe du phénolate).
Exercice 23.5 ★★
Quelle forme de la triméthylamine prédomine à pH 7, et dans quel rapport ? Expliquer le citron, et comment une amine peut être extraite d’un solvant organique vers l’eau.
Solution
Solution de Exercice 23.5.
: à pH 7, le rapport : la forme protonée prédomine ; le jus de citron (pH voisin de 2) la protone pratiquement en totalité. Agiter une solution organique d’une amine avec un acide aqueux dilué fait passer l’amine, sous forme d’ion ammonium, dans l’eau ; une base la libère de nouveau.
Exercice 23.6 ★★
Donner l’énamine formée à partir de la cyclohexanone et de la pyrrolidine, et expliquer pourquoi une amine secondaire ne peut pas donner d’imine.
Solution
Solution de Exercice 23.6.
1-(cyclohex-1-én-1-yl)pyrrolidine. Après l’addition et la perte d’eau, l’azote porte une charge positive (un ion iminium) et aucun hydrogène à perdre ; c’est le carbone voisin qui perd un proton, ce qui forme la liaison .
Exercice 23.7 ★★
Préparer la N-benzylpropan-2-amine par amination réductrice : donner deux couples de réactifs possibles.
Solution
Solution de Exercice 23.7.
Le benzaldéhyde avec la propan-2-amine, ou la propanone avec la benzylamine, chaque fois avec vers pH 6.
Exercice 23.8 ★★
Le benzonitrile réagit avec le bromure d’éthylmagnésium, puis avec un acide aqueux. Donner le produit.
Solution
Solution de Exercice 23.8.
La propiophénone (1-phénylpropan-1-one), : une seule addition donne l’anion d’imine, hydrolysé en cétone.
Exercice 23.9 ★★
Écrire la synthèse de Gabriel de l’hexan-1-amine et expliquer pourquoi elle ne donne aucune amine secondaire.
Solution
Solution de Exercice 23.9.
Phtalimide de potassium + 1-bromohexane : N-hexylphtalimide ; l’hydrazine (ou une hydrolyse) libère ensuite l’hexan-1-amine. L’azote du phtalimide alkylé n’a pas de doublet disponible (il est délocalisé sur deux carbonyles) et plus aucune liaison : il ne peut pas être alkylé une seconde fois.
Exercice 23.10 ★★★
Préparer le 1,3,5-tribromobenzène à partir de l’aniline.
Solution
Solution de Exercice 23.10.
L’eau de brome brome l’aniline aux trois positions ortho et para du groupe amino : le 2,4,6-tribromoaniline se forme. La diazotation, puis , remplace le groupe amino par H : les trois bromes sont désormais en 1,3,5 les uns par rapport aux autres.
Exercice 23.11 ★★★
Concevoir un colorant azoïque à partir de la 4-nitroaniline et du phénol : écrire la diazotation, le couplage (position et pH), et le produit.
Solution
Solution de Exercice 23.11.
4-nitroaniline + + à 0– : chlorure de 4-nitrobenzènediazonium. Couplage avec le phénol en solution faiblement basique (phénolate, fortement activé) à la position para de : le 4-[(4-nitrophényl)diazényl]phénol, , un colorant orange.
Exercice 23.12 ★★★
L’hydroxyde d’ammonium quaternaire dérivé de la N,N-diméthylbutan-2-amine, chauffé, donne surtout du but-1-ène. Expliquer cette orientation de Hofmann, opposée à la règle de Zaïtsev du volume de première année.
Solution
Solution de Exercice 23.12.
Le groupe triméthylammonium est un groupe partant médiocre et volumineux, et il rend les hydrogènes du côté plus acides et plus accessibles ; la base arrache un hydrogène du carbone le moins substitué : le but-1-ène, l’alcène le moins substitué (produit de Hofmann).
23.7 Problème : préparation de l’hélianthine
Problème 23.1
Problème du week-end — l’acide sulfanilique et sa diazotation, le couplage azoïque avec la N,N-diméthylaniline, l’hélianthine comme indicateur, et le rendement
Données : acide sulfanilique (acide 4-aminobenzènesulfonique) ; hélianthine (orangé de méthyle), sel de sodium ; de la forme acide de l’hélianthine 3.47. Masses molaires () : C 12.011, H 1.008, N 14.007, O 15.999, Na 22.990, S 32.06. Opération (données de l’exercice) : d’acide sulfanilique, rendement 80 %.
Partie I — L’acide sulfanilique et la diazotation.
- L’acide sulfanilique existe sous forme d’amphion (zwitterion). Le représenter.
- Pourquoi le dissout-on d’abord dans une solution de carbonate de sodium ?
- Écrire la formation de l’acide nitreux à partir du nitrite de sodium et de l’acide chlorhydrique.
- Écrire la diazotation de l’ion 4-sulfonatoanilinium.
- Pourquoi conduit-on la réaction à 0– ?
- Quelle quantité de nitrite de sodium faut-il pour d’acide sulfanilique ?
- Pourquoi recherche-t-on un léger excès de nitrite, et le détruit-on ?
Partie II — Le couplage.
- Pourquoi la N,N-diméthylaniline est-elle un bon partenaire ?
- Sur quelle position de son cycle l’ion diazonium attaque-t-il, et pourquoi ?
- Écrire le produit (sous forme de sulfonate).
- Pourquoi conduit-on le couplage en solution faiblement acide, et non fortement acide ?
- Pourquoi faut-il ensuite rendre la solution basique pour précipiter le sel de sodium ?
- Pourquoi l’ion diazonium est-il un électrophile faible, qui ne réagit qu’avec les cycles activés ?
Partie III — Un indicateur.
- Quelle est la couleur de l’hélianthine en milieu basique, et en milieu acide ?
- Où fixe-t-elle un proton ?
- Sur quel domaine de pH sa couleur change-t-elle ?
- Pourquoi le système conjugué étendu donne-t-il une couleur visible ?
- Pourquoi la protonation déplace-t-elle l’absorption ?
Partie IV — Rendement.
- Calculer la masse molaire de l’acide sulfanilique.
- Calculer celle de l’hélianthine (sel de sodium).
- Calculer la quantité d’acide sulfanilique utilisée.
- Calculer la masse théorique d’hélianthine.
- Quelles pertes expliquent un rendement inférieur à 100 % ?
- Donner la masse d’hélianthine obtenue à partir de d’acide sulfanilique avec un rendement de 80 %.
Solution
Solution de Problème 23.1.
1. : le groupe sulfonique, acide, a protoné l’amine. 2. L’amphion est peu soluble dans l’eau ; le carbonate déprotone le groupe ammonium, ce qui donne le sulfanilate de sodium, soluble. 3. . 4.
5. Le sel de diazonium se décompose à chaud (en phénol et ) ; l’acide nitreux se décompose aussi. 6. : de , soit . 7. L’acide nitreux en excès réagirait avec le partenaire de couplage ; on le détecte avec du papier iodo-amidonné et on le détruit par l’urée ou l’acide sulfamique. 8. Son cycle est fortement activé par le groupe diméthylamino, un donneur puissant. 9. En para de : orientation ortho/para, et les positions ortho sont encombrées par les groupes méthyle. 10. . 11. En milieu fortement acide, le groupe diméthylamino est protoné : désactive le cycle et le couplage s’arrête. 12. Le produit se forme sous sa forme acide protonée, en partie soluble ; en milieu basique, le sulfonate de sodium, moins soluble dans la solution salée, précipite. 13. Sa charge positive est délocalisée sur le cycle et l’azote terminal est un centre électrophile médiocre ; seuls les cycles activés par , ou réagissent. 14. Jaune orangé en milieu basique, rouge en milieu acide. 15. Sur un azote du groupe azo (la forme protonée est stabilisée par conjugaison avec le groupe diméthylamino). 16. Vers : de 3.1 à 4.4 environ, autour de . 17. Deux cycles et le groupe azo forment un long système conjugué : l’écart entre le plus haut niveau occupé et le plus bas vacant est faible (Proposition 16.15) et l’absorption se situe dans le visible. 18. La protonation modifie la répartition des charges dans le système et réduit encore l’écart : l’absorption se déplace vers les grandes longueurs d’onde, la couleur passe du jaune au rouge. 19. . 20. . 21. . 22. . 23. La décomposition du sel de diazonium, un couplage incomplet, la solubilité du produit dans les eaux mères et les eaux de lavage. 24. d’hélianthine.