Chimie universitaire — 2e année · Bachelor Year 2
1Enthalpies de réaction
Une cartouche de gaz de camping vissée sous un petit réchaud : quelques grammes de butane portent un litre d’eau à ébullition en quelques minutes, et la flamme bleue sous la casserole est bien plus chaude que l’eau qui bout. Quelle chaleur une réaction libère-t-elle, quelle part en reçoit la casserole, et quelle température la flamme peut-elle atteindre ? Aucune de ces questions n’exige un réchaud pour trouver sa réponse : des tables de quelques nombres par substance, mesurés une fois pour toutes, donnent la chaleur de toute réaction que l’on peut écrire avec ces substances, à toute température. Ce chapitre construit cette comptabilité. Il applique le premier principe de la thermodynamique, connu de la physique, à un système dont la composition change, définit l’enthalpie de réaction comme une dérivée partielle, et montre comment la calculer à partir des enthalpies de formation, des enthalpies de liaison ou le long de cycles, comment elle varie avec la température, et ce qu’elle dit des flammes et des calorimètres.
Rappel
En physique : le premier principe ; l’enthalpie , fonction d’état ; à pression extérieure constante, entre deux états à cette pression, la chaleur reçue est ; la capacité thermique à pression constante ; l’enthalpie d’un gaz parfait ne dépend que de . Le volume de première année a décrit un système en réaction par son avancement et les nombres stœchiométriques de , et fixé l’état standard de chaque espèce à . Le volume scolaire (année 11) a qualifié une réaction d’exothermique lorsqu’elle libère de la chaleur, et estimé des énergies de combustion à partir des énergies de liaison.
1.1 Grandeurs de réaction
Un système fermé siège de la seule réaction est décrit par sa température, sa pression et son avancement : les quantités sont . Toute fonction d’état extensive du système, son enthalpie par exemple, est alors une fonction , de différentielle totale
Définition 1.1 (Grandeur de réaction, enthalpie de réaction)
Pour une fonction d’état extensive d’un système fermé siège de la réaction , la grandeur de réaction est la dérivée partielle
c’est-à-dire la variation de par unité d’avancement à température et pression fixées, en unités de par mole. Pour , c’est l’enthalpie de réaction , en .
Remarque 1.2 (Une dérivée, non une différence)
Le symbole est un opérateur : il s’applique à un état du système, qu’il laisse inchangé. Écrire la réaction autrement (doubler ses coefficients) double : une grandeur de réaction n’a donc pas de sens sans son équation. Lorsqu’on utilise les enthalpies molaires partielles des espèces (Chapitre 3), , par dérivation composée de .
Proposition 1.3 (Chaleur reçue à température et pression constantes)
Lorsque la réaction avance de à dans un système maintenu à et constantes, le système reçoit la chaleur
lorsque ne dépend pas de .
Démonstration. À constante (et, ici, à pression extérieure constante), la chaleur reçue est la variation d’enthalpie, (physique). À et fixées, la différentielle de se réduit à ; l’intégration de à donne le résultat. ∎
Définition 1.4 (Exothermique, endothermique, athermique)
Une réaction est exothermique dans un état donné si : conduite dans le sens direct à et constantes, elle cède de la chaleur au milieu extérieur. Elle est endothermique si , et athermique si .
En général, la chaleur de réaction ne dépend pas de la composition : pour des gaz parfaits et pour des solides et des liquides purs, l’enthalpie de chaque espèce ne dépend pas de ce qui l’entoure, et est fixée dès que l’est.
Proposition 1.5 (Systèmes idéaux)
Dans un mélange de gaz parfaits et de phases condensées pures, ne dépend que de la température et est égale à l’enthalpie standard de réaction définie plus bas. Pour des solutés en solution diluée, l’égalité est vraie en bonne approximation.
Démonstration. Dans un mélange de gaz parfaits, chaque gaz se comporte comme s’il était seul, avec une enthalpie qui ne dépend pas de (physique : l’enthalpie d’un gaz parfait ne dépend que de ). Un solide ou un liquide pur a pour enthalpie , et vaut quelques pour une phase condensée, ce qui est négligeable devant des enthalpies de réaction de plusieurs dizaines de . Ainsi , dont la dérivée par rapport à est : elle ne dépend que de , et sa valeur est celle que l’on calcule avec toutes les espèces dans leur état standard. ∎
1.2 Enthalpies standard de réaction et loi de Hess
Définition 1.6 (Grandeur standard de réaction)
La grandeur standard de réaction est la grandeur de réaction calculée avec toutes les espèces dans leur état standard à la température , les étant les grandeurs molaires standard. Pour , c’est l’enthalpie standard de réaction ; elle ne dépend que de .
Seules les différences d’enthalpie sont mesurables : on choisit donc une référence une fois pour toutes, comme on a choisi l’électrode à hydrogène pour les potentiels.
Définition 1.7 (État standard de référence, enthalpie standard de formation)
L’état standard de référence d’un élément à la température est sa forme la plus stable à sous : , , et en gaz parfaits, le carbone en graphite, le sodium en métal, le brome en liquide (à ). L’enthalpie standard de formation d’un composé est l’enthalpie standard de sa réaction de formation, celle qui produit une mole du composé à partir de ses éléments dans leur état de référence. Par construction, pour un élément dans son état de référence.
Exemple 1.8 (Réactions de formation)
La réaction de formation de l’eau est , avec à ; celle du méthane est , ; celle du monoxyde d’azote, , : un composé endothermique, que les gaz chauds d’un moteur produisent pourtant. Les coefficients demi-entiers ne posent pas de problème : la réaction de formation est un outil de comptabilité, non un mécanisme.
Théorème 1.9 (Loi de Hess)
Si une réaction est la somme, avec les coefficients , de réactions , son enthalpie standard de réaction est la même combinaison des leurs : (loi de Hess). En particulier, une enthalpie standard de réaction peut se calculer le long de tout chemin de réactions qui mène des réactifs aux produits.
Démonstration. Chaque est linéaire en les nombres stœchiométriques. Si la réaction est égale à fois les réactions , ses nombres stœchiométriques sont , et . Derrière l’algèbre se trouve le premier principe : est une fonction d’état, sa variation entre les mêmes états initial et final ne dépend donc pas du chemin suivi. ∎
Proposition 1.10 (Enthalpie de réaction à partir des enthalpies de formation)
.
Démonstration. Prendre le chemin qui décompose les réactifs en leurs éléments dans leur état de référence (l’inverse de leurs réactions de formation, avec les coefficients ), puis forme les produits à partir des mêmes éléments (coefficients ). Les éléments se compensent parce que l’équation est équilibrée, et la loi de Hess additionne les enthalpies. ∎
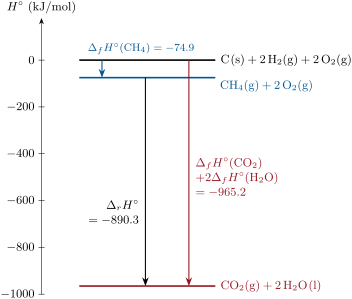
Exemple 1.11 (Combustion du méthane)
Pour , à . La valeur mesurée dans un calorimètre est : la table et la flamme s’accordent à l’incertitude des données près. Si l’eau sort sous forme de vapeur (), : la différence, , est l’enthalpie de vaporisation de deux moles d’eau, que récupère une chaudière à condensation en condensant ses fumées.
Méthode 1.12 (Un cycle de Hess)
Pour trouver l’enthalpie d’une réaction que l’on ne peut pas mesurer directement :
- écrire la réaction cible avec les états physiques ;
- trouver des réactions d’enthalpie connue (combustions, formations) dont la combinaison, avec des coefficients , donne la cible ;
- vérifier que toute espèce absente de la cible se simplifie ;
- additionner les enthalpies avec les mêmes coefficients.
Exemple 1.13 (Du carbone au monoxyde de carbone)
Brûler du carbone produit toujours un peu de dioxyde de carbone : l’enthalpie de ne se mesure donc pas directement. Les deux combustions () et (, mesurée), elles, se mesurent ; la cible est la première moins la seconde : , l’enthalpie de formation du monoxyde de carbone.
Histoire des sciences — Germain Henri Hess
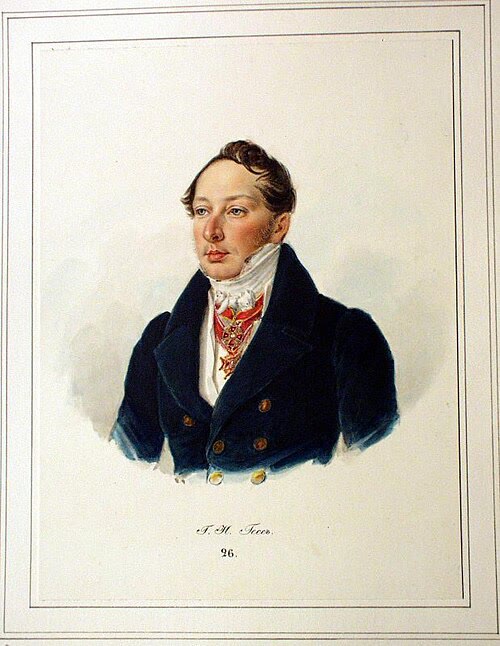
Germain Henri Hess (1802–1850), professeur de chimie à Saint-Pétersbourg, mesura les chaleurs libérées lorsqu’on dilue ou neutralise l’acide sulfurique en plusieurs étapes, et constata en 1840 que le total ne dépendait pas des étapes suivies : la « loi de la somme constante des chaleurs », énoncée avant le premier principe de la thermodynamique lui-même, qui l’explique. (Portrait par I. I. Reimers, 1837–1838 ; CC BY-SA 4.0, Wikimedia Commons.)
1.3 Calculer une enthalpie de réaction
À partir des enthalpies de liaison
Lorsque l’enthalpie de formation d’un composé manque, l’énergie de ses liaisons en donne une estimation, en phase gazeuse.
Définition 1.14 (Enthalpie de dissociation de liaison, enthalpie moyenne de liaison)
L’enthalpie de dissociation de liaison d’une liaison A–B dans une molécule gazeuse est l’enthalpie standard de la réaction de rupture de cette liaison en deux fragments gazeux, pour une molécule diatomique. Lorsqu’une molécule possède liaisons identiques, son enthalpie moyenne de liaison est l’enthalpie standard de son atomisation complète en atomes gazeux, divisée par .
Les enthalpies d’atomisation sont elles-mêmes des enthalpies de formation : celles des atomes gazeux, moins celle de la molécule. La table ci-dessous est calculée de cette façon.
| liaison | enthalpie () | obtenue à partir de |
|---|---|---|
| H–H | 436 | , dissociation |
| O=O | 498 | , dissociation |
| NN | 945 | , dissociation |
| Cl–Cl | 243 | , dissociation |
| H–Cl | 432 | , dissociation |
| C–H | 416 | , moyenne sur quatre |
| N–H | 391 | , moyenne sur trois |
| O–H | 464 | , moyenne sur deux |
| C=O | 804 | , moyenne sur deux |
| C–C | 330 | , avec C–H tiré du méthane |
| C=C | 589 | , avec C–H tiré du méthane |
Proposition 1.15 (Estimation par les enthalpies de liaison)
Pour une réaction entre gaz,
Démonstration. Suivre le chemin qui atomise tous les réactifs (enthalpie : les liaisons rompues), puis construit les produits à partir des atomes (moins les liaisons formées). La loi de Hess rend la somme exacte lorsque chaque enthalpie de liaison est celle de la liaison dans sa propre molécule ; la remplacer par une valeur moyenne tirée d’une autre molécule constitue l’approximation. ∎
Exemple 1.16 (Hydrogénation de l’éthène)
Dans , une C=C et une H–H sont rompues et remplacées par une C–C et deux C–H. Avec la table : ; à partir des enthalpies de formation, la valeur est . L’accord est bon ici parce que les valeurs C–C et C=C de la table ont été obtenues à partir de ces molécules mêmes ; pour une molécule différente de celles de la table, une erreur de 10 à est courante.
Enthalpies réticulaires : le cycle de Born–Haber
Définition 1.17 (Enthalpie réticulaire)
L’enthalpie réticulaire d’un cristal ionique est l’enthalpie standard de la réaction de sa dissociation en ions gazeux : pour le chlorure de sodium, . Elle est positive et mesure la cohésion du cristal.
On ne peut pas la mesurer directement, mais un cycle passant par les éléments la donne à partir de grandeurs mesurables : l’enthalpie de formation du cristal, l’atomisation des éléments, l’énergie d’ionisation du métal et l’affinité électronique du non-métal (toutes deux définies dans le volume de première année).
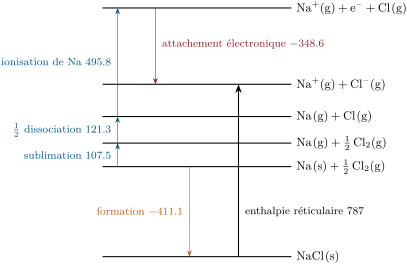
Méthode 1.18 (Le cycle de Born–Haber)
- À partir des éléments dans leur état de référence, tracer deux chemins : l’un vers le cristal (formation), l’autre vers les ions gazeux (sublimation du métal, atomisation du non-métal, ionisation, attachement électronique).
- Fermer le cycle par l’enthalpie réticulaire, du cristal jusqu’aux ions gazeux.
- Écrire que la somme des enthalpies sur le cycle est nulle, et en tirer l’inconnue. Les énergies d’ionisation et les affinités électroniques sont tabulées en eV par atome : multiplier par .
Exemple 1.19 (Le chlorure de sodium)
. L’énergie d’ionisation et l’affinité électronique sont des énergies à ; leurs corrections à ( pour chacune) se compensent entre les deux étapes. Un modèle de cristal à charges ponctuelles donne une valeur voisine : c’est pourquoi on qualifie le chlorure de sodium d’ionique.
1.4 Enthalpies de réaction et température
Les tables donnent à . Un réacteur fonctionne à , une flamme à : comment varie-t-elle avec la température ?
Théorème 1.20 (Loi de Kirchhoff)
de sorte que (loi de Kirchhoff), en l’absence de changement d’état entre et .
Démonstration. Toutes les espèces étant dans leur état standard, est une fonction de deux variables dont les dérivées partielles secondes sont continues ; d’après le théorème de Schwarz, elles commutent :
L’intégration entre et donne la seconde forme. Un changement d’état d’une espèce à l’intérieur de l’intervalle ajoute son enthalpie de changement d’état, affectée du nombre stœchiométrique. ∎
Exemple 1.21 (La synthèse de l’ammoniac à chaud)
Pour , et, avec les capacités thermiques à , . Supposée constante, elle donne . Les tables, qui suivent la croissance des capacités thermiques avec la température, donnent : l’estimation à constante est en erreur de 4 %, un prix raisonnable pour un calcul d’une ligne. Sur , l’enthalpie de réaction varie d’environ un septième.
1.5 Réactions adiabatiques et calorimétrie
Température de flamme
Dans une flamme, la réaction est rapide et la chaleur n’a pas le temps de s’échapper : les gaz s’échauffent eux-mêmes.
Définition 1.22 (Température de flamme adiabatique)
La température de flamme adiabatique d’un combustible est la température atteinte par les produits de sa combustion complète lorsque la réaction a lieu à pression constante, sans aucun échange de chaleur, à partir de réactifs à .
Proposition 1.23 (Calcul d’une température de flamme)
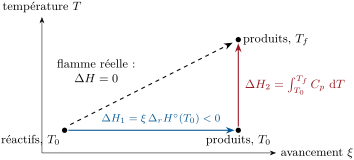
Si la réaction avance de à partir de réactifs à et si le système final a pour capacité thermique , la température finale vérifie
Démonstration. Adiabatique et à pression constante, la transformation vérifie . Comme est une fonction d’état, tout chemin entre les mêmes états initial et final donne la même . Prenons le chemin de la figure ci-dessous : d’abord la réaction à , avec (Proposition 1.3, dans l’hypothèse d’un comportement idéal) ; puis l’échauffement du système final de à , . Leur somme est nulle. ∎
Méthode 1.24 (Température de flamme)
- Écrire la combustion complète d’une mole de combustible ; dans l’air, ajouter le diazote et l’argon qui accompagnent le dioxygène (ils sont chauffés eux aussi) ; prendre l’eau à l’état de vapeur.
- Calculer par mole de combustible.
- Soit prendre une capacité thermique des produits constante : ; soit chercher par interpolation la telle que la somme des incréments tabulés soit égale à .
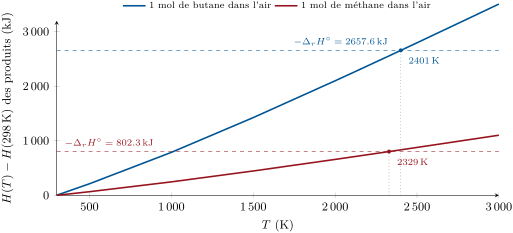
Les températures calculées sont des bornes supérieures. Au-dessus d’environ , le dioxyde de carbone et l’eau commencent à se dissocier en monoxyde de carbone, dihydrogène, dioxygène et radicaux ; ces réactions endothermiques reprennent une partie de la chaleur, et une flamme réelle de butane dans l’air est sensiblement plus froide que le calcul ne l’indique. Dans le dioxygène pur, il n’y a pas de diazote à chauffer et la flamme est bien plus chaude : c’est pourquoi les soudeurs brûlent l’éthyne avec du dioxygène plutôt qu’avec de l’air.
Calorimétrie
Proposition 1.25 (Volume constant et pression constante)
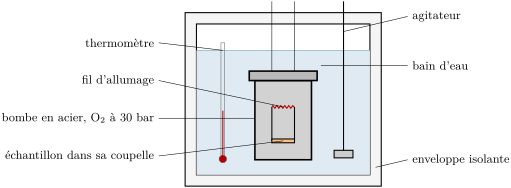
Dans une enceinte close en acier (une bombe calorimétrique), la chaleur mesurée est , et pour des gaz parfaits et des phases condensées
où est la somme des nombres stœchiométriques des espèces gazeuses.
Démonstration. , et à fixée. Le produit des phases condensées est négligeable, et pour les gaz avec , dont la dérivée par rapport à est . ∎
Méthode 1.26 (Calorimétrie)
- Étalonner : brûler une masse d’un étalon d’énergie de combustion connue (ou fournir une énergie électrique connue), lire l’élévation de température , et en déduire la capacité thermique de l’ensemble du calorimètre (eau et récipient, sa « valeur en eau »).
- Brûler l’échantillon, lire : la chaleur libérée est , d’où à volume constant.
- Corriger pour obtenir avec ; dans un calorimètre ouvert (à pression constante), directement.
Exemple 1.27 (Une mesure à la bombe)
Pour la combustion du butane avec formation d’eau liquide, , donc : la correction est de quelques millièmes, plus grande que l’incertitude d’une bonne mesure à la bombe ; on ne l’omet donc jamais.
Histoire des sciences — Les bombes calorimétriques, 1881
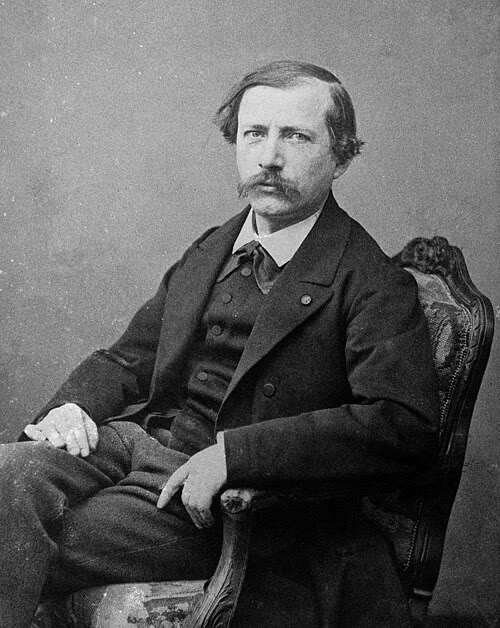
Marcellin Berthelot (1827–1907) brûla des composés organiques dans du dioxygène comprimé, à l’intérieur d’une enceinte close en acier doublée de platine, de sorte que la combustion était complète et que rien ne s’échappait : la bombe calorimétrique, aujourd’hui encore l’instrument de référence pour les chaleurs de combustion. On lui doit aussi les mots exothermique et endothermique. (Photographie : domaine public, Wikimedia Commons.)
1.6 Exercices
Exercice 1.1 ★
À l’aide des enthalpies standard de formation du chapitre, calculer à pour la combustion du propane, , sachant que . La réaction est-elle exothermique ?
Solution
Solution de Exercice 1.1.
, négative : la réaction est exothermique. (L’enthalpie de combustion mesurée est la même, .)
Exercice 1.2 ★
Calculer la chaleur libérée par la combustion de de méthane (eau formée à l’état liquide) et de de dihydrogène, . Quel combustible fournit le plus de chaleur par kilogramme ?
Solution
Solution de Exercice 1.2.
Méthane : , soit par kilogramme. Dihydrogène : , : environ 2.6 fois plus par kilogramme (mais bien moins par litre, le gaz étant léger).
Exercice 1.3 ★
Une bombe calorimétrique donne pour la combustion du benzène liquide selon à . Calculer .
Solution
Solution de Exercice 1.3.
, donc , en accord avec la valeur calculée à partir des enthalpies de formation, .
Exercice 1.4 ★
Sachant que pour et pour , calculer l’enthalpie de , la réaction qui a lieu dans le coke chaud d’un haut fourneau.
Solution
Solution de Exercice 1.4.
La cible est la première réaction moins deux fois la seconde : . Elle est endothermique : le coke chaud se refroidit en transformant le dioxyde de carbone en monoxyde de carbone.
Exercice 1.5 ★★
Estimer, avec les enthalpies de liaison du chapitre, l’enthalpie de , en prenant pour C–Cl. Calculer ensuite la même grandeur à partir des enthalpies de formation, sachant que , et commenter l’écart.
Solution
Solution de Exercice 1.5.
Liaisons rompues : C–H et Cl–Cl, ; liaisons formées : C–Cl et H–Cl, ; estimation . À partir des enthalpies de formation : . L’écart de vient de la valeur moyenne de C–Cl, moyenne sur plusieurs molécules, et de la liaison C–H rompue dans le méthane, plus forte que la moyenne des quatre.
Exercice 1.6 ★★
L’enthalpie standard de vaporisation de l’eau à est . La calculer. Avec pour le liquide et pour la vapeur, toutes deux supposées constantes, l’estimer à (eau surchauffée sous pression), et comparer aux tables, qui donnent pour le liquide et pour la vapeur à .
Solution
Solution de Exercice 1.6.
À : . Loi de Kirchhoff avec : à . Les tables donnent : les capacités thermiques constantes sont excellentes sur cet intervalle.
Exercice 1.7 ★★
Utiliser un cycle de Born–Haber pour calculer l’enthalpie réticulaire du chlorure de potassium à partir de : , sublimation du potassium , énergie d’ionisation du potassium , , affinité électronique du chlore . Pourquoi est-elle plus petite que celle du chlorure de sodium ?
Solution
Solution de Exercice 1.7.
Ionisation : ; attachement : . Enthalpie réticulaire , inférieure aux du chlorure de sodium : est plus gros que , les ions sont plus éloignés et s’attirent moins.
Exercice 1.8 ★★
Un calorimètre à pression constante (un simple gobelet isolé) est étalonné en y dissipant d’énergie électrique, ce qui élève sa température de . On y mélange ensuite d’acide chlorhydrique à et de solution d’hydroxyde de sodium à , toutes deux à la même température initiale : la température s’élève de . Calculer l’enthalpie de .
Solution
Solution de Exercice 1.8.
Capacité thermique du calorimètre : . Chaleur libérée : , pour (l’acide est limitant, la base en léger excès) : .
Exercice 1.9 ★★
L’octane, modèle de l’essence, a pour . Calculer l’enthalpie de sa combustion (eau liquide), la chaleur libérée par kilogramme et la masse de dioxyde de carbone émise par mégajoule. Comparer au méthane.
Solution
Solution de Exercice 1.9.
: ; avec , . Dioxyde de carbone : pour , soit , contre pour le méthane : le méthane porte plus d’hydrogène par carbone, et brûler l’hydrogène libère de la chaleur sans dioxyde de carbone.
Exercice 1.10 ★★★
Calculer la température de flamme adiabatique du méthane brûlant dans la quantité stœchiométrique de dioxygène pur, avec des capacités thermiques constantes (celles du chapitre à : 37.13, ). Comparer au résultat dans l’air, dans la même approximation. Pourquoi la flamme réelle dans le dioxygène est-elle bien plus froide que ne l’indique ce calcul ?
Solution
Solution de Exercice 1.10.
Produits de : ; ; , presque trois fois la valeur dans l’air, car aucun diazote ne prend sa part de la chaleur. La flamme réelle dans le dioxygène est bien plus froide : bien avant , le dioxyde de carbone et l’eau se dissocient en monoxyde de carbone, dihydrogène, dioxygène et atomes, réactions endothermiques qui absorbent l’essentiel de la chaleur ; et les capacités thermiques croissent avec .
Exercice 1.11 ★★★
La capacité thermique d’un gaz s’écrit souvent . Pour la synthèse de l’ammoniac, prendre et (ajustés sur les tables entre et ). Intégrer la loi de Kirchhoff de à et comparer à la valeur des tables, , ainsi qu’à l’estimation à constante.
Solution
Solution de Exercice 1.11.
, à près de la valeur des tables (), alors que l’estimation à constante s’en écartait de .
Exercice 1.12 ★★★
Le monoxyde d’azote se forme dans les moteurs selon . Calculer son enthalpie standard de réaction à . Montrer que, si est petite, la réaction absorbe à peu près la même chaleur à ; à l’aide des capacités thermiques des tables à ( , 29.12, ), estimer la variation entre et . Expliquer pourquoi une réaction endothermique peut poser problème précisément dans les flammes les plus chaudes.
Solution
Solution de Exercice 1.12.
(endothermique). : entre et , l’enthalpie de réaction varie donc d’environ , un pour cent. Une réaction endothermique est favorisée par une température élevée (Chapitre 4) : l’air froid ne produit presque pas de monoxyde d’azote, les flammes les plus chaudes en produisent le plus ; c’est pourquoi la température de combustion est un levier contre ce polluant.
1.7 Problème : la cartouche de gaz de camping
Problème 1.1
Problème du week-end — l’énergie du butane, une mesure dans une bombe calorimétrique, l’eau chauffée dans une casserole et la température de la flamme
Un réchaud de camping brûle le butane d’une cartouche qui en contient . Données à ( en ) : , , , . Masses molaires : , . Capacité thermique de l’eau liquide . Air sec : de , de , de en volume. .
Partie I — Le combustible.
- Écrire la combustion complète du butane, l’eau étant formée à l’état liquide, pour une mole de butane.
- Calculer son enthalpie standard de réaction à .
- La calculer de nouveau avec l’eau formée à l’état de vapeur, et expliquer la différence.
- Calculer la chaleur libérée par gramme de butane dans chaque cas.
- Laquelle des deux valeurs décrit un réchaud de camping, dont l’eau quitte la flamme à l’état de vapeur ?
- Quelle chaleur la cartouche entière peut-elle libérer sur le réchaud ?
Partie II — Une mesure. Un échantillon de de butane est brûlé dans une bombe calorimétrique de capacité thermique ; l’eau formée se condense.
- Quelle grandeur une bombe calorimétrique mesure-t-elle, et pourquoi ?
- Calculer le de la réaction de la question 1.
- Calculer le attendu.
- Calculer l’élévation de température attendue du calorimètre.
- L’élévation lue est de . En déduire les et mesurés, et l’écart relatif aux tables.
Partie III — La casserole.
- Calculer la chaleur nécessaire pour porter d’eau () de à .
- Le réchaud y parvient avec de butane. Calculer son rendement (chaleur reçue par l’eau sur chaleur libérée).
- Où passe le reste de la chaleur ?
- Combien de litres d’eau la cartouche entière peut-elle porter à ébullition avec ce rendement ?
Partie IV — La flamme.
- Le butane brûle dans la quantité stœchiométrique d’air. Calculer les quantités de diazote et d’argon qui accompagnent le dioxygène nécessaire à une mole de butane.
- Dresser la liste des quantités de produits, diazote et argon compris.
- Expliquer, à l’aide d’un chemin en deux étapes, pourquoi la chaleur libérée à par la réaction (eau à l’état de vapeur) sert entièrement à chauffer ces gaz.
- À l’aide des capacités thermiques à , 37.13, 33.59, 29.12, , calculer la capacité thermique des produits.
- En déduire la température de flamme avec des capacités thermiques constantes.
- Les incréments d’enthalpie des tables donnent, pour les produits d’une mole de butane, entre et , et entre et . Trouver la température de flamme par interpolation linéaire.
- Pourquoi la première estimation est-elle trop élevée ?
- Pourquoi la température mesurée d’une flamme de butane est-elle plus basse encore ?
- Donner la température de flamme adiabatique du butane dans l’air.
Solution
Solution de Problème 1.1.
1. . 2. . 3. Avec l’eau à l’état de vapeur, ; la différence, , est l’enthalpie de vaporisation de cinq moles d’eau ( chacune). 4. et . 5. La seconde : l’eau sort sous forme de vapeur et sa chaleur de condensation est perdue. 6. , environ . 7. À volume constant, la chaleur reçue est (aucun travail des forces de pression) : la bombe mesure . 8. (l’eau est liquide). 9. . 10. ; chaleur ; . 11. Chaleur : et , au-dessous des tables en valeur absolue : chaleur perdue par le calorimètre ou combustion légèrement incomplète. 12. ; . 13. Chaleur libérée ; rendement . 14. Dans les gaz de combustion chauds qui s’échappent autour de la casserole, dans l’air chauffé par la flamme et les parois de la casserole, et en rayonnement. 15. . 16. Les de s’accompagnent de de et de de . 17. de , de , de , de . 18. La flamme est adiabatique et isobare, donc . Le long d’un chemin formé de la réaction à () suivie de l’échauffement de ces produits, : toute la chaleur passe dans les gaz. 19. . 20. . 21. . 22. Les capacités thermiques des gaz croissent avec la température (d’environ un quart entre et ) : les valeurs à température ambiante chauffent les gaz à trop bon compte. 23. Au-dessus de , le dioxyde de carbone et l’eau se dissocient en partie (processus endothermique), la flamme rayonne, et le mélange avec l’air n’est jamais parfait. 24. La température de flamme adiabatique du butane dans l’air est .