Chimie universitaire — 2e année · Bachelor Year 2
4Constantes d’équilibre et déplacements
Une usine d’ammoniac fait fonctionner son convertisseur vers et . À température ambiante, l’équilibre est si déplacé vers l’ammoniac qu’un mélange des éléments pourrait en principe être presque entièrement converti ; et pourtant les ingénieurs le chauffent, ce qui fait reculer l’équilibre, puis le compriment à deux cents atmosphères, ce qui coûte beaucoup d’énergie. Les raisons tiennent à un compromis entre le point jusqu’où une réaction peut aller et la vitesse à laquelle elle y va. Ce chapitre transforme l’enthalpie libre des chapitres précédents en la constante d’équilibre du volume de première année, montre comment cette constante varie avec la température, dénombre les conditions qu’un expérimentateur peut choisir librement, et prévoit dans quel sens un équilibre se déplace lorsqu’on modifie la température, la pression ou la composition.
Rappel
Chapitre 2 : le critère d’évolution et la relation de Gibbs–Helmholtz ; Chapitre 3 : . Le volume de première année : le quotient , la constante d’équilibre standard comme valeur de à l’équilibre, la loi d’action des masses et la règle « : sens direct », toutes énoncées alors comme des lois ; les tableaux d’avancement ; les états finals d’une ou deux réactions. Il avait aussi promis que le choix de la température et de la pression pour l’ammoniac et pour le trioxyde de soufre serait expliqué ici.
4.1 La constante d’équilibre à partir de l’enthalpie libre
Théorème 4.1 (Constante d’équilibre standard)
À l’équilibre, , et le quotient de réaction prend la valeur
Elle ne dépend que de la température.
Démonstration. Le critère d’évolution fait de la condition d’équilibre. Avec (Proposition 3.13), l’équilibre signifie , fonction de seule puisque l’est. ∎
Corollaire 4.2 (Les lois du volume de première année)
. Par conséquent, un système où évolue dans le sens direct, un système où dans le sens inverse, et un système où est à l’équilibre (loi d’action des masses).
Démonstration. Reporter dans ; le signe de est celui de , et le critère d’évolution impose . ∎
Exemple 4.3 (Trois constantes à )
Synthèse de l’ammoniac, : (les tables, avec plus de chiffres, donnent ). Dissociation de , : . Décomposition du calcaire, : , et la pression d’équilibre du dioxyde de carbone au-dessus du calcaire à température ambiante vaut bar, autant dire rien. Une variation de de à multiplie ou divise par dix.
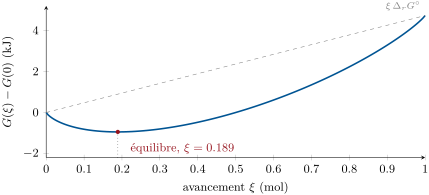
L’enthalpie libre du système entier montre la même chose sous forme de paysage : elle est minimale à l’avancement d’équilibre, où sa pente, , est nulle.
4.2 La température : la relation de van ’t Hoff
Théorème 4.4 (Relation de van ’t Hoff)
(relation de van ’t Hoff) : la constante d’équilibre d’une réaction endothermique croît avec la température, celle d’une réaction exothermique décroît.
Démonstration. Écrire et utiliser la relation de Gibbs–Helmholtz de la Proposition 2.18,
puis diviser par . ∎
Proposition 4.5 (Forme intégrée)
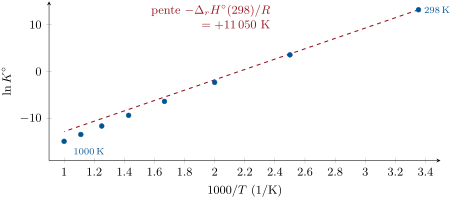
Si est constante entre et (approximation d’Ellingham),
et est une droite de pente en fonction de .
Démonstration. Intégrer , en remarquant que . ∎
Méthode 4.6 (Une constante d’équilibre à une autre température)
- À partir des tables à , calculer , et .
- Soit utiliser la relation de van ’t Hoff intégrée, soit calculer puis : c’est la même approximation.
- Pour un large intervalle ou un important, préférer les tabulées ; une erreur de à (ou de à ) représente un facteur dix sur .
Histoire des sciences — Jacobus Henricus van ’t Hoff
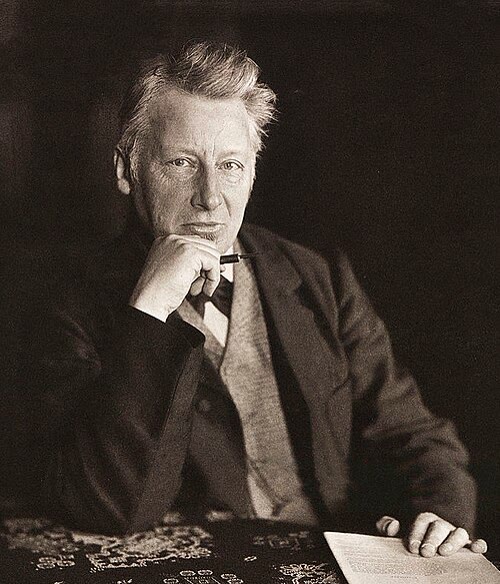
Jacobus Henricus van ’t Hoff (1852–1911) donna en 1884, dans ses Études de dynamique chimique, la relation entre la température et la constante d’équilibre qui porte son nom, et l’année suivante la loi de la pression osmotique du Chapitre 3 ; dix ans plus tôt, il avait proposé l’atome de carbone tétraédrique. Il reçut le premier prix Nobel de chimie, en 1901. (Photographie de N. Perscheid, 1904 : domaine public, Wikimedia Commons.)
4.3 Variance
Combien de grandeurs intensives un expérimentateur peut-il fixer librement avant que l’état d’équilibre soit entièrement déterminé ?
Définition 4.7 (Variance)
Les paramètres intensifs indépendants d’un système à l’équilibre forment un ensemble de grandeurs intensives (température, pression, fractions molaires dans chaque phase) que l’on peut choisir indépendamment et qui, une fois choisies, fixent toutes les autres. Leur nombre est la variance du système.
Théorème 4.8 (Règle des phases)
Pour un système de espèces réparties entre phases, liées par réactions d’équilibre indépendantes et par relations supplémentaires entre grandeurs intensives imposées par la préparation (une alimentation stœchiométrique, l’électroneutralité),
Démonstration. Variables intensives : , et, dans chaque phase, les fractions molaires des espèces, de somme 1, soit libres par phase : en tout . Relations : chaque espèce est en équilibre entre les phases, soit égalités de potentiels chimiques par espèce, en tout ; chaque réaction donne , soit relations ; et les relations supplémentaires. Par différence : . (Une espèce absente d’une phase supprime à la fois une variable et une relation.) ∎
Méthode 4.9 (Calculer une variance)
- Recenser les espèces avec leur phase, et compter et (chaque solide pur est une phase ; tous les gaz forment une seule phase).
- Compter les réactions indépendantes entre elles.
- Compter les relations supplémentaires : quantités en proportions stœchiométriques (seulement si la relation porte sur des grandeurs d’une même phase), électroneutralité d’une solution ionique.
- .
Exemple 4.10 (Trois variances)
Calcaire en récipient fermé, : , , (deux solides, un gaz) : . On choisit , et la pression du dioxyde de carbone est fixée : . Un mélange gazeux de , et à l’équilibre : , , , (, et une variable de composition) ; obtenu à partir d’ammoniac seul, ou d’une alimentation stœchiométrique, et sont dans le rapport 1 : 3, et : à et données, la composition est fixée, ce qu’utilise le problème du week-end.
4.4 Déplacer un équilibre
Définition 4.11 (Déplacement d’un équilibre)
Lorsqu’un système à l’équilibre est perturbé (variation de température, de pression ou d’une quantité), il n’est en général plus à l’équilibre et évolue vers un nouvel équilibre. Le déplacement de l’équilibre se fait dans le sens direct si la réaction avance (), dans le sens inverse sinon.
Méthode 4.12 (Prévoir un déplacement)
Juste après la perturbation, calculer et (ou estimer le signe de leur variation). Si désormais , le déplacement se fait dans le sens direct ; si , dans le sens inverse ; si l’égalité est toujours vérifiée, il n’y a pas de déplacement.
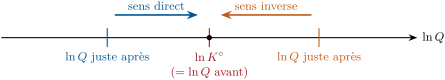
Proposition 4.13 (Température)
À pression constante, une élévation de température déplace un équilibre dans le sens endothermique (sens direct si ), une diminution dans le sens exothermique.
Démonstration. À composition et pression fixées, ne varie pas avec (pour des systèmes idéaux) ; d’après van ’t Hoff, croît avec si . Juste après une élévation de , on a donc : sens direct. ∎
Proposition 4.14 (Pression)
À température et composition constantes, une augmentation de la pression totale d’un équilibre en phase gazeuse le déplace dans le sens qui diminue le nombre de molécules de gaz (sens direct si ). Si , la pression est sans effet.
Démonstration. Avec , : à composition fixée, augmenter multiplie par , qui est si . Alors : sens direct. Les phases condensées n’interviennent pas. ∎
Proposition 4.15 (Ajout d’un constituant ou d’un gaz inerte)
L’ajout d’une petite quantité d’un constituant gazeux à un équilibre en phase gazeuse modifie de
L’ajout d’un gaz inerte est sans effet à volume constant et, à pression constante, agit comme une diminution de la pression.
Démonstration. À , constantes : , dont la dérivée logarithmique par rapport à vaut (premier terme nul pour un gaz inerte, ). À , constants : et , dont la dérivée se réduit à . ∎
Remarque 4.16 (Un réactif ajouté qui fait reculer la réaction)
Dans la synthèse de l’ammoniac, et : ajouter du diazote à et constantes modifie de , quantité positive lorsque . Dans un mélange déjà riche en diazote, ajouter encore du diazote dilue tant le dihydrogène que l’ammoniac se décompose. La règle « ajouter un réactif fait avancer la réaction » est sûre à volume constant, pas toujours à pression constante.
Proposition 4.17 (Principe de Le Chatelier)
Les propositions ci-dessus se résument par le principe de Le Chatelier : un système à l’équilibre, perturbé en température ou en pression, se déplace dans le sens qui s’oppose à la perturbation (il absorbe de la chaleur quand on le chauffe, réduit son volume gazeux quand on le comprime).
Démonstration. Il reformule la Proposition 4.13 (le sens endothermique absorbe de la chaleur) et la Proposition 4.14 (moins de molécules de gaz occupent un volume plus petit à mêmes et ). Pour les ajouts de matière à pression constante, le principe n’est pas fiable (Remarque 4.16) : il faut calculer . ∎
Remarque 4.18 (Quand l’équilibre cesse)
Un déplacement peut s’achever non par un nouvel équilibre mais par la disparition d’une phase. Chauffé en récipient fermé, le calcaire se décompose jusqu’à ce que ; s’il n’y en a pas assez pour atteindre cette pression, il disparaît entièrement et reste inférieur à : le système est hors d’équilibre pour de bon, comme l’avait déjà observé le volume de première année.
Histoire des sciences — Henry Le Chatelier
Henry Le Chatelier (1850–1936), ingénieur des mines et chimiste qui travailla sur les ciments, la métallurgie et la pyrométrie, énonça en 1884 la « loi de déplacement de l’équilibre » qui porte son nom. Il avait aussi tenté, vers 1901, de synthétiser l’ammoniac à partir de ses éléments sous pression ; une explosion de son appareillage mit fin à la tentative. (Photographie : auteur inconnu, CC BY-SA 4.0, Wikimedia Commons.)
4.5 Optimiser une synthèse
L’ammoniac
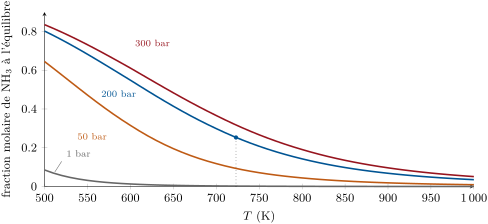
La synthèse est exothermique et réduit quatre molécules de gaz à deux : d’après les propositions ci-dessus, une température basse et une pression élevée favorisent l’ammoniac. Sous et à température ambiante, l’équilibre est presque total, mais la réaction ne se produit pas du tout : la triple liaison du diazote n’est rompue que sur un catalyseur, et le catalyseur au fer n’agit qu’à plusieurs centaines de degrés. Les usines choisissent donc :
- une température assez élevée pour la vitesse, aussi basse que le permet le catalyseur (vers ) ;
- une pression élevée pour récupérer le rendement perdu à cause de la température, limitée par le coût de la compression et des réacteurs à parois épaisses ;
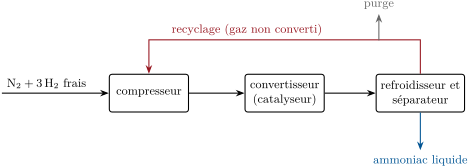
- une boucle : le gaz qui sort du convertisseur est refroidi, l’ammoniac se condense et est extrait, et le gaz non converti est recyclé avec l’alimentation fraîche ; une petite purge élimine l’argon et le méthane qui sinon s’accumuleraient.
Définition 4.19 (Conversion par passage, recyclage, purge)
Dans un procédé avec recyclage, la conversion par passage est la fraction d’un réactif convertie lors d’un passage dans le réacteur ; la partie non convertie, séparée du produit, est renvoyée à l’entrée du réacteur : c’est le recyclage ; une purge est un petit débit prélevé en continu sur le recyclage pour empêcher les espèces inertes de s’accumuler.
Histoire des sciences — Haber et Bosch
Fritz Haber (1868–1934) mesura l’équilibre de l’ammoniac sous pression et, en 1909, le fit produire en continu dans un convertisseur de laboratoire sur un catalyseur à l’osmium. Carl Bosch (1874–1940) en fit une industrie, avec des réacteurs en acier résistant au dihydrogène chaud sous pression et un catalyseur au fer bon marché ; la première usine démarra en 1913. Haber reçut le prix Nobel en 1918, Bosch en 1931. (Portraits de la Fondation Nobel : domaine public, Wikimedia Commons.)
Le trioxyde de soufre
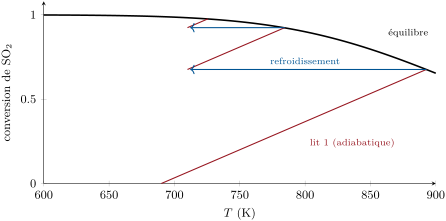
Dans le procédé de contact, ( pour l’équation telle qu’elle est écrite) se déroule sur un catalyseur à l’oxyde de vanadium, actif seulement à chaud, dans plusieurs lits adiabatiques. Dans chaque lit, la chaleur libérée élève la température, ce qui abaisse ; la conversion s’arrête quand le gaz atteint la courbe d’équilibre. Un refroidissement entre les lits le ramène à une température où l’équilibre permet une conversion plus poussée.
4.6 Exercices
Exercice 4.1 ★
Calculer à pour une réaction de , puis pour . Quelle variation de multiplie par 100 ?
Solution
Solution de Exercice 4.1.
et, pour , son inverse, . Un facteur 100 exige .
Exercice 4.2 ★
Pour la synthèse de l’ammoniac, et . Estimer à à l’aide de la relation de van ’t Hoff intégrée ; les tables donnent 35.6.
Solution
Solution de Exercice 4.2.
, . Les tables donnent 35.6 : sur , l’approximation de constante est déjà en erreur de 20 % (la réaction devient plus exothermique quand augmente).
Exercice 4.3 ★
Calculer la variance de : (a) l’eau liquide en équilibre avec sa vapeur ; (b) en récipient fermé ; (c) , , à l’équilibre, alimentation quelconque ; (d) .
Solution
Solution de Exercice 4.3.
(a) , , : (la pression de vapeur est une fonction de ). (b) . (c) . (d) Quatre espèces, une réaction, deux phases (le carbone et le gaz) : ; si le gaz provient uniquement du carbone et de la vapeur d’eau, dans le gaz, et .
Exercice 4.4 ★
Pour , . Dans quel sens l’équilibre est-il déplacé par un chauffage à pression constante, par une compression à température constante, par un ajout d’argon à volume constant ?
Solution
Solution de Exercice 4.4.
Chauffage : sens endothermique, vers (sens direct). Compression : vers moins de molécules de gaz, (sens inverse). Argon à volume constant : aucun effet, les pressions partielles des gaz qui réagissent sont inchangées.
Exercice 4.5 ★★
Pour , , . Calculer à et à (approximation d’Ellingham), ainsi que la fraction molaire de dans l’air (, , peu consommés) à l’équilibre à . Pourquoi les moteurs produisent-ils ce polluant, et pourquoi subsiste-t-il dans les gaz d’échappement refroidis ?
Solution
Solution de Exercice 4.5.
À : , . À : , . Avec , : , presque un pour cent. Les moteurs brûlent à de telles températures ; quand les gaz refroidissent, chute énormément, mais la décomposition de est très lente : l’équilibre chaud est figé dans les gaz d’échappement (jusqu’à ce qu’un catalyseur l’élimine).
Exercice 4.6 ★★
Une estérification en phase liquide a pour (activités assimilées aux fractions molaires). À partir de d’acide A, calculer la quantité d’ester obtenue avec , puis d’alcool B. Expliquer, à l’aide de et de , pourquoi éliminer l’eau au fur et à mesure de sa formation rend la réaction totale.
Solution
Solution de Exercice 4.6.
Avec mol d’ester et une quantité totale constante, . Pour : , . Pour : , . Éliminer l’eau maintient au-dessous de quel que soit : la réaction continue d’avancer jusqu’à consommation de l’acide.
Exercice 4.7 ★★
À et sous , pour . Calculer le coefficient de dissociation de de . On ajoute ensuite d’argon à pression totale constante : calculer le nouveau coefficient de dissociation, et expliquer. Que se passe-t-il si l’argon est ajouté à volume constant ?
Solution
Solution de Exercice 4.7.
Sans argon : quantités , , total ; , . Avec d’argon sous : total , , donc , : diluer à pression totale constante abaisse les pressions partielles, ce qui favorise le côté qui compte le plus de molécules de gaz. À volume constant, les pressions partielles des gaz qui réagissent ne changent pas : reste égal à 0.189.
Exercice 4.8 ★★
Le chlorure d’ammonium se sublime en se dissociant, . Calculer la variance lorsque le gaz provient uniquement du solide, puis lorsque l’on a ajouté un peu d’ammoniac. Que signifie chaque cas pour l’expérimentateur ?
Solution
Solution de Exercice 4.8.
Solide seul : , , (), : ; on choisit , et la pression est fixée (une « pression de dissociation »). Avec de l’ammoniac ajouté, et : on peut choisir et une pression ; le produit est fixé par .
Exercice 4.9 ★★
Les tables donnent, pour la synthèse de l’ammoniac, à et à . En déduire sur cet intervalle et comparer à sa valeur à .
Solution
Solution de Exercice 4.9.
, plus négative qu’à (), comme le prévoyait la loi de Kirchhoff ().
Exercice 4.10 ★★★
Démontrer le contre-exemple de la Remarque 4.16 : écrire le de la synthèse de l’ammoniac avec les quantités et la pression totale, calculer à et constantes, et trouver la condition sur pour laquelle l’ajout de diazote déplace l’équilibre dans le sens inverse. La même chose peut-elle se produire à volume constant ?
Solution
Solution de Exercice 4.10.
. À , constantes : , positive lorsque , c’est-à-dire . Alors dépasse et l’équilibre se déplace dans le sens inverse. À volume constant, : toujours dans le sens direct.
Exercice 4.11 ★★★
Du calcaire est chauffé à dans un récipient fermé initialement vide de , où pour sa décomposition (Chapitre 2). Calculer et la pression d’équilibre du dioxyde de carbone. Déterminer l’état final pour puis pour de calcaire.
Solution
Solution de Exercice 4.11.
: à l’équilibre, soit de gaz. Avec de calcaire, tout se décompose () : pas d’équilibre, il y a rupture d’équilibre. Avec , équilibre : de et de , et il reste de .
Exercice 4.12 ★★★
Lire sur la figure du procédé de contact la conversion et la température à la sortie de chaque lit. Expliquer pourquoi un seul lit adiabatique, si long soit-il, ne pourrait dépasser environ 68 % de conversion avec cette alimentation, pourquoi on refroidit le gaz entre les lits plutôt que de maintenir le catalyseur froid tout du long, et ce qui limite la conversion du dernier lit.
Solution
Solution de Exercice 4.12.
Le lit 1 sort vers avec 68 % de conversion, le lit 2 vers avec 92 %, le lit 3 vers avec 98 %. Dans un seul lit adiabatique, le gaz s’échauffe en réagissant jusqu’à rencontrer la courbe d’équilibre, qui à cette température ne permet qu’environ 68 %. Un catalyseur froid tout du long est exclu parce que le catalyseur n’agit qu’à chaud ; refroidir entre les lits préserve la vitesse et relève la limite d’équilibre. Le dernier lit est limité par l’équilibre à la plus basse température à laquelle le catalyseur agit encore (les usines absorbent alors le trioxyde et font passer le gaz une fois de plus sur un catalyseur).
4.7 Problème : la boucle de l’ammoniac
Problème 4.1
Problème du week-end — la constante d’équilibre de la synthèse de l’ammoniac et sa dépendance en température, la composition dans les conditions du convertisseur, les déplacements dus à la pression, à la température et aux gaz inertes, et la boucle
L’ammoniac est produit par à partir d’une alimentation stœchiométrique. Données : à , , () 192.77, 191.61, 130.68 ; les tables donnent à et à . Les gaz sont parfaits ; .
Partie I — La constante.
- Calculer , et à , ainsi que .
- Calculer à et à à partir des tables.
- En déduire, à partir de ces deux valeurs, le moyen entre et , et comparer à la question 1.
- Estimer à partir des deux valeurs tabulées à l’aide de la relation de van ’t Hoff.
- Calculer dans l’approximation d’Ellingham à partir des données à , et commenter l’écart.
Partie II — L’équilibre dans le convertisseur.
- À partir d’une alimentation de de et de , écrire les quantités à l’avancement et la quantité totale.
- Montrer que, désignant la fraction molaire d’ammoniac, les fractions molaires de et de valent et .
- Montrer que .
- Calculer à et sous .
- Calculer à et sous .
- Calculer la variance du système et expliquer pourquoi et fixent la composition.
Partie III — Déplacements.
- Sans calcul, dans quel sens l’équilibre se déplace-t-il lorsque la pression augmente ? Lorsque la température augmente ?
- De l’argon entre avec l’air utilisé pour produire le diazote. À pression totale constante, comment sa présence déplace-t-elle l’équilibre ?
- Un mélange à l’équilibre a . L’ajout d’un peu de diazote à et constantes le déplace-t-il dans le sens direct ou inverse ?
- La réponse changerait-elle à volume constant ?
- Avant que le gaz ne retourne au convertisseur, on en condense l’ammoniac. Quel est l’effet sur à l’entrée du convertisseur ?
Partie IV — La boucle.
- Le gaz sort du convertisseur avec d’ammoniac, au-dessous de la valeur d’équilibre. Pourquoi un convertisseur réel n’atteint-il pas l’équilibre ?
- Calculer la conversion par passage du dihydrogène correspondant à pour une alimentation stœchiométrique.
- Le gaz non converti est recyclé. En régime permanent, de frais entre par unité de temps : quelle quantité d’ammoniac sort, et quelle quantité de diazote traverse le convertisseur par unité de temps ?
- Pourquoi faut-il purger un peu de gaz du recyclage ?
- Pourquoi ne fait-on pas fonctionner le convertisseur à , où l’équilibre est bien plus favorable ?
- Donner la fraction molaire d’ammoniac à l’équilibre à et sous pour une alimentation stœchiométrique, dans le modèle des gaz parfaits.
Solution
Solution de Problème 4.1.
1. , , , . 2. ; . 3. , soit , plus négative qu’à . 4. , avec : . 5. , : quatre fois trop grande, car et varient sur (). 6. , , , total . 7. , donc ; la fraction de diazote , et celle de dihydrogène est trois fois plus grande. 8.
il reste à prendre la racine carrée. 9. ; donne . 10. ; : . 11. , , (rapport 1 : 3 conservé par la réaction), : . Une fois et choisies, plus rien n’est libre. 12. Pression : sens direct (). Température : sens inverse (réaction exothermique). 13. Un gaz inerte à pression totale constante abaisse les pressions partielles des gaz qui réagissent, comme le ferait une baisse de pression : sens inverse. 14. : passe sous , sens direct. 15. Non : à volume constant, quelle que soit la composition : sens direct. 16. Presque sans ammoniac, est très inférieur à à l’entrée : le gaz entre loin de l’équilibre et réagit dans le sens direct. 17. Le gaz passe trop peu de temps sur le catalyseur pour que l’équilibre soit atteint ; un contact plus long exigerait un convertisseur plus grand et plus cher pour un faible gain. 18. donne par mole de introduite : conversion par passage du dihydrogène (et du diazote) , soit 31 %. 19. En régime permanent, toute l’alimentation fraîche finit par être convertie : d’ammoniac sortent par unité de temps ; le convertisseur doit traiter de par unité de temps, le reste étant recyclé. 20. L’argon (et le méthane) qui entrent avec l’alimentation ne réagissent jamais et ne sont pas extraits avec l’ammoniac liquide : sans purge, ils s’accumuleraient dans la boucle et abaisseraient les pressions partielles des réactifs. 21. À , le catalyseur au fer est trop lent : l’équilibre serait favorable, mais il ne serait jamais approché en un temps industriel. 22. À et sous , alimentation stœchiométrique, gaz parfaits : .