Chimie universitaire — 2e année · Bachelor Year 2
3Potentiel chimique et mélanges
En hiver, une saleuse répand du sel sur une route verglacée et la glace fond à ; le liquide de refroidissement d’un moteur de voiture, de l’eau additionnée d’un tiers d’éthane-1,2-diol, ne gèle pas par les nuits de gel et ne bout pas sous un capot brûlant. Une substance dissoute abaisse la température de congélation de son solvant et élève sa température d’ébullition, et, pour des solutions diluées, d’une quantité qui dépend du nombre de particules dissoutes et non de leur nature. L’outil qui l’explique est le potentiel chimique, dérivée partielle de l’enthalpie libre par rapport à la quantité d’un constituant. Il indique « où chaque espèce veut aller », entre phases et par réactions, et il transforme les activités, que le volume de première année utilisait comme des recettes, en grandeurs démontrées.
Rappel
Chapitre 2 : l’enthalpie libre , , le critère d’évolution . Le volume de première année a écrit l’activité d’un gaz sous la forme , celle d’un soluté , et 1 pour un solide pur ou un solvant, en notant que, dans les solutions ioniques concentrées, les activités s’écartent des concentrations, « correction traitée dans le volume de deuxième année ». En physique : la loi des gaz parfaits, et pour un corps pur.
3.1 Grandeurs molaires partielles
Mélangeons d’eau et d’éthanol : le volume du mélange est inférieur à . Dans un mélange, une grandeur extensive n’est pas la somme des contributions des corps purs ; chaque constituant contribue selon son environnement.
Définition 3.1 (Grandeur molaire partielle)
Soit une fonction d’état extensive d’une phase contenant les quantités . La grandeur molaire partielle du constituant est
c’est-à-dire la variation de par mole de ajoutée à une grande quantité du mélange, à , et autres quantités fixées. Pour , c’est le volume molaire partiel .
Théorème 3.2 (Identité d’Euler)
À et fixées, .
Démonstration. est extensive : multiplier toutes les quantités de matière par multiplie par , ce qui s’écrit . Dériver par rapport à en , par dérivation composée : . ∎
Proposition 3.3 (Relation de Gibbs–Duhem)
À et fixées, ; dans un mélange binaire, . Les grandeurs molaires partielles des constituants ne peuvent pas varier indépendamment.
Démonstration. À , fixées, par définition ; l’identité d’Euler, différentiée, donne . Il reste à soustraire. ∎
Méthode 3.4 (Grandeurs molaires partielles à partir d’une courbe)
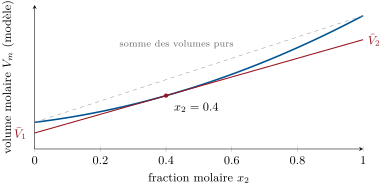
Tracer la grandeur molaire en fonction de . À la composition étudiée, tracer la tangente : elle coupe l’axe en et l’axe en . (Démonstration : et, d’après Gibbs–Duhem, .)
3.2 Le potentiel chimique
Définition 3.5 (Potentiel chimique)
Le potentiel chimique du constituant dans une phase est son enthalpie libre molaire partielle,
en . Sa valeur lorsque est dans son état standard est son potentiel chimique standard , égal à l’enthalpie libre molaire standard de .
Pour une phase dont les quantités peuvent changer (par réaction, ou par échange avec une autre phase),
la seconde relation découlant de l’identité d’Euler. Avec une seule réaction, , et par comparaison avec la Proposition 2.12 :
L’enthalpie libre de réaction est le bilan des potentiels chimiques des produits et des réactifs.
Théorème 3.6 (Équilibre entre phases)
Un constituant présent dans deux phases et d’un système fermé à et uniformes est en équilibre entre elles si et seulement si . Sinon, il passe spontanément de la phase où son potentiel chimique est le plus élevé à celle où il est le plus bas.
Démonstration. Le transfert est une « réaction » avec , , donc . D’après le critère d’évolution, il progresse () seulement si , régresse si , et est à l’équilibre s’ils sont égaux. ∎
Le potentiel chimique joue pour la matière le rôle que la température joue pour la chaleur : la chaleur va du chaud vers le froid, une espèce du haut vers le bas de l’échelle des .
3.3 Systèmes idéaux et activités
Proposition 3.7 (Potentiel chimique d’un gaz parfait)
Dans un mélange de gaz parfaits, un gaz de pression partielle a pour potentiel chimique
Démonstration. Pour une mole de gaz parfait pur, ; l’intégration de à donne . Dans un mélange de gaz parfaits, chaque gaz se comporte comme s’il était seul dans le volume, à sa pression partielle : il suffit de remplacer par . ∎
Définition 3.8 (Mélange idéal, solution diluée idéale)
Un mélange liquide (ou solide) est un mélange idéal si, pour tout constituant et toute composition, , où est le potentiel chimique du liquide pur . Une solution est une solution diluée idéale si le solvant obéit à cette loi et si chaque soluté obéit à , avec un état standard qui est une solution hypothétique à se comportant comme si elle était infiniment diluée.
Des molécules de taille et de forme voisines, dont les interactions ne dépendent pas du partenaire (benzène et toluène, deux formes isotopiques d’une molécule), forment des mélanges presque idéaux ; les solutions diluées se comportent idéalement parce que chaque particule de soluté n’est entourée que de solvant.
Théorème 3.9 (Loi de Raoult)
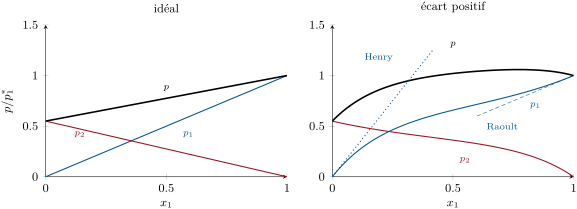
Au-dessus d’un mélange liquide idéal, la vapeur étant un gaz parfait, la pression partielle de chaque constituant est proportionnelle à sa fraction molaire dans le liquide : , où est la pression de vapeur du liquide pur à la même température (loi de Raoult).
Démonstration. À l’équilibre, : . Pour le liquide pur (, ) : . Par soustraction, . (On néglige la faible dépendance de en la pression.) ∎
Proposition 3.10 (Loi de Henry)
Pour un soluté dilué en équilibre avec sa vapeur, (ou ) : la pression partielle d’un soluté dilué est proportionnelle à sa quantité dans la solution (loi de Henry). La constante de Henry dépend du soluté, du solvant et de la température ; ce n’est pas la pression de vapeur du soluté pur.
Démonstration. Égaler et : est une fonction de seule. La constante contient les interactions de avec le solvant, non avec lui-même. ∎
Exemple 3.11 (Le dioxyde de carbone d’un soda)
À , la constante de Henry du dioxyde de carbone dans l’eau vaut , soit . Une bouteille fermée sous de contient de gaz dissous, environ . Une fois ouverte, le gaz au-dessus d’elle est l’air, où : la boisson est dix mille fois sursaturée et pétille jusqu’à devenir plate.
Proposition 3.12 (Activités et potentiels chimiques)
Dans tous les cas rencontrés jusqu’ici, , où est l’activité du volume de première année : pour un gaz parfait, pour un soluté dans une solution diluée idéale, (proche de 1) pour le solvant, et 1 pour un solide ou un liquide pur seul dans sa phase.
Démonstration. Pour le gaz et le soluté dilué, c’est le contenu de la Proposition 3.7 et de la définition de la solution diluée idéale. Pour un constituant d’un mélange idéal, on prend pour état standard le liquide pur : , proche de 1 pour un solvant. Un solide ou un liquide pur est son propre état standard (sa faible dépendance en la pression étant négligée) : , . ∎
Proposition 3.13 (Enthalpie libre de réaction et quotient)
Pour une réaction ,
Démonstration. . ∎
C’est le pont entre l’enthalpie libre du Chapitre 2 et le quotient de réaction du volume de première année. Le chapitre suivant le franchit.
Méthode 3.14 (Choisir l’état de référence d’une activité)
- Gaz : le gaz parfait pur sous ; .
- Solvant, ou constituant d’un mélange de quantités comparables : le liquide pur ; (référence de Raoult, quand ).
- Soluté : la solution idéale à ; (référence de Henry, à dilution infinie).
- Solide pur, liquide pur seul dans sa phase : .
Histoire des sciences — François-Marie Raoult
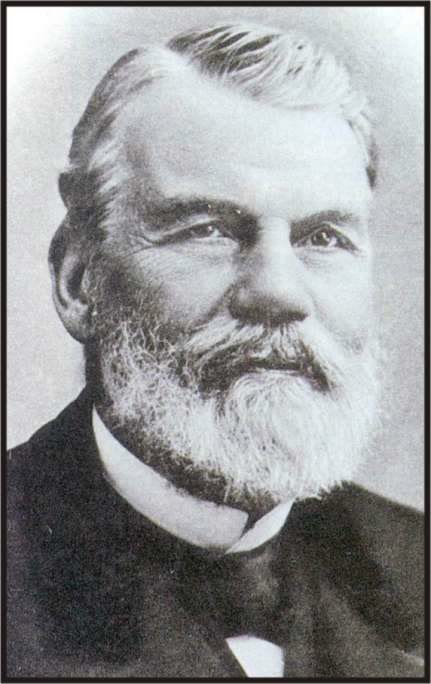
François-Marie Raoult (1830–1901), professeur de chimie à Grenoble, mesura dans les années 1880 les températures de congélation puis les pressions de vapeur de centaines de solutions, et constata que, pour des solutions diluées, l’abaissement dépend du nombre de molécules dissoutes et non de leur nature. Ses mesures devinrent un moyen de « peser » les molécules, et appuyèrent la jeune théorie des ions en solution. (Photographie : domaine public, Wikimedia Commons.)
3.4 Mélanges réels
Définition 3.15 (Coefficient d’activité)
Dans un mélange réel, le potentiel chimique s’écrit avec (référence de Raoult) ou (référence de Henry). Le facteur est le coefficient d’activité : il mesure l’écart à la loi idéale, et tend vers 1 dans la limite où la loi de référence est vérifiée.
Un coefficient supérieur à 1 signifie que la molécule est moins stabilisée par ses voisines dans le mélange que dans l’état de référence (écart positif, comme sur la figure ci-dessus) ; inférieur à 1, plus stabilisée. D’après Gibbs–Duhem, les coefficients des deux constituants d’un mélange binaire sont liés : dans le modèle à un paramètre utilisé pour la figure, et , et est vérifiée identiquement.
Pour les ions, qui interagissent à longue distance, les écarts apparaissent dès les faibles concentrations.
Définition 3.16 (Force ionique)
La force ionique d’une solution est , où est la molalité de l’ion (quantité par kilogramme de solvant) et son nombre de charge.
Proposition 3.17 (Loi limite de Debye–Hückel)
Dans une solution d’électrolyte très diluée, le coefficient d’activité moyen des ions d’un sel obéit à , avec pour l’eau à et .
Démonstration. Admis à ce niveau. ∎
Remarque 3.18 (Domaine de validité et origine)
La loi provient d’un modèle dans lequel chaque ion est entouré d’une « atmosphère » diffuse de charge opposée, qui abaisse son potentiel chimique ; le modèle dépasse le cadre de ce cours, mais sa constante se déduit de la permittivité et de la masse volumique de l’eau et de la température. La loi est précise au-dessous d’environ . La même atmosphère ionique freine les ions dans un champ électrique, et explique pourquoi la conductivité molaire d’un électrolyte fort diminue selon (loi de Kohlrausch en racine carrée) au lieu de rester à sa valeur limite : c’est la limite de la loi de Kohlrausch rencontrée dans le volume de première année.
Exemple 3.19 (Un sel centimolaire)
Pour le chlorure de sodium à , et : . Dès un centième de mole par kilogramme, assimiler la concentration à l’activité est une erreur de 11 % ; pour un sel 2:2 comme le sulfate de magnésium à la même molalité, et .
3.5 Propriétés colligatives
Définition 3.20 (Propriété colligative)
Une propriété colligative d’une solution diluée est une propriété qui dépend de la quantité de particules dissoutes par quantité de solvant et non de leur nature : l’abaissement de la pression de vapeur, celui de la température de congélation, l’élévation de la température d’ébullition, et la pression osmotique. Les constantes des lois de la cryométrie et de l’ébulliométrie ci-dessous sont la constante cryoscopique et la constante ébullioscopique du solvant.
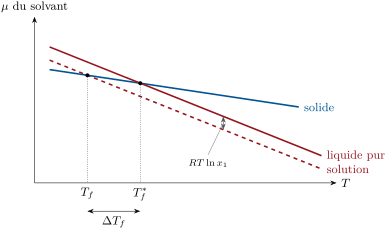
Théorème 3.21 (Abaissement de la température de congélation)
Une solution diluée d’un soluté qui n’entre pas dans le solide commence à geler à , avec
étant la molalité totale des particules dissoutes et la masse molaire du solvant (en ). Pour des concentrations finies, la relation exacte pour une solution idéale est .
Démonstration. À la température de congélation, le solvant solide pur et le solvant de la solution sont en équilibre : , donc , avec , nul en . D’après Gibbs–Helmholtz, ; l’intégration de à avec constante donne la relation exacte. Pour une solution diluée, et , donc ; enfin . ∎
Proposition 3.22 (Élévation de la température d’ébullition)
Une solution diluée d’un soluté non volatil bout à avec , .
Démonstration. Même raisonnement, avec la vapeur à la place du solide : ; la droite du solvant est abaissée et rencontre maintenant celle de la vapeur à une température plus élevée. ∎
Exemple 3.23 (L’eau)
Avec à : . Avec à : . L’eau de mer, de sel par kilogramme, comptés comme du chlorure de sodium (deux particules par formule) : , et la loi des solutions diluées prévoit , une surestimation : à cette concentration, les ions sont loin d’être idéaux, et le sel de mer n’est pas uniquement du chlorure de sodium.
Définition 3.24 (Membrane semi-perméable, pression osmotique)
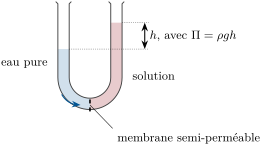
Une membrane semi-perméable laisse passer le solvant mais pas le soluté. Lorsqu’elle sépare une solution du solvant pur, le solvant passe dans la solution ; la pression osmotique est la surpression qu’il faut appliquer à la solution pour arrêter ce flux.
Théorème 3.25 (Loi de van ’t Hoff de l’osmose)
Pour une solution diluée, , où est la concentration totale des particules de soluté.
Démonstration. À l’équilibre, le solvant a le même potentiel chimique des deux côtés : . Comme , presque constant pour un liquide, , donc . Avec (solution diluée), . ∎
Méthode 3.26 (Masse molaire par une propriété colligative)
- Dissoudre une masse connue de la substance dans une masse connue de solvant (ou dans un volume connu de solution).
- Mesurer (ou , ou ).
- En déduire la molalité (ou ), puis (ou ) et ; diviser par le nombre de particules par formule si la substance se dissocie.
L’osmométrie convient aux grosses molécules (protéines, polymères) : quelques grammes par litre d’une protéine de donnent quelques centaines de pascals, des millimètres d’eau, mais une variation de la température de congélation de quelques millièmes de kelvin seulement.
3.6 Exercices
Exercice 3.1 ★
Utiliser la construction de la tangente sur la figure du volume molaire (mélange modèle) en pour lire et , et vérifier que est le volume molaire du mélange.
Solution
Solution de Exercice 3.1.
La tangente en coupe les bords en et (unités du modèle). Alors , le volume molaire lu sur la courbe en , inférieur aux des volumes purs.
Exercice 3.2 ★
À , la pression de vapeur de l’eau vaut . Calculer, par la loi de Raoult, la pression de vapeur au-dessus d’une solution de de saccharose (non volatil) dans d’eau.
Solution
Solution de Exercice 3.2.
, ; : un abaissement de 1.8 %.
Exercice 3.3 ★
Calculer la concentration du dioxygène dissous dans l’eau en équilibre avec l’air sous et à (, de dioxygène), en et en .
Solution
Solution de Exercice 3.3.
; , soit .
Exercice 3.4 ★
Pour à , . Calculer dans un mélange où , et , et indiquer le sens d’évolution de la réaction.
Solution
Solution de Exercice 3.4.
; ; : dans ce mélange si pauvre en dihydrogène, l’ammoniac se décompose.
Exercice 3.5 ★★
Dans un mélange binaire, le volume molaire partiel du constituant 1 varie de lorsque passe de 0.30 à 0.31. À l’aide de la relation de Gibbs–Duhem, déterminer .
Solution
Solution de Exercice 3.5.
Gibbs–Duhem : , donc .
Exercice 3.6 ★★
Le sérum physiologique contient de chlorure de sodium par litre. Calculer sa pression osmotique à , en considérant le sel comme totalement dissocié, et expliquer pourquoi les globules rouges y conservent leur forme mais gonflent et éclatent dans l’eau pure.
Solution
Solution de Exercice 3.6.
; , environ . L’intérieur d’un globule rouge a la même pression osmotique : aucun flux net d’eau. Dans l’eau pure, l’eau entre dans la cellule, qui gonfle et éclate.
Exercice 3.7 ★★
Une solution de d’une protéine dans d’eau a une pression osmotique de à . Calculer la masse molaire de la protéine, et l’abaissement de la température de congélation de cette solution.
Solution
Solution de Exercice 3.7.
; dans , , (). : non mesurable, alors que la pression osmotique correspond à une colonne de d’eau.
Exercice 3.8 ★★
Calculer la force ionique et les coefficients d’activité moyens (loi limite) de : (a) le chlorure de sodium à ; (b) le chlorure de calcium à ; (c) le sulfate de magnésium à .
Solution
Solution de Exercice 3.8.
(a) , , . (b) , , . (c) , , .
Exercice 3.9 ★★
Une solution de d’un composé inconnu, non volatil et non dissocié, dans d’eau gèle à . Calculer sa masse molaire.
Solution
Solution de Exercice 3.9.
; ; (un sucre en C6, par exemple).
Exercice 3.10 ★★★
Montrer que, dans le modèle à un paramètre , , la relation de Gibbs–Duhem est vérifiée, et que la constante de Henry du constituant 1 vaut . Pour , de quel facteur la pente de Henry dépasse-t-elle celle de Raoult ?
Solution
Solution de Exercice 3.10.
puisque . Quand , et : . Pour , : la pente de Henry vaut trois fois celle de Raoult.
Exercice 3.11 ★★★
Expliquer pourquoi une loi colligative exige (a) un soluté non volatil pour l’élévation de la température d’ébullition, et (b) un soluté qui n’entre pas dans le solide pour l’abaissement de la température de congélation. Qu’advient-il de la température de congélation d’un solvant dont le soluté forme avec lui une solution solide idéale, dans la même proportion que dans le liquide ?
Solution
Solution de Exercice 3.11.
(a) Un soluté volatil apporte sa propre pression de vapeur ; la vapeur n’est plus du solvant pur et la démonstration (vapeur pure du solvant en équilibre avec la solution) tombe en défaut. (b) Si le soluté entre dans le solide, le potentiel chimique du solide est lui aussi abaissé, de . Si la solution solide a la même composition que le liquide, les deux droites descendent de la même quantité et la température de congélation ne change pas : l’abaissement exige un soluté rejeté par le cristal.
Exercice 3.12 ★★★
Un thermomètre est lisible au près. Calculer la plus petite molalité d’un soluté non dissocié détectable dans l’eau par cryométrie et par ébulliométrie, ainsi que la pression osmotique correspondante à . Quelle méthode est la plus sensible, et pourquoi utilise-t-on des osmomètres pour les polymères ?
Solution
Solution de Exercice 3.12.
Cryométrie : ; ébulliométrie : . À , , plus d’un mètre d’eau ; un osmomètre lit quelques pascals. L’osmométrie est de loin la plus sensible : c’est pourquoi elle mesure les grandes masses molaires des polymères, dont les molalités sont minuscules.
3.7 Problème : le radiateur en hiver
Problème 3.1
Problème du week-end — un mélange idéal d’eau et d’éthane-1,2-diol, la loi de la cryométrie et sa constante, la congélation d’un liquide de refroidissement, et la quantité de diol qui garde un moteur liquide à
Le liquide de refroidissement d’un moteur est un mélange d’eau et d’éthane-1,2-diol (, , température d’ébullition , ici non volatil). Eau : , température de congélation , enthalpie de fusion , température d’ébullition sous , enthalpie de vaporisation , pression de vapeur à . Le mélange est supposé idéal.
Partie I — Le mélange.
- Écrire le potentiel chimique de l’eau dans un mélange idéal.
- Un liquide de refroidissement contient de diol en masse. Calculer les quantités de diol et d’eau dans , et la fraction molaire de l’eau.
- Calculer la pression de vapeur de l’eau au-dessus de ce liquide à .
- Calculer la molalité du diol.
- Pourquoi néglige-t-on la pression de vapeur propre du diol ?
Partie II — La loi de la cryométrie.
- Écrire l’égalité des potentiels chimiques à la température de congélation du liquide, le solide étant de la glace pure.
- À l’aide de la relation de Gibbs–Helmholtz, établir .
- La linéariser pour une solution diluée et obtenir .
- Calculer l’enthalpie molaire de fusion de l’eau et .
- Quelle hypothèse sur l’enthalpie de fusion l’intégration a-t-elle faite ?
Partie III — La congélation.
- Calculer la température de congélation du liquide à avec la loi des solutions diluées.
- La calculer avec la relation idéale exacte.
- Quel résultat inspire le plus confiance, et pourquoi tous deux ne sont-ils que des estimations pour un vrai liquide de refroidissement ?
- À la température de congélation, qu’est-ce qui cristallise ?
- Si l’on refroidit davantage, le liquide restant s’enrichit en diol. Expliquer pourquoi la glace continue de se former à des températures de plus en plus basses.
Partie IV — L’ébullition, et l’objectif hivernal.
- Calculer le de l’eau.
- Calculer l’élévation de la température d’ébullition du liquide à sous .
- Le radiateur est pressurisé à . À l’aide de la relation de Clausius–Clapeyron de la physique, avec l’enthalpie de vaporisation ci-dessus, estimer la température d’ébullition de l’eau pure sous .
- Qu’est-ce qui compte le plus pour l’été, le bouchon ou le diol ?
- Pour un liquide qui reste liquide jusqu’à , calculer la fraction molaire de l’eau exigée par la relation idéale exacte.
- La convertir en fraction massique de diol.
- Calculer la fraction massique qu’aurait donnée la loi des solutions diluées, et expliquer la différence.
- Donner la fraction massique de diol qui maintient le liquide de refroidissement liquide jusqu’à dans le modèle du mélange idéal.
Solution
Solution de Problème 3.1.
1. . 2. Diol , eau ; . 3. . 4. . 5. Le diol bout à : sa pression de vapeur à température ambiante est bien inférieure à celle de l’eau. 6. . 7. avec , nul en ; la relation de Gibbs–Helmholtz, , intégrée de à , donne , d’où la relation. 8. et : . 9. ; . 10. Que ne varie pas entre et (elle varie, d’après la loi de Kirchhoff, d’environ 2 % pour ici). 11. : . 12. : , . 13. La relation idéale exacte, qui ne suppose pas la solution diluée (ici 11 % des molécules sont du diol). Toutes deux supposent un mélange idéal et une enthalpie de fusion constante ; l’eau et le diol, liés par liaisons hydrogène, ne forment pas un mélange idéal : la température de congélation réelle diffère. 14. De la glace pure : le diol reste dans le liquide. 15. Retirer de l’eau sous forme de glace abaisse dans le liquide et, d’après la relation, la température d’équilibre diminue : le liquide gèle sur un intervalle de températures, et non en un point. 16. . 17. . 18. : , environ . 19. Le bouchon : contre pour le diol. 20. . 21. : . 22. Loi des solutions diluées : , . Les linéarisations (, ) surestiment l’abaissement par mole de diol à une concentration aussi élevée : la loi des solutions diluées demande donc moins de diol. 23. Dans le modèle du mélange idéal, un liquide de refroidissement de fraction massique en diol reste liquide jusqu’à .