Uma bolsa de gelo instantâneo, dessas usadas no esporte, contém um saco de água e algumas colheres de nitrato de amônio. Basta apertá-la: o saco interno se rompe, o sal se dissolve e, em segundos, a bolsa está fria o bastante para aliviar um tornozelo torcido. A dissolução absorve calor — ela é endotérmica — e, no entanto, ocorre sozinha, até o fim. A entalpia do capítulo anterior não pode ser toda a história: uma reação não segue apenas “ladeira abaixo em calor”. A grandeza que falta é a entropia, que a segunda lei da termodinâmica, vista na física, torna o juiz de toda transformação espontânea. Este capítulo tabela entropias, calcula a entropia de uma reação e combina entalpia e entropia em uma única função, a energia de Gibbs, cuja derivada de reação decide o sentido de toda reação a temperatura e pressão fixas.
O que você já sabe
Da física: a segunda lei. Todo sistema tem uma função de estado, sua entropia S (extensiva); em uma transformação de um sistema fechado, dS=δQ/Text+δSc, em que a entropia criada δSc é nula para uma transformação reversível e positiva nos demais casos; para um sistema fechado de composição fixa, dU=TdS−pdV. Capítulo 1: grandezas de reaçãoΔrX=(∂X/∂ξ)T,p e entalpias padrão de reação. O volume do 1.º ano enunciou, como leis “que decorrem da segunda lei”, que uma reação evolui até Q=K∘; este capítulo e os dois seguintes as demonstram.
Uma bolsa de gelo instantâneo: quando o saco interno se rompe, o nitrato de amônio se dissolve na água e a bolsa esfria. A dissolução é endotérmica e espontânea; sua entropia explica por quê (Exemplo 2.16).
2.1 Entropias padrão e terceira lei
Ao contrário da entalpia, a entropia tem um zero natural.
Teorema 2.1(Terceira lei da termodinâmica)
A entropia de um cristal puro e perfeitamente ordenado tende a zero quando sua temperatura tende a 0K.
Demonstração.Admitido neste nível.∎
Observação 2.2(De onde vem o zero)
Walther Nernst enunciou em 1906 que as entropias de reação entre fases condensadas se anulam quando T→0; Max Planck a tornou mais precisa, no enunciado acima. Sua origem é estatística: a entropia conta os arranjos microscópicos compatíveis com o estado de um sistema, e um cristal perfeito a 0K tem um só. A contagem é feita no volume do 3.º ano, com as funções de partição.
Definição 2.3(Entropia molar padrão)
A entropia molar padrãoSm∘(T) de uma substância é a entropia de um mol dela em seu estado padrão à temperatura T, sendo o zero o da terceira lei. Ao contrário de ΔfH∘, é uma grandeza absoluta, positiva para toda substância, inclusive os elementos.
Proposição 2.4(Entropia absoluta a partir das capacidades caloríficas)
Aquecendo uma substância à pressão constante p∘ de 0K a T,
sendo a integral tomada, em cada fase, sobre seu intervalo de temperatura.
Demonstração. Aqueça a substância de modo reversível a pressão constante: δSc=0 e δQ=dH=CpdT, logo dS=CpdT/T. Em uma transição (fusão, ebulição), a temperatura fica em Ttrs enquanto o calor ΔtrsH é recebido de modo reversível: a entropia salta de ΔtrsH/Ttrs. Some as parcelas a partir do zero da terceira lei. ∎
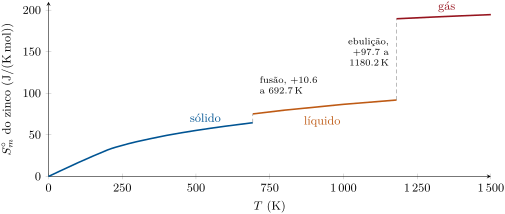
Entropia molar padrão do zinco a partir do zero da terceira lei. Ela cresce com a temperatura à medida que o metal armazena calor, depois salta no ponto de fusão de ΔfusH/Tfus e, muito mais, no ponto de ebulição de ΔvapH/Tb: um gás é muito mais desordenado que um líquido.
A figura dá ordens de grandeza que vale a pena guardar. À temperatura ambiente, um metal ou um cristal duro tem algumas dezenas de J/(Kmol), um líquido cerca de cem, um gás de cem a trezentos; a fusão acrescenta pouco, a ebulição acrescenta muito. As entropias molares padrão usadas neste volume são tabeladas com as entalpias de formação.
2.2 Entropia de reação
Definição 2.5(Entropia de reação)
A entropia de reação é ΔrS=(∂S/∂ξ)T,p, e a entropia padrão de reação é ΔrS∘(T)=∑iνiSm,i∘(T), em J/(Kmol).
Como as entropias padrão são absolutas, não é preciso nenhuma reação de formação: os elementos entram com suas próprias entropias.
Exemplo 2.6(Três entropias de reação)
A 298.15K:
CaCOX3(s)CaO(s)+COX2(g): ΔrS∘=39.75+213.79−92.9=+160.6J/(Kmol), um gás formado a partir de um sólido;
NX2(g)+3HX2(g)2NHX3(g): ΔrS∘=2(192.77)−191.61−3(130.68)=−198.1J/(Kmol), quatro moléculas de gás que se tornam duas;
Quando participam gases, o sinal de ΔrS∘ é, em geral, o de Δνgaˊs=∑gasesνi, e sua magnitude é de cerca de 100 a 200J/(Kmol) por mol de gás formado ou consumido. Quando Δνgaˊs=0, ou não há gás envolvido, ΔrS∘ é pequena e seu sinal precisa ser calculado.
Justificativa. A entropia molar de um gás a 298K fica entre 130 e 300J/(Kmol), a de um sólido ou de um líquido em algumas dezenas: formar ou consumir um mol de gás domina todas as outras contribuições. É uma regra prática, não um teorema: a dissolução de um sal, sem gás, ainda pode mudar a entropia de uma centena de J/(Kmol). ∎
Método 2.8(Prever o sinal de ΔrS∘)
Calcule Δνgaˊs: se não for nulo, ele dá o sinal.
Caso contrário, compare a ordem dos estados: dissolver um cristal, fundir, partir uma molécula em dois pedaços aumentam a entropia; precipitar, solidificar, juntar duas moléculas em uma a diminuem.
Quando a decisão importa, calcule ∑iνiSm,i∘.
O volume do 1.º ano encontrou uma consequência disso: uma eliminação forma mais moléculas que uma substituição com os mesmos reagentes (o alceno, o grupo de saída e a base protonada, contra o produto de substituição e o grupo de saída). Sua entropia de reação é maior, e o termo entrópico, que cresce com a temperatura, como mostra a próxima seção, é a razão pela qual o aquecimento favorece a eliminação em relação à substituição.
2.3 A energia de Gibbs
Definição 2.9(Energia de Gibbs)
A energia de Gibbs (ou entalpia livre) de um sistema é a função de estado G=H−TS, extensiva, em joules.
Definição 2.10(Energia de Gibbs de reação)
A energia de Gibbs de reação é ΔrG=(∂G/∂ξ)T,p, e a energia de Gibbs padrão de reação é ΔrG∘(T)=∑iνiGm,i∘(T), ambas em kJ/mol.
Proposição 2.11(Termos entálpico e entrópico)
ΔrG=ΔrH−TΔrS, e ΔrG∘=ΔrH∘−TΔrS∘.
Demonstração. Derive G=H−TS em relação a ξ a T e p fixos: T é uma constante na derivação. ∎
Proposição 2.12(Diferencial de G para um sistema em reação)
Para um sistema fechado no qual ocorre uma reação, a T e p uniformes,
dG=Vdp−SdT+ΔrGdξ.
Demonstração.G(T,p,ξ) tem a diferencial exata dG=(∂G/∂T)p,ξdT+(∂G/∂p)T,ξdp+ΔrGdξ. As duas primeiras derivadas parciais são tomadas a composição fixa: são as de um sistema fechado de composição fixa, para o qual a física dá dU=TdS−pdV, de modo que dG=dU+pdV+Vdp−TdS−SdT=Vdp−SdT. Logo (∂G/∂T)p,ξ=−S e (∂G/∂p)T,ξ=V. ∎
2.4 O critério de evolução
Teorema 2.13(Critério de evolução)
Em um sistema fechado mantido a temperatura e pressão constantes, que não troca outro trabalho além do das forças de pressão, uma reação só pode avançar no sentido que torna
ΔrGdξ≤0,
com igualdade no equilíbrio. Se ΔrG<0, a reação avança no sentido direto; se ΔrG>0, no sentido inverso; e o sistema está em equilíbrio quando ΔrG=0.
Demonstração. Considere uma transformação infinitesimal a T e p uniformes, iguais às da vizinhança. A primeira lei, apenas com trabalho de pressão, dá dU=δQ−pdV; a segunda dá δQ=TdS−TδSc. Então
dG=dU+pdV+Vdp−TdS−SdT=−TδSc+Vdp−SdT.
Comparando com a Proposição 2.12, a T e p fixos: ΔrGdξ=−TδSc. Como δSc≥0, ΔrGdξ≤0, e δSc=0 (uma transformação reversível, de equilíbrio) exige ΔrG=0. ∎
Observação 2.14(O que o critério diz, e o que não diz)
A entropia criada por uma reação a T e p constantes é −ΔrGdξ/T: a energia de Gibbs é a segunda lei, restrita às condições do laboratório e escrita com grandezas do próprio sistema. Ela diz em que sentido uma reação pode ir, nunca com que velocidade: o diamante, cuja conversão em grafita tem ΔrG∘<0, dura para sempre em um anel. E ela supõe que não há outro trabalho: uma pilha que fornece trabalho elétrico, ou um eletrolisador que o recebe, obedece a um critério modificado (Capítulo 9).
Definição 2.15(Exergônica e endergônica)
Uma reação é exergônica em um dado estado quando ΔrG<0 e endergônica quando ΔrG>0. Com todas as espécies em seu estado padrão, essas palavras se aplicam ao sinal de ΔrG∘.
O critério usa ΔrG, o valor no estado real do sistema; ΔrG∘ se refere a todas as espécies em seu estado padrão, que raramente é o estado de uma mistura real. A ligação entre os dois, pela composição, é o assunto do Capítulo 3, e dá a lei Q=K∘ do 1.º ano no Capítulo 4. Para reações entre sólidos e líquidos puros, e gases a 1bar, os dois coincidem.
Exemplo 2.16(A bolsa de gelo instantâneo)
Para NHX4NOX3(s)NHX4X+(aq)+NOX3X−(aq) a 298.15K, nos estados padrão: ΔrH∘=−339.87+365.56=+25.69kJ/mol e ΔrS∘=259.8−151.08=+108.7J/(Kmol), logo ΔrG∘=25.69−298.15×0.1087=−6.7kJ/mol: a dissolução é endotérmica e exergônica. Os íons, livres na água, são mais desordenados que no cristal, e o termo entrópico TΔrS∘=32.4kJ/mol supera o custo entálpico.
História— Josiah Willard Gibbs
Josiah Willard Gibbs (1839–1903), professor de física matemática em Yale, publicou entre 1876 e 1878 On the Equilibrium of Heterogeneous Substances, umas trezentas páginas nas atas de uma pequena academia, nas quais aparecem a energia livre, o potencial químico e a regra das fases dos próximos capítulos. Poucos químicos o leram antes de sua tradução, na década de 1890. (Fotografia: domínio público, Wikimedia Commons.)
2.5 Energias de Gibbs padrão de reação e temperatura
Definição 2.17(Aproximação de Ellingham)
A aproximação de Ellingham trata ΔrH∘ e ΔrS∘ como independentes da temperatura em um intervalo que não contém mudança de estado. Então ΔrG∘(T)=ΔrH∘−TΔrS∘ é uma reta em T, de inclinação −ΔrS∘.
Proposição 2.18(Derivadas em relação à temperatura)
Demonstração. Com todas as espécies em seu estado padrão, G∘(T,ξ) tem (∂G∘/∂T)ξ=−S∘ (Proposição 2.12). Pelo teorema de Schwarz,
dTdΔrG∘=∂ξ∂TG∘=−∂ξS∘=−ΔrS∘.
Então dTd(ΔrG∘/T)=T2−TΔrS∘−ΔrG∘=−T2ΔrH∘. Por fim, dSm∘=Cp,m∘dT/T para cada espécie (Proposição 2.4), e a mesma combinação dá a última relação. Se ΔrCp∘ é pequena, ΔrH∘ (Kirchhoff) e ΔrS∘ quase não variam. ∎
Definição 2.19(Temperatura de inversão)
Quando ΔrH∘ e ΔrS∘ têm o mesmo sinal, a temperatura de inversão da reação é a temperatura na qual ΔrG∘ muda de sinal; na aproximação de Ellingham, Ti=ΔrH∘/ΔrS∘.
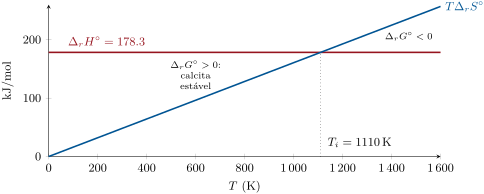
Os termos entálpico e entrópico de CaCOX3(s)CaO(s)+COX2(g) na aproximação de Ellingham. Abaixo da temperatura de inversão, o custo entálpico vence e o calcário é estável sob 1bar de dióxido de carbono; acima dela, o termo entrópico vence e o calcário se decompõe.
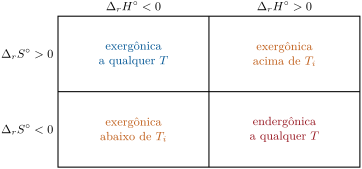
Os quatro casos de ΔrG∘=ΔrH∘−TΔrS∘ (aproximação de Ellingham). As combustões estão no quadro superior esquerdo; a decomposição do calcário e a bolsa de gelo instantâneo, no superior direito; a síntese da amônia, no inferior esquerdo.
Método 2.20(Uma energia de Gibbs padrão de reação à temperatura T)
A partir das tabelas a 298.15K, calcule ΔrH∘ e ΔrS∘.
Verifique que nenhuma espécie muda de estado entre 298K e T; caso contrário, acrescente a transição (entalpia e entropia) ou parta do novo estado.
Quando ΔrCp∘ não é pequena ou o intervalo é longo, use diretamente os ΔfG∘(T) tabelados.
Exemplo 2.21(Dois testes da aproximação)
Para o calcário, ΔrCp∘=42.80+37.13−81.88=−2.0J/(Kmol): a aproximação é excelente, e ΔrG∘=178.3−T×0.1606 dá Ti=1110K. Para a amônia, ΔrG∘(700)≈−91.9+700×0.1981=+46.8kJ/mol, enquanto as tabelas dão 2ΔfG∘(NHX3,700)=+54.4kJ/mol: aqui ΔrCp∘=−44J/(Kmol) e o erro é de 8kJ/mol, um fator 4 na constante de equilíbrio a essa temperatura.
2.6 Exercícios
Exercício 2.1★
Preveja o sinal de ΔrS∘ para: (a) 2HX2(g)+OX2(g)2HX2O(l); (b) CaCOX3(s)CaO(s)+COX2(g); (c) NX2OX4(g)2NOX2(g); (d) AgX+(aq)+ClX−(aq)AgCl(s); (e) HX2O(s)HX2O(l); (f) HX2(g)+ClX2(g)2HCl(g).
Solução
Solução de Exercício 2.1.
(a) Três mols de gás passam a líquido: ΔrS∘<0. (b) Forma-se um gás: >0. (c) Uma molécula de gás dá duas: >0. (d) Íons em solução formam um cristal: <0. (e) Fusão: >0. (f) Δνgaˊs=0: pequena e, aqui, positiva (+20J/(Kmol) pelas tabelas, sendo HCl menos simétrico que HX2 e ClX2).
Exercício 2.2★
Calcule ΔrS∘ e ΔrG∘ a 298.15K para a síntese da amônia, NX2(g)+3HX2(g)2NHX3(g), com ΔrH∘=−91.9kJ/mol e as entropias do capítulo. Ela é exergônica?
Solução
Solução de Exercício 2.2.
ΔrS∘=2(192.77)−191.61−3(130.68)=−198.1J/(Kmol); ΔrG∘=−91.9−298.15×(−0.1981)=−32.8kJ/mol: exergônica a 298K, embora o termo entrópico (+59.1kJ/mol) jogue contra.
Exercício 2.3★
Calcule ΔrG∘(298.15K) de HX2(g)+21OX2(g)HX2O(l) a partir de ΔfH∘(HX2O,l)=−285.83kJ/mol e das entropias padrão HX2(g) 130.68, OX2(g) 205.15, HX2O(l)69.95J/(Kmol). Por que esse valor é a energia de Gibbs padrão de formação da água líquida?
Solução
Solução de Exercício 2.3.
ΔrS∘=69.95−130.68−21(205.15)=−163.3J/(Kmol); ΔrG∘=−285.83+298.15×0.1633=−237.14kJ/mol. É a reação de formação da água líquida (um mol a partir dos elementos em seus estados de referência); logo, sua energia de Gibbs padrão de reação é, por definição, ΔfG∘(HX2O,l); as tabelas dão o mesmo valor.
Exercício 2.4★
Use a figura da entropia do zinco para ler sua entropia molar padrão a 298K e a 1000K, e seus saltos nos pontos de fusão e de ebulição. Deduza suas entalpias de fusão e de vaporização.
Solução
Solução de Exercício 2.4.
Cerca de 42J/(Kmol) a 298K e 87J/(Kmol) a 1000K (líquido). Saltos: 10.6J/(Kmol) a 692.7K e 97.7J/(Kmol) a 1180.2K. ΔfusH=10.6×692.7=7.3kJ/mol and ΔvapH=97.7×1180.2=115kJ/mol.
Exercício 2.5★★
Para HX2O(l)HX2O(g) a 298.15K, calcule ΔrH∘, ΔrS∘ e ΔrG∘ a partir das tabelas do capítulo. Explique por que ΔrS∘=ΔrH∘/T a 298K e o que significa o ΔrG∘ positivo, e estime, na aproximação de Ellingham, a temperatura na qual a água líquida e seu vapor a 1bar estão em equilíbrio. Compare com o ponto de ebulição.
Solução
Solução de Exercício 2.5.
ΔrH∘=44.00kJ/mol, ΔrS∘=188.84−69.95=118.9J/(Kmol), ΔrG∘=44.00−298.15×0.1189=+8.55kJ/mol. A 298K, a transformação não é reversível (a água líquida e o vapor a 1bar não estão em equilíbrio); logo ΔS=Q/T: ΔrH∘/T=147.6J/(Kmol). O ΔrG∘ positivo significa que, a 298K, a água não evapora em uma atmosfera de vapor puro a 1bar: o vapor se condensa. Os dois estão em equilíbrio onde ΔrG∘=0: T=44004/118.9=370K, a 3K do ponto de ebulição normal (373K): a aproximação de Ellingham é boa em um intervalo de 75K.
Exercício 2.6★★
Para NX2OX4(g)2NOX2(g), ΔrH∘=57.1kJ/mol e ΔrS∘=175.7J/(Kmol). Calcule a temperatura de inversão e explique por que um tubo selado com o gás castanho NOX2 empalidece quando é resfriado no gelo.
Solução
Solução de Exercício 2.6.
Ti=57100/175.7=325K. Abaixo dela, ΔrG∘>0 e o NX2OX4, incolor, é favorecido; resfriar o tubo desloca o gás no sentido do NX2OX4, e a cor castanha do NOX2 desbota (a relação quantitativa com a composição está no Capítulo 4).
Exercício 2.7★★
Uma reação tem ΔrG∘=−12.0kJ/mol a 300K e −4.0kJ/mol a 400K. Na aproximação de Ellingham, encontre ΔrH∘ e ΔrS∘, e verifique a relação de Gibbs–Helmholtz.
Solução
Solução de Exercício 2.7.
ΔrS∘=−dΔrG∘/dT=−(−4.0+12.0)/100=−0.080kJ/(Kmol)=−80J/(Kmol) and ΔrH∘=ΔrG∘+TΔrS∘=−12.0+300×(−0.080)=−36.0kJ/mol. Verificação: ΔrG∘/T vai de −0.0400 a −0.0100kJ/(Kmol), inclinação 3.00×10⁻⁴ por kelvin, igual a −ΔrH∘/T2=36.0/3462=3.00×10−4 na temperatura média geométrica 300×400=346K.
Exercício 2.8★★
Calcule ΔrG∘ da formação do metano, C(s)+2HX2(g)CHX4(g), a 298.15K, a partir de ΔfH∘=−74.87kJ/mol e das entropias C (grafita) 5.74, HX2 130.68, CHX4186.25J/(Kmol). Acima de que temperatura o metano se torna instável em relação a seus elementos sob a pressão padrão?
Solução
Solução de Exercício 2.8.
ΔrS∘=186.25−5.74−2(130.68)=−80.8J/(Kmol), ΔrG∘=−74.87+298.15×0.0808=−50.8kJ/mol, o ΔfG∘ tabelado do metano. Como os dois termos têm o mesmo sinal, o metano se torna instável acima de Ti=74870/80.8≈926K (aproximação de Ellingham): o metano quente se decompõe em carbono e hidrogênio, uma via para obter ambos.
Exercício 2.9★★
Um haloalcano reage com uma base por substituição ou por eliminação. Escreva as duas reações para o 2-bromopropano e o hidróxido. Com ΔrH∘(eliminac¸a˜o)−ΔrH∘(substituic¸a˜o)=+40kJ/mol e ΔrS∘(eliminac¸a˜o)−ΔrS∘(substituic¸a˜o)=+90J/(Kmol) (ordens de grandeza), encontre acima de que temperatura a eliminação se torna a mais exergônica das duas e explique o papel do número de moléculas.
Solução
Solução de Exercício 2.9.
Substituição: CHX3CHBrCHX3+OHX−CHX3CH(OH)CHX3+BrX−; eliminação: CHX3CHBrCHX3+OHX−CHX2=CHCHX3+HX2O+BrX−. A diferença entre as duas energias de Gibbs padrão de reação é Δ(ΔrG∘)=40−T×0.090, negativa acima de 40000/90≈440K. A eliminação forma uma molécula a mais que a substituição: sua entropia é maior, e o termo entrópico cresce proporcionalmente a T.
Exercício 2.10★★★
O monóxido de carbono cristalino não atinge entropia nula a 0K: cada molécula pode se posicionar como CO ou OC quase ao acaso, pois as duas orientações têm praticamente a mesma energia. Admitindo a fórmula de Boltzmann S=kBlnW, em que W é o número de arranjos (contados no volume do 3.º ano), calcule a entropia molar residual. Por que a terceira lei não se aplica a esse cristal?
Solução
Solução de Exercício 2.10.
Cada uma das NA moléculas tem 2 orientações: W=2NA, logo S=kBln2NA=Rln2=5.76J/(Kmol). O cristal não é perfeitamente ordenado: a baixa temperatura, as moléculas ficam congeladas em suas orientações aleatórias e não conseguem atingir o arranjo ordenado único que a terceira lei supõe.
Exercício 2.11★★★
Mostre que, se ΔrCp∘ é uma constante c, ΔrS∘(T)=ΔrS∘(T0)+cln(T/T0) e ΔrG∘(T)=ΔrH∘(T0)−TΔrS∘(T0)+c[T−T0−Tln(T/T0)]. Aplique ao calcário (c=−2.0J/(Kmol)) a 1100K e meça o erro da aproximação de Ellingham.
Solução
Solução de Exercício 2.11.
Integre dΔrS∘/dT=c/T: ΔrS∘(T)=ΔrS∘(T0)+cln(T/T0); Kirchhoff dá ΔrH∘(T)=ΔrH∘(T0)+c(T−T0); subtraia TΔrS∘(T). Para o calcário a 1100K: Ellingham 178.32−1100×0.16064=1.62kJ/mol; correção c[T−T0−Tln(T/T0)]=−0.00195×(801.85−1436.3)=+1.24kJ/mol: ΔrG∘=2.86kJ/mol. O erro, 1.2kJ/mol, é menos de um por cento de ΔrH∘, mas, perto da temperatura de inversão, ele decide o sinal.
Exercício 2.12★★★
O titânio é obtido de seu óxido, o rutilo, por meio de seu cloreto. (a) Calcule ΔrH∘ e ΔrS∘ a 298K de TiOX2(s)+2ClX2(g)TiClX4(g)+OX2(g), com TiOX2 (−944.0kJ/mol, 50.62J/(Kmol)) e TiClX4(g) (−763.2, 353.2), e seu ΔrG∘ a 1000K na aproximação de Ellingham. (b) Acrescenta-se carbono: C(s)+OX2(g)COX2(g), ΔrH∘=−393.5kJ/mol, ΔrS∘=+2.9J/(Kmol). Calcule ΔrG∘(1000K) da soma das duas reações e explique como a segunda impulsiona a primeira.
Solução
Solução de Exercício 2.12.
(a) ΔrH∘=−763.2+944.0=+180.8kJ/mol, ΔrS∘=353.2+205.15−50.62−2(223.08)=+61.6J/(Kmol); ΔrG∘(1000)=180.8−61.6=+119.2kJ/mol: endergônica, não há cloração. (b) Para C+OX2COX2, ΔrG∘(1000)=−393.5−2.9=−396.4kJ/mol. A soma, TiOX2(s)+2ClX2(g)+C(s)TiClX4(g)+COX2(g), tem ΔrG∘=−277.2kJ/mol: o carbono consome o dioxigênio formado pela primeira reação, e a reação acoplada é fortemente exergônica.
2.7 Problema: O forno de cal
Problema 2.1
Problema de fim de semana — a entropia e a entalpia de uma decomposição, sua energia de Gibbs em função da temperatura, o critério de evolução em um forno e a energia e o dióxido de carbono de uma tonelada de cal
A cal, CaO, é obtida aquecendo o calcário, CaCOX3, em um forno. Dados a 298.15K: ΔfH∘ (kJ/mol) CaCOX3(s)−1206.92, CaO(s)−635.09, COX2(g)−393.51; Sm∘ (J/(Kmol)) 92.9, 39.75, 213.79; Cp,m∘ (J/(Kmol)) 81.88, 42.80, 37.13. Massas molares: CaO56.08g/mol, COX244.01g/mol, CHX416.04g/mol; combustão do metano, com a água como vapor, ΔrH∘=−802.3kJ/mol.
Verifique a relação de Gibbs–Helmholtz nessa expressão.
Estime, com a fórmula do Exercício 2.11, a variação de ΔrG∘ em Ti causada por ΔrCp∘ e o deslocamento de Ti que dela resulta.
Parte III — O forno. Nesta parte, o dióxido de carbono acima dos sólidos está a 1bar, de modo que ΔrG=ΔrG∘.
O que diz o critério de evolução a 1000K? E a 1300K?
O que acontece com uma mistura de cal e dióxido de carbono a 1bar resfriada abaixo de Ti?
Quanta entropia é criada por mol de calcário decomposto a 1300K?
Os fornos são varridos pelos gases de combustão, mais pobres em dióxido de carbono. Adivinhe, antes do próximo capítulo, se isso favorece a decomposição.
Parte IV — Uma tonelada de cal.
Calcule a quantidade de cal em uma tonelada.
Calcule o calor absorvido pela reação por tonelada de cal (tome ΔrH∘ como constante).
Calcule a massa de dióxido de carbono liberada pelo calcário por tonelada de cal.
O calor vem da queima de metano com um rendimento útil de 50 %. Calcule a massa de metano queimada por tonelada de cal.
Calcule o dióxido de carbono proveniente desse metano.
Calcule o dióxido de carbono total por tonelada de cal e a parte devida ao próprio calcário.
Por que um combustível mais limpo só pode reduzir parte dessas emissões?
Dê a temperatura acima da qual o calcário se decompõe sob 1bar de dióxido de carbono.
Solução
Solução de Problema 2.1.
1.CaCOX3(s)CaO(s)+COX2(g). 2.ΔrH∘=−635.09−393.51+1206.92=+178.3kJ/mol: endotérmica. 3.ΔrS∘=39.75+213.79−92.9=+160.6J/(Kmol), positiva porque um gás se forma a partir de um sólido. 4.ΔrG∘=178.32−298.15×0.16064=+130.4kJ/mol. 5. Sim: é preciso ΔrG<0 para a decomposição, e aqui ele é fortemente positivo; o dióxido de carbono do ar, muito abaixo de 1bar, diminui ΔrG, mas muito menos que 130kJ/mol (próximo capítulo). 6.ΔrCp∘=42.80+37.13−81.88=−1.95J/(Kmol), minúsculo: ΔrH∘ e ΔrS∘ quase não variam com T. 7.ΔrG∘(T)=178.32−0.16064T (kJ/mol). 8.+17.7kJ/mol a 1000K; −30.5kJ/mol a 1300K. 9.Ti=178320/160.64=1110K. 10.ΔrG∘/T=178.32/T−0.16064, cuja derivada é −178.32/T2=−ΔrH∘/T2. 11. Em Ti, c[Ti−T0−Tiln(Ti/T0)]=−0.00195×(811.9−1459.4)=+1.26kJ/mol; ΔrG∘ se anula 1260/160.6≈8K mais acima, em cerca de 1118K: menos de um por cento. 12. A 1000K, ΔrG>0: a decomposição não pode ocorrer (a cal absorveria dióxido de carbono). A 1300K, ΔrG<0: o calcário se decompõe. 13.ΔrG se torna positivo: a cal capta o dióxido de carbono e volta a ser carbonato. 14.δSc=−ΔrGdξ/T=30506/1300=23.5J/K por mol. 15. Sim: o Capítulo 3 mostrará que ΔrG=ΔrG∘+RTln(pCOX2/p∘), que diminui quando a pressão de dióxido de carbono está abaixo de 1bar, de modo que a decomposição começa abaixo de Ti. 16.n=106/56.08=1.783×104mol. 17.1.783×104×178.32=3.18×10⁶kJ, isto é, 3.18GJ por tonelada. 18.1.783×104×44.01=785kg de COX2. 19. Calor a fornecer: 3.18×10⁶/0.50=6.36×106kJ, logo 6.36×10⁶/802.3=7.93×103mol de metano, 127kg. 20.7.93×103×44.01=349kg de COX2. 21.785+349=1134kg por tonelada de cal, dos quais 69 % vêm do calcário. 22. O dióxido de carbono do calcário é fixado pela estequiometria, seja qual for a fonte de calor do forno; só a parte do combustível pode ser reduzida. 23. O calcário se decompõe sob 1bar de dióxido de carbono acima de sua temperatura de inversão, Ti≈1.11×10³K (cerca de 840∘C).