Química universitária — 2.º ano · Bachelor Year 2
1Entalpias de reação
Um cartucho de gás de camping rosqueado sob um pequeno fogareiro: alguns gramas de butano levam um litro de água à fervura em poucos minutos, e a chama azul sob a panela é muito mais quente do que a água que ferve. Quanto calor uma reação libera, quanto dele chega à panela, e até que temperatura a chama pode chegar? Nenhuma dessas perguntas precisa de um fogareiro para ser respondida: tabelas com alguns números por substância, medidos de uma vez por todas, dão o calor de toda reação que se pode escrever com essas substâncias, a qualquer temperatura. Este capítulo monta essa contabilidade. Ele aplica a primeira lei da termodinâmica, conhecida da física, a um sistema cuja composição muda, define a entalpia de uma reação como uma derivada parcial e mostra como calculá-la a partir das entalpias de formação, das entalpias de ligação e ao longo de ciclos, como ela varia com a temperatura e o que ela diz sobre chamas e calorímetros.
O que você já sabe
Da física: a primeira lei ; a entalpia , uma função de estado; a pressão externa constante, entre dois estados a essa pressão, o calor recebido é ; a capacidade calorífica a pressão constante ; a entalpia de um gás perfeito depende apenas de . O volume do 1.º ano descreveu um sistema em reação por seu avanço e pelos números estequiométricos de , e fixou o estado padrão de cada espécie em . O volume escolar (ano 11) chamou uma reação de exotérmica quando ela libera calor e estimou energias de combustão a partir de energias de ligação.
1.1 Grandezas de reação
Um sistema fechado no qual ocorre a única reação é descrito por sua temperatura, sua pressão e seu avanço: as quantidades são . Toda função de estado extensiva do sistema, sua entalpia por exemplo, é então uma função , e sua diferencial exata é
Definição 1.1 (Grandeza de reação, entalpia de reação)
Para uma função de estado extensiva de um sistema fechado no qual ocorre a reação , a grandeza de reação é a derivada parcial
a variação de por unidade de avanço a temperatura e pressão fixas, em unidades de por mol. Para , é a entalpia de reação , em .
Observação 1.2 (Uma derivada, não uma diferença)
O símbolo é um operador: ele se aplica ao estado do sistema, que deixa inalterado. Escrever a reação de outra forma (dobrando seus coeficientes) dobra ; por isso uma grandeza de reação não tem sentido sem sua equação. Quando se usam as entalpias parciais molares das espécies (Capítulo 3), , pela regra da cadeia aplicada a .
Proposição 1.3 (Calor recebido a temperatura e pressão constantes)
Quando a reação avança de a em um sistema mantido a e constantes, o sistema recebe o calor
quando não depende de .
Demonstração. A constante (e, aqui, pressão externa constante), o calor recebido é a variação de entalpia, (física). A e fixos, a diferencial de se reduz a ; integrando de a , obtém-se o resultado. ∎
Definição 1.4 (Exotérmica, endotérmica, atérmica)
Uma reação é exotérmica em um dado estado se : conduzida no sentido direto a e constantes, ela cede calor à vizinhança. Ela é endotérmica se , e atérmica se .
O calor de uma reação não depende, em geral, da composição: para gases perfeitos e para sólidos e líquidos puros, a entalpia de cada espécie não depende do que a cerca, e fica fixado uma vez fixado .
Proposição 1.5 (Sistemas ideais)
Em uma mistura de gases perfeitos com fases condensadas puras, depende apenas da temperatura e é igual à entalpia padrão de reação definida adiante. Para solutos em solução diluída, a igualdade vale com boa aproximação.
Demonstração. Em uma mistura de gases perfeitos, cada gás se comporta como se estivesse sozinho, com uma entalpia que não depende de (física: a entalpia de um gás perfeito depende apenas de ). Um sólido ou líquido puro tem , e vale alguns para uma fase condensada, desprezível diante de entalpias de reação de dezenas de . Logo , cuja derivada em relação a é : ela depende apenas de , e seu valor é o calculado com todas as espécies em seu estado padrão. ∎
1.2 Entalpias padrão de reação e lei de Hess
Definição 1.6 (Grandeza padrão de reação)
A grandeza padrão de reação é a grandeza de reação calculada com todas as espécies em seu estado padrão à temperatura , sendo os valores molares padrão. Para , é a entalpia padrão de reação ; ela depende apenas de .
Só diferenças de entalpia são mensuráveis; por isso se escolhe uma referência de uma vez por todas, como se escolheu o eletrodo de hidrogênio para os potenciais.
Definição 1.7 (Estado padrão de referência, entalpia padrão de formação)
O estado padrão de referência de um elemento à temperatura é sua forma mais estável a sob : , , e como gases perfeitos, o carbono como grafita, o sódio como metal, o bromo como líquido (a ). A entalpia padrão de formação de um composto é a entalpia padrão de reação de sua reação de formação, a que produz um mol do composto a partir de seus elementos em seus estados de referência. Por construção, para um elemento em seu estado de referência.
Exemplo 1.8 (Reações de formação)
A reação de formação da água é , com a ; a do metano é , ; a do monóxido de nitrogênio, , : um composto endotérmico, que os gases quentes de um motor produzem mesmo assim. Os coeficientes meios não são um problema: a reação de formação é um instrumento de contabilidade, não um mecanismo.
Teorema 1.9 (Lei de Hess)
Se uma reação é a soma, com coeficientes , de reações , sua entalpia padrão de reação é a mesma combinação das entalpias delas: (lei de Hess). Em particular, uma entalpia padrão de reação pode ser calculada ao longo de qualquer caminho de reações que leve dos reagentes aos produtos.
Demonstração. Cada é linear nos números estequiométricos. Se a reação é vezes as reações , seus números estequiométricos são , e . Por trás da álgebra está a primeira lei: é uma função de estado, logo sua variação entre os mesmos estados inicial e final não depende do caminho. ∎
Proposição 1.10 (Entalpia de reação a partir das entalpias de formação)
.
Demonstração. Tome o caminho que decompõe os reagentes em seus elementos nos seus estados de referência (o inverso de suas reações de formação, com os coeficientes ) e depois forma os produtos a partir dos mesmos elementos (coeficientes ). Os elementos se cancelam porque a equação está balanceada, e a lei de Hess soma as entalpias. ∎
Exemplo 1.11 (Combustão do metano)
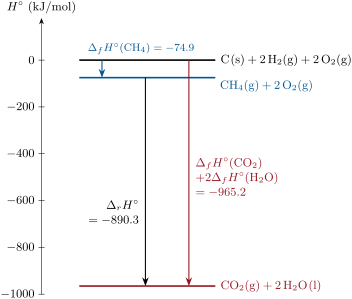
Para , a . O valor medido em um calorímetro é : a tabela e a chama concordam dentro da incerteza dos dados. Se a água sai como vapor (), : a diferença, , é a entalpia de vaporização de dois mols de água, que uma caldeira a gás recupera ao condensar seus gases de combustão.
Método 1.12 (Um ciclo de Hess)
Para obter a entalpia de uma reação que não pode ser medida diretamente:
- escreva a reação-alvo com os estados físicos;
- encontre reações de entalpia conhecida (combustões, formações) cuja combinação, com coeficientes , dê a reação-alvo;
- verifique que toda espécie que não está na reação-alvo se cancela;
- some as entalpias com os mesmos coeficientes.
Exemplo 1.13 (Do carbono ao monóxido de carbono)
Queimar carbono sempre produz algum dióxido de carbono; por isso a entalpia de não é medida diretamente. As duas combustões () e (, medida) o são; a reação-alvo é a primeira menos a segunda: , a entalpia de formação do monóxido de carbono.
História — Germain Henri Hess
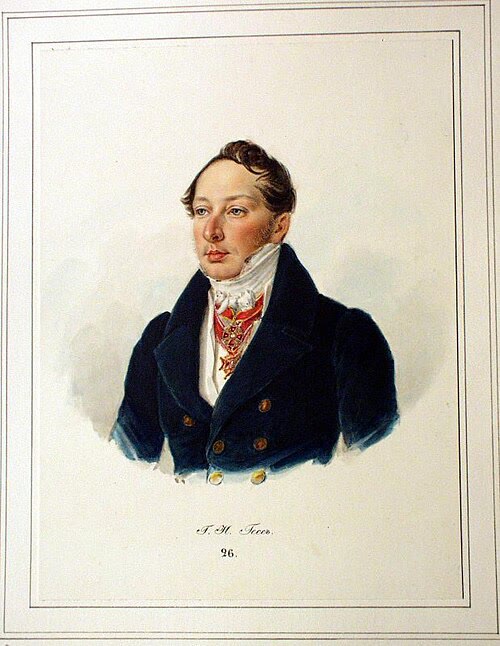
Germain Henri Hess (1802–1850), professor de química em São Petersburgo, mediu os calores liberados quando o ácido sulfúrico é diluído ou neutralizado em várias etapas e constatou, em 1840, que o total não dependia das etapas seguidas: a “lei da soma constante dos calores”, enunciada antes da própria primeira lei da termodinâmica, que a explica. (Retrato por I. I. Reimers, 1837–1838; CC BY-SA 4.0, Wikimedia Commons.)
1.3 Cálculo das entalpias de reação
A partir das entalpias de ligação
Quando falta a entalpia de formação de um composto, a energia de suas ligações dá uma estimativa, em fase gasosa.
Definição 1.14 (Entalpia de dissociação de ligação, entalpia média de ligação)
A entalpia de dissociação de ligação de uma ligação A–B em uma molécula gasosa é a entalpia padrão de reação da ruptura dessa ligação em dois fragmentos gasosos, para uma molécula diatômica. Quando uma molécula tem ligações iguais, sua entalpia média de ligação é a entalpia padrão de sua atomização completa em átomos gasosos dividida por .
As entalpias de atomização são, elas mesmas, entalpias de formação: as dos átomos gasosos, menos a da molécula. A tabela abaixo é calculada dessa maneira.
| ligação | entalpia () | obtida de |
|---|---|---|
| H–H | 436 | , dissociação |
| O=O | 498 | , dissociação |
| NN | 945 | , dissociação |
| Cl–Cl | 243 | , dissociação |
| H–Cl | 432 | , dissociação |
| C–H | 416 | , média de quatro |
| N–H | 391 | , média de três |
| O–H | 464 | , média de duas |
| C=O | 804 | , média de duas |
| C–C | 330 | , com C–H tomada do metano |
| C=C | 589 | , com C–H tomada do metano |
Proposição 1.15 (Estimativa a partir das entalpias de ligação)
Para uma reação entre gases,
Demonstração. Siga o caminho que atomiza todos os reagentes (entalpia: as ligações rompidas) e depois constrói os produtos a partir dos átomos (menos as ligações formadas). A lei de Hess torna a soma exata quando cada entalpia de ligação é a da ligação em sua própria molécula; substituí-la por um valor médio tirado de outra molécula é a aproximação. ∎
Exemplo 1.16 (Hidrogenação do eteno)
Em , uma C=C e uma H–H são rompidas e substituídas por uma C–C e duas C–H. Com a tabela: ; a partir das entalpias de formação, o valor é . A concordância é boa aqui porque os valores de C–C e C=C da tabela foram obtidos dessas mesmas moléculas; para uma molécula diferente das da tabela, um erro de 10 a é comum.
Entalpias de rede: o ciclo de Born–Haber
Definição 1.17 (Entalpia de rede)
A entalpia de rede de um cristal iônico é a entalpia padrão de reação de sua dissociação em íons gasosos: para o cloreto de sódio, . Ela é positiva e mede a coesão do cristal.
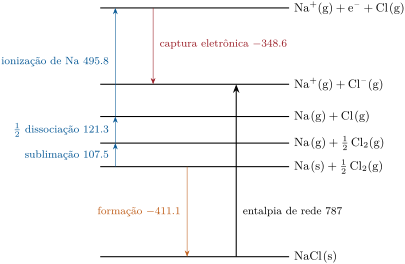
Ela não pode ser medida diretamente, mas um ciclo pelos elementos a fornece a partir de grandezas mensuráveis: a entalpia de formação do cristal, a atomização dos elementos, a energia de ionização do metal e a afinidade eletrônica do não metal (ambas definidas no volume do 1.º ano).
Método 1.18 (O ciclo de Born–Haber)
- A partir dos elementos em seus estados de referência, trace dois caminhos: um até o cristal (formação), outro até os íons gasosos (sublimação do metal, atomização do não metal, ionização, captura eletrônica).
- Feche o ciclo com a entalpia de rede, do cristal até os íons gasosos.
- Escreva que a soma das entalpias ao longo do ciclo é nula e resolva para a incógnita. Energias de ionização e afinidades eletrônicas são tabeladas em eV por átomo: multiplique por .
Exemplo 1.19 (Cloreto de sódio)
. A energia de ionização e a afinidade eletrônica são energias a ; suas correções para ( para cada uma) se cancelam entre as duas etapas. Um modelo de cristal com cargas pontuais dá um valor próximo, e é por isso que o cloreto de sódio é chamado de iônico.
1.4 Entalpias de reação e temperatura
As tabelas dão a . Um reator opera a , uma chama a : como varia com a temperatura?
Teorema 1.20 (Lei de Kirchhoff)
de modo que (lei de Kirchhoff), na ausência de mudança de estado entre e .
Demonstração. Com todas as espécies em seu estado padrão, é uma função de duas variáveis cujas derivadas parciais segundas são contínuas; pelo teorema de Schwarz, elas comutam:
Integrar entre e dá a segunda forma. Uma mudança de estado de uma espécie dentro do intervalo acrescenta sua entalpia de transição, multiplicada pelo número estequiométrico. ∎
Exemplo 1.21 (Síntese da amônia a quente)
Para , e, com as capacidades caloríficas molares a , . Tomada como constante, ela dá . As tabelas, que acompanham o aumento das capacidades caloríficas com a temperatura, dão : a estimativa com constante erra por 4 %, um preço razoável por um cálculo de uma linha. Em , a entalpia de reação varia de cerca de um sétimo.
1.5 Reações adiabáticas e calorimetria
Temperatura de chama
Em uma chama, a reação é rápida e o calor não tem tempo de sair: os gases aquecem a si mesmos.
Definição 1.22 (Temperatura adiabática de chama)
A temperatura adiabática de chama de um combustível é a temperatura atingida pelos produtos de sua combustão completa quando a reação ocorre a pressão constante, sem nenhuma troca de calor, a partir de reagentes a .
Proposição 1.23 (Cálculo de uma temperatura de chama)
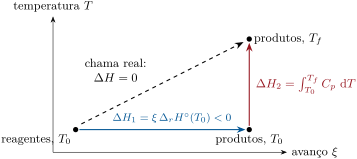
Se a reação avança de a partir de reagentes a e o sistema final tem capacidade calorífica , a temperatura final satisfaz
Demonstração. Adiabática e a pressão constante, a transformação tem . Como é uma função de estado, qualquer caminho entre os mesmos estados inicial e final dá o mesmo . Tome o caminho da figura abaixo: primeiro a reação a , com (Proposição 1.3, com comportamento ideal); depois o aquecimento do sistema final de a , . A soma deles é nula. ∎
Método 1.24 (Temperatura de chama)
- Escreva a combustão completa de um mol de combustível; no ar, acrescente o nitrogênio e o argônio que acompanham o oxigênio (eles também são aquecidos); tome a água como vapor.
- Calcule por mol de combustível.
- Ou tome uma capacidade calorífica constante dos produtos: ; ou encontre tal que a soma dos incrementos tabelados seja igual a , por interpolação.
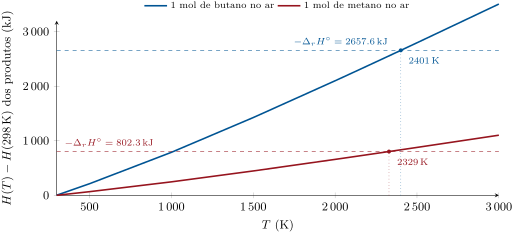
As temperaturas calculadas são limites superiores. Acima de cerca de , o dióxido de carbono e a água começam a se dissociar em monóxido de carbono, hidrogênio, oxigênio e radicais; essas reações endotérmicas retomam parte do calor, e uma chama real de butano no ar é sensivelmente mais fria do que o cálculo. No oxigênio puro, não há nitrogênio a aquecer e a chama é muito mais quente; é por isso que os soldadores queimam o etino com oxigênio, e não com ar.
Calorimetria
Proposição 1.25 (Volume constante e pressão constante)
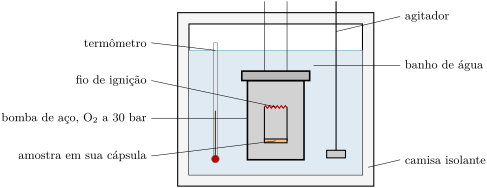
Em um recipiente fechado de aço (uma bomba calorimétrica), o calor medido é , e, para gases perfeitos e fases condensadas,
em que é a soma dos números estequiométricos das espécies gasosas.
Demonstração. , e a fixo. O das fases condensadas é desprezível e, para os gases, com , cuja derivada em relação a é . ∎
Método 1.26 (Calorimetria)
- Calibre: queime uma massa de um padrão de energia de combustão conhecida (ou forneça uma energia elétrica conhecida), leia a elevação de temperatura e deduza a capacidade calorífica do calorímetro inteiro (água e recipiente, seu “equivalente em água”).
- Queime a amostra e leia : o calor liberado é , logo a volume constante.
- Corrija para com ; em um calorímetro aberto (a pressão constante), diretamente.
Exemplo 1.27 (Uma medida na bomba)
Para a combustão do butano com água líquida, , logo : a correção é de alguns milésimos, maior que a incerteza de uma boa medida na bomba; por isso nunca é omitida.
História — Bombas calorimétricas, 1881
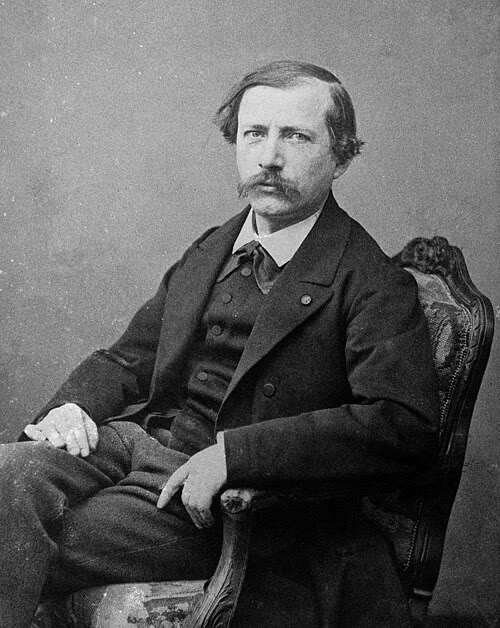
Marcellin Berthelot (1827–1907) queimou compostos orgânicos em oxigênio comprimido dentro de um recipiente fechado de aço revestido de platina, de modo que a combustão fosse completa e nada escapasse: a bomba calorimétrica, ainda hoje o instrumento de referência para os calores de combustão. Foi ele também quem cunhou as palavras exotérmico e endotérmico. (Fotografia: domínio público, Wikimedia Commons.)
1.6 Exercícios
Exercício 1.1 ★
Usando as entalpias padrão de formação do capítulo, calcule a da combustão do propano, , dado . A reação é exotérmica?
Solução
Solução de Exercício 1.1.
, negativa: exotérmica. (A entalpia de combustão medida é a mesma, .)
Exercício 1.2 ★
Calcule o calor liberado pela queima de de metano (água formada no estado líquido) e de de di-hidrogênio, . Qual combustível dá mais calor por quilograma?
Solução
Solução de Exercício 1.2.
Metano: , ou seja, por quilograma. Di-hidrogênio: , : cerca de 2.6 vezes mais por quilograma (mas muito menos por litro, já que o gás é leve).
Exercício 1.3 ★
Uma bomba calorimétrica dá para a combustão do benzeno líquido, , a . Calcule .
Solução
Solução de Exercício 1.3.
, logo , de acordo com o valor calculado a partir das entalpias de formação, .
Exercício 1.4 ★
Dados para e para , calcule a entalpia de , a reação que ocorre no coque quente de um alto-forno.
Solução
Solução de Exercício 1.4.
A reação-alvo é a primeira reação menos duas vezes a segunda: . Ela é endotérmica: o coque quente esfria ao transformar o dióxido de carbono em monóxido de carbono.
Exercício 1.5 ★★
Estime, com as entalpias de ligação do capítulo, a entalpia de , tomando para C–Cl. Depois calcule a mesma grandeza a partir das entalpias de formação, dado , e comente a diferença.
Solução
Solução de Exercício 1.5.
Ligações rompidas: C–H e Cl–Cl, ; ligações formadas: C–Cl e H–Cl, : estimativa . A partir das entalpias de formação: . A diferença de vem do valor médio de C–Cl, uma média sobre várias moléculas, e da ligação C–H rompida no metano, mais forte que a média das quatro.
Exercício 1.6 ★★
A entalpia padrão de vaporização da água a é . Calcule-a. Com para o líquido e para o vapor, ambas tomadas como constantes, estime-a a (água superaquecida sob pressão) e compare com as tabelas, que dão para o líquido e para o vapor a .
Solução
Solução de Exercício 1.6.
A : . Kirchhoff com : a . As tabelas dão : as capacidades caloríficas constantes são excelentes nesse intervalo.
Exercício 1.7 ★★
Use um ciclo de Born–Haber para calcular a entalpia de rede do cloreto de potássio a partir de: , sublimação do potássio , energia de ionização do potássio , , afinidade eletrônica do cloro . Por que ela é menor que a do cloreto de sódio?
Solução
Solução de Exercício 1.7.
Ionização: ; captura: . Entalpia de rede , menor que os do cloreto de sódio: é maior que , os íons ficam mais afastados e se atraem menos.
Exercício 1.8 ★★
Um calorímetro de copo de café é calibrado fornecendo-lhe de energia elétrica, o que eleva sua temperatura de . Em seguida, de ácido clorídrico a são misturados nele com de solução de hidróxido de sódio a , ambos à mesma temperatura inicial: a temperatura sobe . Calcule a entalpia de .
Solução
Solução de Exercício 1.8.
Capacidade calorífica do calorímetro: . Calor liberado: , para (o ácido é o limitante, a base está em leve excesso): .
Exercício 1.9 ★★
O octano, um modelo da gasolina, tem . Calcule a entalpia de sua combustão (água líquida), o calor liberado por quilograma e a massa de dióxido de carbono emitida por megajoule. Compare com o metano.
Solução
Solução de Exercício 1.9.
: ; com , . Dióxido de carbono: para , isto é, , contra para o metano: o metano tem mais hidrogênio por carbono, e queimar hidrogênio libera calor sem dióxido de carbono.
Exercício 1.10 ★★★
Calcule a temperatura adiabática de chama do metano queimando na quantidade estequiométrica de oxigênio puro, com capacidades caloríficas constantes (as do capítulo a : 37.13, ). Compare com o resultado no ar, na mesma aproximação. Por que a chama real no oxigênio é muito mais fria do que diz esse cálculo?
Solução
Solução de Exercício 1.10.
Produtos de : ; ; , quase três vezes o valor no ar, porque nenhum nitrogênio fica com sua parte do calor. A chama real no oxigênio é muito mais fria: muito antes de , o dióxido de carbono e a água se dissociam em monóxido de carbono, hidrogênio, oxigênio e átomos, reações endotérmicas que absorvem a maior parte do calor; e as capacidades caloríficas crescem com .
Exercício 1.11 ★★★
A capacidade calorífica de um gás é frequentemente escrita . Para a síntese da amônia, tome e (ajustados às tabelas entre e ). Integre a lei de Kirchhoff de a e compare com o valor das tabelas, , e com a estimativa com constante.
Solução
Solução de Exercício 1.11.
, a das tabelas (), enquanto a estimativa com constante errava por .
Exercício 1.12 ★★★
O monóxido de nitrogênio se forma nos motores por . Calcule sua entalpia padrão de reação a . Mostre que, se é pequeno, a reação absorve aproximadamente o mesmo calor a ; usando as capacidades caloríficas das tabelas a ( , 29.12, ), estime a variação entre e . Explique por que uma reação endotérmica pode ser um problema justamente nas chamas mais quentes.
Solução
Solução de Exercício 1.12.
(endotérmica). ; logo, entre e , a entalpia de reação varia de cerca de , um por cento. Uma reação endotérmica é favorecida pela alta temperatura (Capítulo 4): o ar frio quase não forma monóxido de nitrogênio, as chamas mais quentes formam mais; por isso a temperatura de combustão é uma alavanca contra esse poluente.
1.7 Problema: O cartucho de gás de camping
Problema 1.1
Problema de fim de semana — a energia do butano, uma medida em bomba calorimétrica, a água aquecida em uma panela e a temperatura da chama
Um fogareiro de camping queima o butano de um cartucho que contém . Dados a ( em ): , , , . Massas molares: , . Capacidade calorífica da água líquida: . Ar seco: , , em volume. .
Parte I — O combustível.
- Escreva a combustão completa do butano, com a água formada no estado líquido, para um mol de butano.
- Calcule sua entalpia padrão de reação a .
- Calcule-a de novo com a água formada como vapor e explique a diferença.
- Calcule o calor liberado por grama de butano em cada caso.
- Qual dos dois valores descreve um fogareiro de camping, cuja água deixa a chama como vapor?
- Que calor o cartucho inteiro pode liberar no fogareiro?
Parte II — Uma medida. Uma amostra de de butano é queimada em uma bomba calorimétrica cuja capacidade calorífica é ; a água formada se condensa.
- Que grandeza uma bomba calorimétrica mede, e por quê?
- Calcule da reação da questão 1.
- Calcule o esperado.
- Calcule a elevação de temperatura esperada do calorímetro.
- A elevação lida é . Deduza o e o medidos e a diferença relativa em relação às tabelas.
Parte III — A panela.
- Calcule o calor necessário para levar de água () de a .
- O fogareiro faz isso com de butano. Calcule seu rendimento (calor recebido pela água sobre calor liberado).
- Para onde vai o resto do calor?
- Quantos litros de água o cartucho inteiro pode levar à fervura com esse rendimento?
Parte IV — A chama.
- O butano queima na quantidade estequiométrica de ar. Calcule as quantidades de dinitrogênio e de argônio que acompanham o dioxigênio necessário a um mol de butano.
- Liste as quantidades dos produtos, nitrogênio e argônio incluídos.
- Explique, com um caminho em duas etapas, por que o calor liberado a pela reação (água como vapor) é inteiramente usado para aquecer esses gases.
- Usando as capacidades caloríficas a , 37.13, 33.59, 29.12, , calcule a capacidade calorífica dos produtos.
- Deduza a temperatura da chama com capacidades caloríficas constantes.
- Os incrementos de entalpia das tabelas dão, para os produtos de um mol de butano, entre e , e entre e . Encontre a temperatura da chama por interpolação linear.
- Por que a primeira estimativa é alta demais?
- Por que a temperatura medida de uma chama de butano é ainda menor?
- Dê a temperatura adiabática de chama do butano no ar.
Solução
Solução de Problema 1.1.
1. . 2. . 3. Com vapor d’água, ; a diferença, , é a entalpia de vaporização de cinco mols de água ( cada). 4. e . 5. O segundo: a água sai como vapor e seu calor de condensação é perdido. 6. , cerca de . 7. A volume constante, o calor recebido é (não há trabalho de pressão): a bomba mede . 8. (a água é líquida). 9. . 10. ; calor ; . 11. Calor : e , abaixo das tabelas em valor absoluto: calor perdido pelo calorímetro ou uma combustão ligeiramente incompleta. 12. ; . 13. Calor liberado ; rendimento . 14. Para os gases de combustão quentes que escapam em volta da panela, o ar aquecido pela chama e as paredes da panela, e a radiação. 15. . 16. de vêm com de e de . 17. , , , . 18. A chama é adiabática e isobárica, logo . Ao longo de um caminho formado pela reação a () seguida do aquecimento desses produtos, : todo o calor vai para os gases. 19. . 20. . 21. . 22. As capacidades caloríficas dos gases crescem com a temperatura (de cerca de um quarto entre e ): os valores à temperatura ambiente aquecem os gases barato demais. 23. Acima de , o dióxido de carbono e a água se dissociam parcialmente (endotérmico), a chama irradia, e a mistura com o ar nunca é perfeita. 24. A temperatura adiabática de chama do butano no ar é .