No inverno, um caminhão espalha sal em uma estrada congelada e o gelo derrete a −10∘C; o fluido de arrefecimento de um motor de carro, água com um terço de etano-1,2-diol, não congela na geada da noite nem ferve sob um capô quente. Uma substância dissolvida abaixa o ponto de congelamento de seu solvente e eleva seu ponto de ebulição e, em soluções diluídas, de um valor que depende do número de partículas dissolvidas e não de sua natureza. A ferramenta que explica isso é o potencial químico, a derivada parcial da energia de Gibbs em relação à quantidade de um constituinte. Ele diz para onde cada espécie “quer ir”, entre fases e por meio de reações, e transforma as atividades que o volume do 1.º ano usava como receitas em grandezas deduzidas.
O que você já sabe
Capítulo 2: a energia de GibbsG=H−TS, dG=Vdp−SdT+ΔrGdξ, o critério de evolução ΔrGdξ≤0. O volume do 1.º ano escreveu a atividade de um gás como pi/p∘, a de um soluto como ci/c∘, e 1 para um sólido puro ou um solvente, e observou que, em soluções iônicas concentradas, as atividades se afastam das concentrações, “uma correção tratada no volume do 2.º ano”. Da física: a lei dos gases perfeitos e (∂G/∂p)T=V para uma substância pura.
Um caminhão espalha sal em uma estrada coberta de neve. O sal se dissolve na fina película de água sobre o gelo, e a solução congela a uma temperatura mais baixa que a água pura: o gelo derrete.
3.1 Grandezas parciais molares
Misture 50mL de água e 50mL de etanol: o volume da mistura é menor que 100mL. Em uma mistura, uma grandeza extensiva não é a soma das contribuições das substâncias puras; cada constituinte contribui de acordo com o que o cerca.
Definição 3.1(Grandeza parcial molar)
Seja X(T,p,n1,…,nk) uma função de estado extensiva de uma fase que contém as quantidades n1,…,nk. A grandeza parcial molar do constituinte i é
Xˉi=(∂ni∂X)T,p,nj=i,
a variação de X por mol de i adicionado a uma grande quantidade da mistura, a T, p e demais quantidades fixos. Para X=V, é o volume parcial molarVˉi.
Teorema 3.2(Identidade de Euler)
A T e p fixos, X=∑iniXˉi.
Demonstração.X é extensiva: multiplicar todas as quantidades por λ multiplica X por λ, isto é, X(T,p,λn1,…,λnk)=λX(T,p,n1,…,nk). Derive em relação a λ em λ=1, pela regra da cadeia: ∑ini∂X/∂ni=X. ∎
Proposição 3.3(Relação de Gibbs–Duhem)
A T e p fixos, ∑inidXˉi=0: em uma mistura binária, x1dXˉ1+x2dXˉ2=0. As grandezas parciais molares dos constituintes não podem variar independentemente.
Demonstração. A T, p fixos, dX=∑iXˉidni por definição; a identidade de Euler, diferenciada, dá dX=∑iXˉidni+∑inidXˉi. Subtraia. ∎
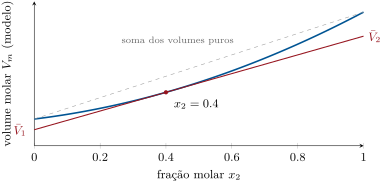
A construção da tangente. O volume molar de uma mistura binária modelo (em azul) fica abaixo da reta que une os volumes puros: a mistura se contrai. A tangente em uma composição corta as duas bordas nos volumes parciais molaresVˉ1 e Vˉ2 dessa composição.
Método 3.4(Grandezas parciais molares a partir de uma curva)
Trace a grandeza molar Xm=X/(n1+n2) em função de x2. Na composição de interesse, trace a tangente: ela corta o eixo x2=0 em Xˉ1 e o eixo x2=1 em Xˉ2. (Demonstração: Xm=x1Xˉ1+x2Xˉ2 e, por Gibbs–Duhem, dXm/dx2=Xˉ2−Xˉ1.)
3.2 O potencial químico
Definição 3.5(Potencial químico)
O potencial químico do constituinte i em uma fase é sua energia de Gibbs parcial molar,
μi=(∂ni∂G)T,p,nj=i,
em J/mol. Seu valor quando i está em seu estado padrão é seu potencial químico padrãoμi∘(T), igual à energia de Gibbs molar padrão de i.
Para uma fase cujas quantidades podem variar (por reação, ou por troca com outra fase),
dG=Vdp−SdT+i∑μidni,G=i∑niμi,
a segunda relação pela identidade de Euler. Com uma única reação, dni=νidξ e, comparando com a Proposição 2.12:
Um constituinte presente em duas fases α e β de um sistema fechado a T e p uniformes está em equilíbrio entre elas se, e somente se, μiα=μiβ. Caso contrário, ele passa espontaneamente da fase em que seu potencial químico é maior para a fase em que ele é menor.
Demonstração. A transferência iα→iβ é uma “reação” com να=−1, νβ=+1, logo ΔrG=μiβ−μiα. Pelo critério de evolução, ela avança (dξ>0) somente se μiβ<μiα, recua se μiβ>μiα, e está em equilíbrio se forem iguais. ∎
O potencial químico desempenha para a matéria o papel que a temperatura desempenha para o calor: o calor flui do quente para o frio, uma espécie de onde seu μ é alto para onde ele é baixo.
3.3 Sistemas ideais e atividades
Proposição 3.7(Potencial químico de um gás perfeito)
Em uma mistura de gases perfeitos, um gás de pressão parcial pi tem
μi=μi∘(T)+RTlnp∘pi.
Demonstração. Para um mol de gás perfeito puro, (∂μ/∂p)T=Vm=RT/p; integrando de p∘ a p, obtém-se μ=μ∘+RTln(p/p∘). Em uma mistura de gases perfeitos, cada gás se comporta como se estivesse sozinho no volume, à sua pressão parcial: substitua p por pi. ∎
Uma mistura líquida (ou sólida) é uma mistura ideal se, para todo constituinte e toda composição, μi=μi∗(T,p)+RTlnxi, em que μi∗ é o potencial químico do líquido puro i. Uma solução é uma solução diluída ideal se o solvente obedece a essa lei e cada soluto obedece a μj=μj∘(T)+RTln(cj/c∘), com um estado padrão que é uma solução hipotética a c∘=1mol/L que se comporta como se fosse infinitamente diluída.
Moléculas de tamanho e forma semelhantes cujas interações não dependem do parceiro (benzeno e tolueno, duas formas isotópicas de uma molécula) formam misturas quase ideais; as soluções diluídas se comportam idealmente porque cada partícula de soluto está cercada apenas por solvente.
Teorema 3.9(Lei de Raoult)
Acima de uma mistura líquida ideal, sendo o vapor um gás perfeito, a pressão parcial de cada constituinte é proporcional à sua fração molar no líquido: pi=xipi∗, em que pi∗ é a pressão de vapor do líquido puro à mesma temperatura (lei de Raoult).
Demonstração. No equilíbrio, μi(lıˊquido)=μi(vapor): μi∗+RTlnxi=μi∘+RTln(pi/p∘). Para o líquido puro (xi=1, pi=pi∗): μi∗=μi∘+RTln(pi∗/p∘). Subtraindo, RTlnxi=RTln(pi/pi∗). (A fraca dependência de μi∗ com a pressão é desprezada.) ∎
Proposição 3.10(Lei de Henry)
Para um soluto diluído j em equilíbrio com seu vapor, pj=kH,jxj (ou cj=Hjpj): a pressão parcial de um soluto diluído é proporcional à sua quantidade na solução (lei de Henry). A constante de HenrykH,j depende do soluto, do solvente e da temperatura, e não é a pressão de vapor do soluto puro.
Demonstração. Iguale μj∘(soluc¸a˜o)+RTln(cj/c∘) e μj∘(gaˊs)+RTln(pj/p∘): cj/pj é função apenas de T. A constante contém as interações de j com o solvente, não consigo mesmo. ∎
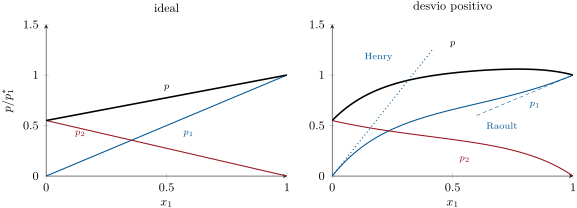
Pressões de vapor sobre um líquido binário a temperatura fixa, em unidades de p1∗ (mistura modelo). À esquerda, uma mistura ideal: retas (Raoult). À direita, uma mistura cujas moléculas diferentes se atraem menos que as iguais: as pressões ficam acima das retas ideais. Perto de x1=1, o constituinte 1 segue a reta de Raoult (tracejada); perto de x1=0, ele segue uma reta de Henry (pontilhada) de inclinação diferente.
Exemplo 3.11(O dióxido de carbono de um refrigerante)
A 25∘C, a constante de Henry do dióxido de carbono na água é H=3.4×10⁻⁴mol/(m3Pa), isto é, 0.034mol/(Lbar). Uma garrafa fechada sob 4bar de COX2 contém 0.034×4=0.14mol/L de gás dissolvido, cerca de 6g/L. Aberta, o gás acima dela é o ar, em que pCOX2≈4×10⁻⁴bar: a bebida fica dez mil vezes supersaturada e borbulha até perder o gás.
Proposição 3.12(Atividades a partir dos potenciais químicos)
Em todos os casos vistos até aqui, μi=μi∘(T)+RTlnai, em que ai é a atividade do volume do 1.º ano: pi/p∘ para um gás perfeito, ci/c∘ para um soluto em solução diluída ideal, xi (próxima de 1) para o solvente, e 1 para um sólido ou líquido puro sozinho em sua fase.
Demonstração. Para o gás e o soluto diluído, esse é o conteúdo da Proposição 3.7 e da definição da solução diluída ideal. Para um constituinte de uma mistura ideal, tome como estado padrão o líquido puro: ai=xi, próxima de 1 para um solvente. Um sólido ou líquido puro é seu próprio estado padrão (desprezada sua fraca dependência com a pressão): μ=μ∘, a=1. ∎
Proposição 3.13(Energia de Gibbs de reação e quociente)
Essa é a ponte entre a energia de Gibbs do Capítulo 2 e o quociente de reação do volume do 1.º ano. O próximo capítulo a atravessa.
Método 3.14(Escolher o estado de referência de uma atividade)
Gás: o gás perfeito puro a p∘; a=pi/p∘.
Solvente, ou constituinte de uma mistura de quantidades comparáveis: o líquido puro; a=γixi (referência de Raoult, γi→1 quando xi→1).
Soluto: a solução ideal a c∘; a=γjcj/c∘ (referência de Henry, γj→1 na diluição infinita).
Sólido puro, líquido puro sozinho em sua fase: a=1.
História— François-Marie Raoult
François-Marie Raoult (1830–1901), professor de química em Grenoble, mediu, durante a década de 1880, os pontos de congelamento e depois as pressões de vapor de centenas de soluções, e constatou que, em soluções diluídas, o abaixamento depende do número de moléculas dissolvidas e não de sua natureza. Suas medidas se tornaram um meio de pesar moléculas e sustentaram a jovem teoria dos íons em solução. (Fotografia: domínio público, Wikimedia Commons.)
3.4 Misturas reais
Definição 3.15(Coeficiente de atividade)
Em uma mistura real, o potencial químico se escreve μi=μi∘+RTlnai com ai=γixi (referência de Raoult) ou ai=γici/c∘ (referência de Henry). O fator γi é o coeficiente de atividade: ele mede o afastamento da lei ideal e tende a 1 no limite em que a lei de referência vale.
Um coeficiente maior que 1 significa que a molécula é menos estabilizada por suas vizinhas na mistura do que no estado de referência (desvio positivo, como na figura acima); menor que 1, mais estabilizada. Por Gibbs–Duhem, os coeficientes dos dois constituintes de uma mistura binária estão ligados: no modelo de um parâmetro usado na figura, lnγ1=Ax22 e lnγ2=Ax12, e x1dlnγ1+x2dlnγ2=0 vale identicamente.
Para os íons, que interagem a longa distância, os afastamentos aparecem já em concentrações pequenas.
Definição 3.16(Força iônica)
A força iônica de uma solução é I=21∑izi2bi, em que bi é a molalidade do íon i (quantidade por quilograma de solvente) e zi seu número de carga.
Proposição 3.17(Lei limite de Debye–Hückel)
Em uma solução de eletrólito muito diluída, o coeficiente de atividade médio dos íons de um sal obedece a logγ±=−A∣z+z−∣I/b∘, com A≈0.51 para a água a 25∘C e b∘=1mol/kg.
Demonstração.Admitido neste nível.∎
Observação 3.18(Alcance e origem)
A lei vem de um modelo no qual cada íon é cercado por uma “atmosfera” difusa de carga oposta, que abaixa seu potencial químico; o modelo está além deste curso, mas sua constante A decorre da permissividade e da massa específica da água e da temperatura. Ela é precisa abaixo de cerca de I=0.01mol/kg. A mesma atmosfera iônica freia os íons em um campo elétrico e explica por que a condutividade molar de um eletrólito forte cai segundo Λ=Λ∘−Kc (lei da raiz quadrada de Kohlrausch) em vez de ficar em seu valor limite: o limite da lei de Kohlrausch vista no volume do 1.º ano.
Exemplo 3.19(Um sal centimolar)
Para o cloreto de sódio a b=0.010mol/kg, I=21(0.010+0.010)=0.010mol/kg e logγ±=−0.51×0.10: γ±=0.89. Já a um centésimo de mol por quilograma, tomar a concentração pela atividade é um erro de 11 %; para um sal 2:2 como o sulfato de magnésio na mesma molalidade, I=0.040 e γ±=0.62.
3.5 Propriedades coligativas
Definição 3.20(Propriedade coligativa)
Uma propriedade coligativa de uma solução diluída é uma propriedade que depende da quantidade de partículas dissolvidas por quantidade de solvente e não de sua natureza: o abaixamento da pressão de vapor e do ponto de congelamento, a elevação do ponto de ebulição e a pressão osmótica. As constantes das leis do ponto de congelamento e do ponto de ebulição abaixo são a constante crioscópicaKf e a constante ebulioscópicaKb do solvente.
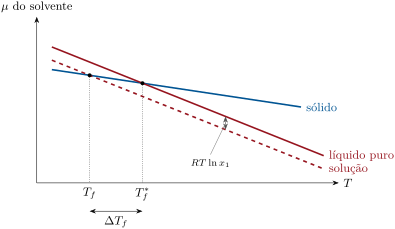
Potencial químico do solvente em função da temperatura (esquema, a pressão fixa). A fase estável é a de menor μ. Dissolver um soluto abaixa a reta do líquido de RTlnx1<0; ela passa a encontrar a reta do sólido a uma temperatura mais baixa: a solução congela abaixo do solvente puro.
Teorema 3.21(Abaixamento do ponto de congelamento)
Uma solução diluída de um soluto que não entra no sólido começa a congelar em Tf=Tf∗−ΔTf, com
ΔTf=Kfb,Kf=ΔfusH1RTf∗2M1,
sendo b a molalidade total das partículas dissolvidas e M1 a massa molar do solvente (em kg/mol). Para concentrações finitas, a relação exata para uma solução ideal é lnx1=−RΔfusH1(Tf1−Tf∗1).
Demonstração. No ponto de congelamento, o solvente sólido puro e o solvente na solução estão em equilíbrio: μ1s(T)=μ1∗l(T)+RTlnx1, logo lnx1=−ΔfusG1(T)/(RT), com ΔfusG1=μ1∗l−μ1s, nula em Tf∗. Por Gibbs–Helmholtz, d(ΔfusG1/T)/dT=−ΔfusH1/T2; integrar de Tf∗ a Tf com ΔfusH1 constante dá a relação exata. Para uma solução diluída, lnx1=ln(1−x2)≈−x2 e Tf1−Tf∗1≈−ΔTf/Tf∗2, logo x2=ΔfusH1ΔTf/(RTf∗2); por fim, x2≈n2/n1=bM1. ∎
Proposição 3.22(Elevação do ponto de ebulição)
Uma solução diluída de um soluto não volátil ferve a Tb∗+ΔTb, com ΔTb=Kbb, Kb=RTb∗2M1/ΔvapH1.
Demonstração. O mesmo raciocínio, com o vapor no lugar do sólido: μ1∗l+RTlnx1=μ1v; a reta do solvente é abaixada e passa a encontrar a reta do vapor a uma temperatura mais alta. ∎
Exemplo 3.23(A água)
Com ΔfusH=333.4J/g=6.007kJ/mol a 273.15K: Kf=8.314×273.152×0.018015/6007=1.86Kkg/mol. Com ΔvapH=40.65kJ/mol a 373.12K: Kb=0.513Kkg/mol. Água do mar, 35g de sal por quilograma, contado como cloreto de sódio (duas partículas por fórmula): b=2×35/58.44/0.965=1.24mol/kg; a lei das soluções diluídas prevê então −2.3∘C, uma superestimativa: nessa concentração, os íons estão longe do comportamento ideal, e o sal marinho não é todo cloreto de sódio.
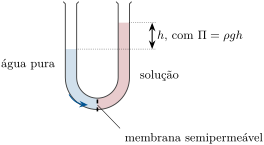
Uma membrana semipermeável deixa passar o solvente e não o soluto. Quando ela separa uma solução do solvente puro, o solvente flui para a solução; a pressão osmóticaΠ é o excesso de pressão que é preciso aplicar à solução para deter esse fluxo.
Teorema 3.25(Lei osmótica de van ’t Hoff)
Para uma solução diluída, Π=cRT, em que c é a concentração total das partículas de soluto.
Demonstração. No equilíbrio, o solvente tem o mesmo potencial químico dos dois lados: μ1∗(T,p)=μ1∗(T,p+Π)+RTlnx1. Como (∂μ1∗/∂p)T=Vm,1, quase constante para um líquido, μ1∗(T,p+Π)−μ1∗(T,p)=ΠVm,1, logo ΠVm,1=−RTlnx1≈RTx2≈RTn2/n1. Com n1Vm,1≈V (solução diluída), Π=n2RT/V. ∎
Osmose em um tubo em U. A água atravessa a membrana em direção à solução até que a pressão hidrostática adicional da coluna mais alta se iguale à pressão osmótica; então os potenciais químicos da água dos dois lados são iguais.
Método 3.26(Massa molar por uma propriedade coligativa)
Dissolva uma massa conhecida m2 da substância em uma massa conhecida m1 de solvente (ou em um volume conhecido V de solução).
Meça ΔTf (ou ΔTb, ou Π).
Deduza a molalidade b=ΔTf/Kf (ou c=Π/RT), depois n2=bm1 (ou cV) e M2=m2/n2; divida pelo número de partículas por fórmula se a substância se dissocia.
A osmometria convém às moléculas grandes (proteínas, polímeros): alguns gramas por litro de uma proteína de 60kg/mol dão algumas centenas de pascals, milímetros de água, mas uma variação do ponto de congelamento de apenas alguns milésimos de kelvin.
3.6 Exercícios
Exercício 3.1★
Use a construção da tangente na figura do volume molar (mistura modelo) em x2=0.4 para ler Vˉ1 e Vˉ2, e verifique que x1Vˉ1+x2Vˉ2 é o volume molar da mistura.
Solução
Solução de Exercício 3.1.
A tangente em x2=0.4 corta as bordas em Vˉ1≈14 e Vˉ2≈49 (unidades do modelo). Então 0.6×14+0.4×49=28.0, o volume molar lido na curva em x2=0.4, abaixo dos 0.6×18+0.4×58=34.0 dos volumes puros.
Exercício 3.2★
A 25∘C, a pressão de vapor da água é 3.17kPa. Calcule, pela lei de Raoult, a pressão de vapor acima de uma solução de 1.00mol de sacarose (não volátil) em 1.00kg de água.
Solução
Solução de Exercício 3.2.
n(aˊgua)=1000/18.015=55.5mol, x1=55.5/56.5=0.982; p=0.982×3.17=3.11kPa: um abaixamento de 1.8 %.
Exercício 3.3★
Calcule a concentração de dioxigênio dissolvido na água em equilíbrio com o ar a 1.013bar e 25∘C (H(OX2)=1.3×10⁻⁵mol/(m3Pa), 20.95% de dioxigênio), em mol/L e mg/L.
Solução
Solução de Exercício 3.3.
p(OX2)=0.2095×1.013×105Pa=2.12×10⁴Pa; c=1.3×10−5×2.12×104=0.28mol/m3=2.8×10−4mol/L, isto é, 2.8×10−4×32.0×103=8.8mg/L.
Exercício 3.4★
Para NX2(g)+3HX2(g)2NHX3(g) a 298K, ΔrG∘=−32.8kJ/mol. Calcule ΔrG em uma mistura em que p(NX2)=1.0bar, p(HX2)=0.010bar e p(NHX3)=1.0bar, e diga em que sentido a reação ocorre.
Solução
Solução de Exercício 3.4.
Q=(1.0)2/[(1.0)(0.010)3]=1.0×106; RTlnQ=2.479×13.82=34.2kJ/mol; ΔrG=−32.8+34.2=+1.4kJ/mol>0: nessa mistura, tão pobre em hidrogênio, a amônia se decompõe.
Exercício 3.5★★
Em uma mistura binária, o volume parcial molar do constituinte 1 varia de dVˉ1=−0.30mL/mol quando x2 passa de 0.30 a 0.31. Usando Gibbs–Duhem, encontre dVˉ2.
Solução
Solução de Exercício 3.5.
Gibbs–Duhem: x1dVˉ1+x2dVˉ2=0, logo dVˉ2=−(0.70/0.30)×(−0.30)=+0.70mL/mol.
Exercício 3.6★★
O soro fisiológico contém 9.0g de cloreto de sódio por litro. Calcule sua pressão osmótica a 37∘C, considerando o sal totalmente dissociado, e explique por que as hemácias mantêm sua forma nele, mas incham e se rompem na água pura.
Solução
Solução de Exercício 3.6.
c(partıˊculas)=2×9.0/58.44=0.308mol/L=308mol/m3; Π=308×8.314×310=7.9×10⁵Pa, cerca de 7.9bar. O interior de uma hemácia tem a mesma pressão osmótica: não há fluxo líquido de água. Na água pura, a água entra na célula, que incha e se rompe.
Exercício 3.7★★
Uma solução de 2.00g de uma proteína em 100.0mL de água tem pressão osmótica de 0.825kPa a 25∘C. Calcule a massa molar da proteína e o abaixamento do ponto de congelamento dessa solução.
Solução
Solução de Exercício 3.7.
c=Π/RT=825/(8.314×298.15)=0.333mol/m3; em 1.000×10⁻⁴m3, n=3.33×10⁻⁵mol, M=2.00/3.33×10−5=6.0×104g/mol (60kg/mol). ΔTf=1.86×3.33×10−5/0.100=6.2×10−4K: impossível de medir, enquanto a pressão osmótica é uma coluna de 8cm de água.
Exercício 3.8★★
Calcule a força iônica e os coeficientes de atividade médios (lei limite) de: (a) cloreto de sódio a 1.0×10⁻³mol/kg; (b) cloreto de cálcio a 1.0×10⁻³mol/kg; (c) sulfato de magnésio a 1.0×10⁻³mol/kg.
Uma solução de 1.50g de um composto desconhecido, não volátil e que não se dissocia, em 50.0g de água congela a −0.310∘C. Calcule sua massa molar.
Solução
Solução de Exercício 3.9.
b=0.310/1.86=0.167mol/kg; n=0.167×0.0500=8.33×10⁻³mol; M=1.50/8.33×10−3=180g/mol (um açúcar do tipo hexose, por exemplo).
Exercício 3.10★★★
Mostre que, no modelo de um parâmetro lnγ1=Ax22, lnγ2=Ax12, a relação de Gibbs–Duhem é satisfeita e que a constante de Henry do constituinte 1 é kH,1=p1∗eA. Para A=1.1, por que fator a inclinação de Henry supera a de Raoult?
Solução
Solução de Exercício 3.10.
x1d(Ax22)+x2d(Ax12)=2Ax1x2(dx2+dx1)=0, pois x1+x2=1. Quando x1→0, γ1→eA e p1=γ1x1p1∗≈eAp1∗x1: kH,1=p1∗eA. Para A=1.1, e1.1=3.0: a inclinação de Henry é o triplo da de Raoult.
Exercício 3.11★★★
Explique por que uma lei coligativa exige (a) um soluto não volátil para a elevação do ponto de ebulição e (b) um soluto que não entre no sólido para o abaixamento do ponto de congelamento. O que acontece com o ponto de congelamento de um solvente cujo soluto forma com ele uma solução sólida ideal na mesma proporção que no líquido?
Solução
Solução de Exercício 3.11.
(a) Um soluto volátil contribui com sua própria pressão de vapor; o vapor deixa de ser solvente puro e a dedução (vapor puro do solvente em equilíbrio com a solução) deixa de valer. (b) Se o soluto entra no sólido, o potencial químico do sólido também é abaixado, de RTlnx1s. Se a solução sólida tem a mesma composição que o líquido, as duas retas descem do mesmo valor e o ponto de congelamento não muda: o abaixamento exige um soluto rejeitado pelo cristal.
Exercício 3.12★★★
Um termômetro lê até 0.01K. Calcule a menor molalidade de um soluto que não se dissocia detectável na água por crioscopia e por ebulioscopia, e a pressão osmótica correspondente a 25∘C. Qual método é o mais sensível, e por que se usam osmômetros para os polímeros?
Solução
Solução de Exercício 3.12.
Crioscopia: bmin=0.01/1.86=5.4×10−3mol/kg; ebulioscopia: 0.01/0.513=1.9×10−2mol/kg. A 5.4×10⁻³mol/L=5.4mol/m3, Π=5.4×8.314×298=1.3×10⁴Pa, mais de um metro de água; um osmômetro lê alguns pascals. A osmometria é de longe a mais sensível, e é por isso que ela mede as grandes massas molares dos polímeros, cujas molalidades são minúsculas.
3.7 Problema: O radiador no inverno
Problema 3.1
Problema de fim de semana — uma mistura ideal de água e etano-1,2-diol, a lei crioscópica e sua constante, o congelamento de um fluido de arrefecimento e quanto diol mantém um motor líquido a −20∘C
O fluido de arrefecimento de um motor é uma mistura de água e etano-1,2-diol (HOCHX2CHX2OH, M=62.07g/mol, ponto de ebulição 197∘C, aqui não volátil). Água: M=18.015g/mol, ponto de congelamento 273.15K, entalpia de fusão 333.4J/g, ponto de ebulição 373.12K sob 1.013bar, entalpia de vaporização 40.65kJ/mol, pressão de vapor 3.17kPa a 25∘C. A mistura é considerada ideal.
Um fluido de arrefecimento contém 30% de diol em massa. Calcule as quantidades de diol e de água em 100g e a fração molar da água.
Calcule a pressão de vapor da água acima desse fluido a 25∘C.
Calcule a molalidade do diol.
Por que se despreza a pressão de vapor do próprio diol?
Parte II — A lei crioscópica.
Escreva a igualdade dos potenciais químicos no ponto de congelamento do fluido, sendo o sólido gelo puro.
Usando a relação de Gibbs–Helmholtz, deduza lnx1=−RΔfusH(Tf1−Tf∗1).
Linearize-a para uma solução diluída e obtenha ΔTf=Kfb.
Calcule a entalpia molar de fusão da água e Kf.
Que hipótese sobre a entalpia de fusão foi feita na integração?
Parte III — O congelamento.
Calcule o ponto de congelamento do fluido a 30% com a lei das soluções diluídas.
Calcule-o com a relação ideal exata.
Em qual resultado você confia mais, e por que ambos são apenas estimativas para um fluido real?
No ponto de congelamento, o que cristaliza?
Resfriado ainda mais, o líquido restante se enriquece em diol. Explique por que o gelo continua a se formar a temperaturas cada vez mais baixas.
Parte IV — A ebulição e a meta de inverno.
Calcule o Kb da água.
Calcule a elevação do ponto de ebulição do fluido a 30% a 1.013bar.
O radiador é pressurizado a 2.0bar. Usando a relação de Clausius–Clapeyron da física com a entalpia de vaporização acima, estime o ponto de ebulição da água pura a 2.0bar.
O que importa mais no verão, a tampa ou o diol?
Para um fluido líquido até −20∘C, calcule a fração molar de água exigida pela relação ideal exata.
Converta-a em fração mássica de diol.
Calcule a fração mássica que a lei das soluções diluídas teria dado e explique a diferença.
Dê a fração mássica de diol que mantém o fluido líquido até −20∘C no modelo de mistura ideal.
Solução
Solução de Problema 3.1.
1.μ1=μ1∗(T,p)+RTlnx1. 2. Diol 30/62.07=0.483mol, água 70/18.015=3.886mol; x1=3.886/4.369=0.889. 3.p=0.889×3.17=2.82kPa. 4.b=0.483/0.070=6.90mol/kg. 5. O diol ferve a 197∘C: sua pressão de vapor à temperatura ambiente é muito menor que a da água. 6.μ1s(Tf)=μ1∗l(Tf)+RTflnx1. 7.lnx1=−ΔfusG(T)/(RT) com ΔfusG=μ1∗l−μ1s, nula em Tf∗; Gibbs–Helmholtz, d(ΔfusG/T)/dT=−ΔfusH/T2, integrada de Tf∗ a Tf, dá ΔfusG(Tf)/Tf=ΔfusH(1/Tf−1/Tf∗), donde a relação. 8.lnx1≈−x2≈−bM1 e 1/Tf−1/Tf∗≈−ΔTf/Tf∗2: ΔTf=(RTf∗2M1/ΔfusH)b. 9.333.4×18.015=6007J/mol; Kf=8.314×273.152×0.018015/6007=1.86Kkg/mol. 10. Que ΔfusH não varia entre Tf e Tf∗ (ela varia, por Kirchhoff, cerca de 2 % a cada 3K aqui). 11.ΔTf=1.86×6.90=12.8K: −12.8∘C. 12.1/Tf=1/273.15−(8.314/6007)ln0.889: Tf=261.6K, −11.6∘C. 13. A relação ideal exata, que não supõe uma solução diluída (aqui 11 % das moléculas são de diol). Ambas supõem uma mistura ideal e uma entalpia de fusão constante; a água e o diol, ligados por ligações de hidrogênio, não formam uma mistura ideal, e o ponto de congelamento real é diferente. 14. Gelo puro: o diol fica no líquido. 15. Retirar água sob a forma de gelo diminui x1 no líquido e, pela relação, a temperatura de equilíbrio cai: o fluido congela em uma faixa de temperaturas, e não em um ponto. 16.Kb=8.314×373.122×0.018015/40650=0.513Kkg/mol. 17.ΔTb=0.513×6.90=3.5K. 18.1/T=1/373.12−(8.314/40650)ln(2.0/1.013): T=393.5K, cerca de 120∘C. 19. A tampa: 20K contra 3.5K para o diol. 20.x1=exp[−(6007/8.314)(1/253.15−1/273.15)]=0.811. 21.x2=0.189: w=0.189×62.07/(0.189×62.07+0.811×18.015)=0.44. 22. Lei das soluções diluídas: b=20/1.86=10.75mol/kg, w=10.75×62.07/(1000+10.75×62.07)=0.40. As linearizações (lnx1≈−x2, x2≈bM1) superestimam o abaixamento por mol de diol em uma concentração tão alta; por isso a lei das soluções diluídas pede menos diol. 23. No modelo de mistura ideal, um fluido com fração mássica de diol w≈0.44 permanece líquido até −20∘C.