Chimie universitaire — 3e année · Bachelor Year 3
11La thermodynamique statistique en action
L’hydrogène liquide conservé dans le réservoir le mieux isolé finit toujours par s’évaporer, et pendant les premiers jours qui suivent la liquéfaction il s’évapore bien plus vite que ne l’explique la chaleur qui fuit à travers les parois. La chaleur vient de l’intérieur du liquide. Les molécules de dihydrogène existent sous deux formes, qui ne diffèrent que par l’orientation relative des spins de leurs deux protons et qui ne se convertissent l’une en l’autre que très lentement ; à , la conversion d’une forme en l’autre libère plus de chaleur qu’il n’en faut pour évaporer le liquide. Ce chapitre applique les fonctions de partition du Chapitre 10 aux capacités thermiques, à ces isomères de spin nucléaire et à l’entropie que certains cristaux conservent à 0 K, puis calcule des constantes d’équilibre et des effets isotopiques à partir des seules données spectroscopiques.
Rappel
Le Chapitre 10 a construit la fonction de partition moléculaire et ses quatre facteurs, et en a tiré , et . Le volume de deuxième année a relié la constante d’équilibre standard à l’enthalpie libre standard de réaction, , et a établi la relation de van ’t Hoff ; le Chapitre 2 a énoncé qu’une fonction d’onde change de signe quand on échange deux fermions identiques ; le Chapitre 6 a trouvé l’alternance 3:1 des intensités des raies dans le spectre Raman de rotation des molécules semblables à . Le livre 1 (année 9) a défini les isotopes.
11.1 Capacités thermiques des gaz
La capacité thermique à volume constant vaut , et d’après le Théorème 10.19, chaque type de mouvement contribue séparément. Deux limites gouvernent tout.
Théorème 11.1 (Théorème d’équipartition)
Quand les niveaux d’énergie d’un mouvement sont très rapprochés par rapport à , chaque terme de son énergie quadratique en une coordonnée ou en une quantité de mouvement contribue pour à l’énergie moyenne d’une molécule, donc pour à la capacité thermique molaire. Cet énoncé est le théorème d’équipartition.
Démonstration partielle. Dans la limite classique, la somme sur les états d’un mouvement devient une intégrale, et un terme quadratique apporte le facteur , proportionnel à . D’après le Théorème 10.19, son énergie moyenne vaut . Que l’intégrale classique soit la limite de la somme quantique a été montré pour la translation et la rotation au Chapitre 10 ; pour la vibration, cela découle de la proposition suivante quand . ∎
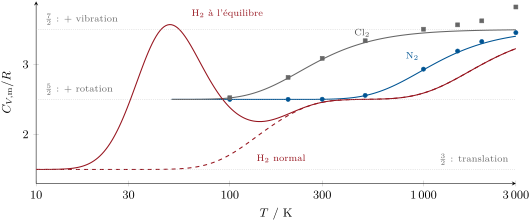
La translation a trois termes quadratiques () ; la rotation d’une molécule linéaire en a deux (), celle d’une molécule non linéaire trois () ; chaque vibration deux, cinétique et potentiel (). Une molécule linéaire de atomes tend donc vers à haute température. Pour les vibrations, la limite n’est presque jamais atteinte à température ambiante.
Proposition 11.2 (Capacité thermique de vibration)
Une vibration harmonique de température caractéristique apporte, avec ,
la fonction d’Einstein, qui tend vers 1 quand et décroît exponentiellement, comme , quand .
Démonstration. D’après la Proposition 10.16, par mole. En dérivant par rapport à , avec , on obtient . Pour , et le rapport tend vers 1 ; pour grand, il se comporte comme . ∎
Méthode 11.3 (La capacité thermique d’un gaz à partir de ses modes)
- Translation : , toujours.
- Rotation : (molécule linéaire) ou (non linéaire) si , ce qui est vrai pour tout gaz autre que l’hydrogène au-delà de quelques dizaines de kelvins.
- Vibrations : un terme d’Einstein par mode normal, avec tiré des nombres d’onde fondamentaux ; un mode dégénéré compte autant de fois que sa dégénérescence.
- Additionner ; et pour un gaz parfait.
Un mouvement est dit gelé quand est petit devant sa première excitation : il ne stocke alors aucune énergie et ne contribue en rien à . La vibration de () est gelée à température ambiante et ; celle de () est à demi éveillée, à .
11.2 Statistique de spin nucléaire
Les deux noyaux de sont des fermions identiques. Les échanger change le signe de la fonction d’onde totale (Chapitre 2) ; les échanger revient à retourner la molécule bout pour bout, ce qui multiplie la fonction d’onde de rotation par et la fonction de spin nucléaire par ou par .
Théorème 11.4 (Statistique de spin nucléaire)
Dans une molécule diatomique homonucléaire dont les noyaux ont le spin , dans un état électronique fondamental , il existe états de spin nucléaire symétriques et antisymétriques. Pour des fermions ( demi-entier), les états antisymétriques vont avec les pairs et les symétriques avec les impairs ; pour des bosons ( entier), c’est l’inverse. Pour (), les niveaux pairs et impairs ont les poids de spin 1 et 3 ; pour (), 6 et 3. Quand , une seule parité de existe : la molécule linéaire , avec deux noyaux et un état fondamental symétrique, n’a que des niveaux de rotation pairs.
Démonstration partielle. Le postulat de symétrisation (la fonction d’onde totale est antisymétrique par échange de deux fermions identiques, symétrique pour des bosons) est admis. Les produits d’états de spin d’un noyau donnent états symétriques avec , et pour chacune des paires une combinaison symétrique et une antisymétrique : états symétriques et antisymétriques. Dans un état , les fonctions électronique et de vibration sont inchangées par l’échange, si bien que le produit des fonctions de rotation et de spin doit avoir le signe global requis : pour des fermions, , ce qui associe les pairs aux états de spin antisymétriques. Pour : 3 symétriques, 1 antisymétrique ; pour : 6 et 3. ∎
Définition 11.5 (Orthohydrogène et parahydrogène)
L’orthohydrogène est la forme de dont les deux spins des protons sont dans un état symétrique (triplet), qui n’occupe que les niveaux de rotation impairs ; le parahydrogène est la forme dont l’état de spin est antisymétrique (singulet), qui n’occupe que les niveaux pairs.
Convertir l’une en l’autre exige de retourner un spin nucléaire par rapport à l’autre, ce que les collisions avec d’autres molécules de dihydrogène ne font presque pas : dans l’hydrogène pur, les deux formes se comportent pendant des jours comme deux gaz différents. Une surface paramagnétique, dont le champ magnétique inhomogène agit différemment sur les deux protons, catalyse la conversion.
Proposition 11.6 (Rapport ortho–para à l’équilibre)
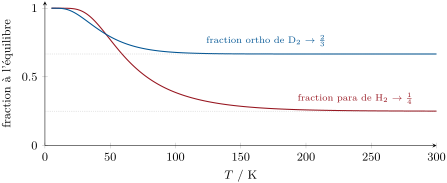
À l’équilibre, la fraction de parahydrogène vaut
qui tend vers 1 à 0 K et vers à haute température. Pour , la forme ortho ( pairs) tend vers 1 à 0 K et vers à haute température.
Démonstration. C’est la distribution de Boltzmann sur tous les états, avec les poids de spin du Théorème 11.4. À 0 K, seul , qui est pair, est peuplé. À haute température, les sommes paire et impaire valent chacune la moitié de , et le rapport vaut ; pour , . ∎
Pour , : le mélange à l’équilibre contient moitié de para à , 99.8 % de para au point d’ébullition, , et 25.07 % à température ambiante. L’hydrogène conservé à température ambiante, appelé hydrogène normal, est donc un mélange 3:1 d’ortho et de para.
La capacité thermique de l’hydrogène en montre les conséquences. Dans l’hydrogène normal, les molécules ortho et para sont deux gaz mélangés en proportions fixes ; chacun a sa propre échelle de niveaux, commençant à et à , et sa rotation se gèle séparément. Dans l’hydrogène à l’équilibre, le chauffage convertit aussi du para en ortho, ce qui absorbe de l’énergie et donne le pic de la figure ci-dessus. Les premières mesures, faites sans catalyseur, suivaient la courbe de l’hydrogène normal, et c’est l’interprétation de cette courbe comme celle d’un mélange 3:1 gelé qui a d’abord révélé les deux formes.
Remarque 11.7
Le nombre de symétrie de la Proposition 10.15 est maintenant justifié. À haute température, chaque état de spin trouve environ la moitié des niveaux de rotation permis, de sorte que : le facteur de spin total est omis par convention, et il reste .
Définition 11.8 (Entropie résiduelle)
L’entropie résiduelle d’un cristal est l’entropie qu’il conserve quand parce que ses molécules restent figées dans l’un de nombreux arrangements d’énergies égales ou presque égales.
Proposition 11.9 (Entropies résiduelles du monoxyde de carbone et de la glace)
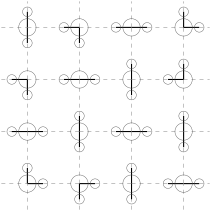
Un cristal de molécules figé dans arrangements équiprobables a . Le solide, chaque molécule pointant dans un sens ou dans l’autre, a . La glace, où chaque oxygène est lié à deux atomes d’hydrogène et lié par liaison hydrogène à deux autres, a et .
Démonstration. Application de la Définition 10.22 pour . : le dipôle de la molécule est si petit que les orientations CO et OC ont presque la même énergie, et chacune des molécules en a deux : , . Glace (dénombrement de Pauling) : chacun des atomes d’hydrogène se trouve sur une droite OO, près de l’une ou de l’autre extrémité : arrangements. Des 16 façons de placer les quatre hydrogènes autour d’un oxygène, 6 lui donnent exactement deux hydrogènes proches (une molécule d’eau) ; en traitant les oxygènes comme indépendants, une fraction des arrangements satisfait chacun d’eux : . ∎
Pour , les tables donnent l’entropie statistique (Chapitre 10) ; la valeur calorimétrique est plus basse d’un écart de l’ordre de , un peu moindre parce que les orientations ne sont pas tout à fait aléatoires. Pour la glace, l’écart entre l’entropie calorimétrique de la vapeur d’eau et sa valeur statistique concordait avec le dénombrement de Pauling quand celui-ci le fit en 1935, confirmant que les protons de la glace sont désordonnés. Le troisième principe, sous la forme « l’entropie d’un cristal parfait est nulle à 0 K », s’applique aux cristaux qui atteignent effectivement un arrangement unique.
11.3 Constantes d’équilibre et fonctions de partition
Théorème 11.10 (Constante d’équilibre à partir des fonctions de partition)
Pour une réaction entre gaz parfaits,
où est la fonction de partition de dans le volume molaire standard , chacune comptée à partir de son propre état fondamental, et est l’énergie molaire de réaction à 0 K, de l’état fondamental des réactifs à celui des produits.
Démonstration. D’après le Théorème 10.23, une mole de gaz parfait sous a , et est l’énergie de son état fondamental sur une échelle commune à toutes les espèces. Donc , et donne le résultat. ∎
Méthode 11.11 (Calculer une constante d’équilibre à partir de données spectroscopiques)
- Pour chaque espèce : , avec les nombres de symétrie et les dégénérescences électroniques.
- à partir des énergies de dissociation (mesurées depuis le niveau de vibration fondamental, si bien que les énergies de point zéro sont incluses) ou des enthalpies de formation à 0 K.
- Multiplier, et vérifier les unités : est un nombre pur, la pression standard intervenant par .
Exemple 11.12 (La dissociation du diiode)
Pour , d’après les enthalpies de formation à 0 K des tables thermochimiques. À : pour I, , , (le niveau se situe plus haut), donc ; pour , , et , donc . Alors , ; les tables donnent .
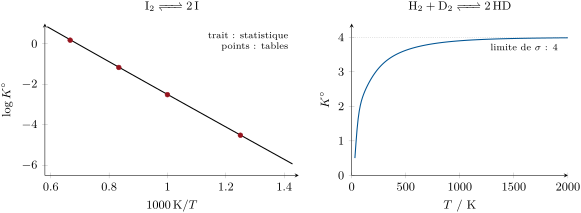
Proposition 11.13 (L’échange H + D)
Pour , à haute température.
Démonstration. À haute température, les facteurs de translation, de rotation et de vibration valent , et (la constante de force, propriété électronique, est la même pour les trois molécules), et . Avec , , et , 1, (en unités de la masse du proton, en négligeant la petite différence entre D et 2H) :
Tous les facteurs de masse se simplifient exactement : seuls restent les nombres de symétrie, . ∎
À , la constante statistique vaut 3.26 : les énergies de point zéro de , et HD (, et ) donnent , soit un facteur ; la rotation, encore en partie quantifiée pour ces molécules légères, compte aussi.
Proposition 11.14 (La relation de van ’t Hoff retrouvée)
La constante d’équilibre statistique obéit à .
Démonstration. Chaque dépend de par ses niveaux et par : par mole, d’après le Théorème 10.19. Donc pour des gaz parfaits. ∎
D’après la pente du panneau de gauche de la figure, l’enthalpie de dissociation du diiode vers vaut : plus l’énergie de translation supplémentaire de deux atomes par rapport à une molécule, moins l’énergie de rotation et de vibration de celle-ci.
11.4 Effets isotopiques
Les isotopologues ont la même structure électronique, donc la même courbe d’énergie potentielle et les mêmes constantes de force, mais des masses différentes : leurs nombres d’onde de vibration, leurs énergies de point zéro et leurs fonctions de partition diffèrent, et leurs constantes d’équilibre aussi.
Définition 11.15 (Effet isotopique d’équilibre, facteur de fractionnement, valeur )
L’effet isotopique d’équilibre d’une réaction est le rapport de ses constantes d’équilibre avec l’isotope léger et avec l’isotope lourd. Le facteur de fractionnement entre deux phases ou deux composés A et B est , où est le rapport de l’isotope lourd à l’isotope léger (par exemple ). La valeur d’un échantillon est , exprimée en pour mille (‰).
Proposition 11.16 (Effets isotopiques et énergies de point zéro)
Pour un échange , à des températures où les vibrations d’élongation sont gelées, le facteur dominant de la constante d’équilibre est
et pour un hydrogène lié à un atome lourd. L’isotope lourd se concentre dans la liaison la plus raide.
Démonstration. Le Théorème 11.10, avec les énergies comptées à partir du fond des courbes de potentiel communes : est la variation de l’énergie de point zéro. Les facteurs de translation et de rotation se compensent presque entre deux échanges des mêmes isotopes sur des partenaires lourds, et les fonctions de partition de vibration valent 1 quand elles sont gelées. Avec et pour X lourd, , et : négative, donc , quand la liaison X–H est la plus raide. ∎
Le même raisonnement explique le fractionnement des isotopes de l’oxygène entre l’eau et sa vapeur, entre l’eau et le carbonate d’une coquille, ou entre deux minéraux : le facteur de fractionnement tend vers 1 à haute température (comme tend vers sa limite de symétrie) et s’écarte de 1 quand la température baisse. Mesuré sous forme de valeurs , c’est un thermomètre : le O du carbonate des coquilles fossiles enregistre la température de l’eau dans laquelle elles ont grandi, et celui de la glace des carottes polaires la température des nuages qui ont formé sa neige.
Au laboratoire — Un convertisseur ortho–para
Un liquéfacteur d’hydrogène refroidit le gaz par étages et, entre les étages, le fait passer sur des lits d’un catalyseur paramagnétique, typiquement de l’oxyde de fer(III) hydraté. La chaleur de conversion est alors évacuée à chaque température par le réfrigérateur, et le liquide qui arrive dans le réservoir est proche de sa composition d’équilibre, presque entièrement para. Sans le catalyseur, la chaleur de conversion serait libérée dans le réservoir.
Sécurité


Dihydrogène : gaz extrêmement inflammable, stocké sous pression ou sous forme de liquide cryogénique. Il forme avec l’air des mélanges explosifs dans un domaine très étendu et brûle avec une flamme presque invisible ; le liquide provoque des brûlures par le froid et sa vapeur chasse l’air.
Histoire des sciences — Les deux hydrogènes, 1927–1929
Werner Heisenberg et Friedrich Hund prédirent en 1927 que les molécules de dihydrogène devaient exister sous deux formes différant par leurs spins nucléaires, et David Dennison montra la même année que la capacité thermique déconcertante de l’hydrogène mesurée au-dessous de la température ambiante était celle d’un mélange 3:1 des deux, figé dans sa composition de température ambiante. En 1929, Karl Friedrich Bonhoeffer et Paul Harteck adsorbèrent du dihydrogène sur du charbon à la température de l’air liquide, désorbèrent du parahydrogène presque pur, reconnu à sa conductivité thermique différente, et constatèrent qu’il ne revenait que très lentement au mélange normal.
11.5 Exercices
Exercice 11.1 ★
Donner la limite de haute température de pour (molécule linéaire, 3 atomes), et dire quelles contributions sont encore gelées à température ambiante.
Solution
Solution de Exercice 11.1.
. À température ambiante, la translation et la rotation sont classiques, les deux élongations sont gelées et la déformation doublement dégénérée, la plus basse des vibrations, est en partie excitée.
Exercice 11.2 ★
Évaluer la fonction d’Einstein pour et pour .
Solution
Solution de Exercice 11.2.
: . : .
Exercice 11.3 ★
Avec pour , calculer la fraction de para à l’équilibre à (seuls et comptent) et à ().
Solution
Solution de Exercice 11.3.
: . : somme paire ; somme impaire ; .
Exercice 11.4 ★
Expliquer pourquoi le deutérium (spin nucléaire 1) donne des poids ortho:para , quelle forme est stable à 0 K, et quel est le rapport à température ambiante.
Solution
Solution de Exercice 11.4.
Pour , il existe états de spin symétriques et antisymétriques ; les deutérons sont des bosons, donc la fonction d’onde totale est symétrique : les états de spin symétriques vont avec les pairs (ortho, poids 6), les antisymétriques avec les impairs (para, poids 3). L’orthodeutérium, qui contient , est stable à 0 K ; à température ambiante, ortho:para = 2:1.
Exercice 11.5 ★★
Les énergies de point zéro de , et HD valent 2170.3, 1542.3 et . Calculer pour et le facteur à . Comparer à la valeur statistique complète, 3.26.
Solution
Solution de Exercice 11.5.
; , et . La valeur complète, 3.26, est plus élevée de 6 % : les facteurs de translation, de rotation et de vibration ne se compensent exactement que dans la limite classique, et la rotation de ces molécules légères est encore en partie quantifiée à .
Exercice 11.6 ★★
Estimer l’entropie résiduelle d’un cristal de (molécule linéaire NNO, qui peut pointer dans un sens ou dans l’autre) et de (qui peut placer son D sur l’une quelconque de quatre positions).
Solution
Solution de Exercice 11.6.
: deux orientations, . : quatre, (limites supérieures, atteintes si les arrangements sont aléatoires).
Exercice 11.7 ★★
Calculer de à à partir de et comparer à la valeur tabulée .
Solution
Solution de Exercice 11.7.
: fonction d’Einstein ; , , 0.4 % au-dessous de la table (anharmonicité).
Exercice 11.8 ★★
Calculer la capacité thermique de vibration de () à , en fraction de sa valeur d’équipartition.
Solution
Solution de Exercice 11.8.
: , soit , 92 % de : la vibration du diiode est presque classique à température ambiante.
Exercice 11.9 ★★
Un échantillon d’eau A a ‰ et un échantillon B ‰ sur la même échelle. Lequel est le plus riche en ? Calculer le facteur de fractionnement .
Solution
Solution de Exercice 11.9.
B est plus riche en . .
Exercice 11.10 ★★★
Dans l’échange (données de l’exercice), et , X et Y étant lourds. Estimer à et dire où va le deutérium.
Solution
Solution de Exercice 11.10.
; . Le deutérium va de préférence sur X, la liaison la plus raide, où son gain d’énergie de point zéro est le plus grand.
Exercice 11.11 ★★★
Les constantes statistiques de valent à et à . En déduire la valeur moyenne de sur l’intervalle et expliquer pourquoi elle dépasse .
Solution
Solution de Exercice 11.11.
. Les deux atomes portent d’enthalpie ; la molécule (rotation) plus son énergie de vibration , un peu moins que : la différence, environ à , s’ajoute à .
Exercice 11.12 ★★★
Pour le parahydrogène à basse température, seuls et comptent. Montrer que sa capacité thermique de rotation vaut avec , et l’évaluer à ().
Solution
Solution de Exercice 11.12.
Niveaux 0 () et () : , , , et . À , : .
11.6 Problème : stocker l’hydrogène liquide
Problème 11.1
Problème du week-end — stocker l’hydrogène liquide : les deux formes de spin nucléaire, la chaleur de leur conversion, l’évaporation qu’elle provoque et le catalyseur qui l’empêche
Le dihydrogène est liquéfié à son point d’ébullition, sous , où son enthalpie de vaporisation vaut . Niveaux de rotation : avec et (). Masse molaire . La conversion ortho para non catalysée dans le liquide est supposée d’ordre 1, avec (données du problème).
Partie I — Les deux formes.
- Combien d’états de spin nucléaire une paire de protons possède-t-elle ? Combien sont symétriques par échange, combien antisymétriques ?
- Quels états de spin vont avec les pairs, lesquels avec les impairs, et pourquoi ?
- Donner les poids de spin des niveaux pairs et impairs.
- Montrer que le rapport ortho:para de l’hydrogène à température ambiante vaut 3:1.
- Calculer l’énergie de au-dessus de , en et en .
- Calculer la fraction de para à l’équilibre à .
- Le mélange à l’équilibre contient moitié de para vers . Pourquoi cette température est-elle proche de ?
Partie II — La chaleur de conversion.
- Quelle est la fraction d’ortho d’un hydrogène fraîchement liquéfié sans catalyseur ? Pourquoi ne change-t-elle pas pendant la liquéfaction ?
- Calculer la chaleur libérée quand une mole de ce liquide atteint l’équilibre à .
- L’exprimer par kilogramme.
- Exprimer l’enthalpie de vaporisation par kilogramme.
- Comparer les deux.
- Pourquoi une meilleure isolation du réservoir ne peut-elle pas supprimer cette chaleur ?
Partie III — L’évaporation.
- Donner la fraction d’ortho après un temps dans le réservoir.
- La calculer au bout de .
- Calculer la chaleur libérée par mole de liquide pendant les premières .
- Quelle fraction du liquide cette chaleur évaporerait-elle ?
- Refaire le calcul pour une semaine. Pourquoi cette estimation simple surestime-t-elle la perte ?
- Calculer le temps de demi-réaction de la conversion.
Partie IV — Le catalyseur et la capacité thermique.
- Où, dans un liquéfacteur, la conversion doit-elle avoir lieu, et pourquoi ?
- L’hydrogène normal à est-il à l’équilibre ortho–para ?
- Pourquoi l’hydrogène normal et l’hydrogène à l’équilibre ont-ils des capacités thermiques différentes entre environ 30 et ?
- Lire sur la figure des capacités thermiques le maximum de de l’hydrogène à l’équilibre, et expliquer pourquoi il dépasse .
- Que vaut de l’hydrogène normal à ?
- Énoncer le résultat : le rapport de la chaleur de conversion de l’hydrogène normal à son enthalpie de vaporisation, et ce qu’il signifie pour le réservoir.
Solution
Solution de Problème 11.1.
1. : trois symétriques (le triplet), un antisymétrique (le singulet). 2. Les protons sont des fermions, donc la fonction d’onde totale change de signe par échange ; la fonction de rotation donne : les pairs vont avec le singulet antisymétrique (para), les impairs avec le triplet symétrique (ortho). 3. Niveaux pairs 1, niveaux impairs 3. 4. À (), les sommes de rotation paire et impaire sont presque égales ; pondérées par 1 et 3, elles donnent 1:3 (fraction de para 0.2507). 5. . 6. . 7. Avec seulement et 1, moitié de para signifie , : la compétition se joue entre le poids 9 de et son facteur de Boltzmann. 8. 0.75. Sans catalyseur, la conversion demande des jours, la liquéfaction des heures. 9. . 10. . 11. . 12. La chaleur de conversion vaut 1.17 fois l’enthalpie de vaporisation. 13. Elle est produite à l’intérieur du liquide, et non apportée à travers les parois. 14. , avec . 15. . 16. . 17. : 28 % du réservoir en une journée. 18. Au bout de , , chaleur , égale à l’enthalpie de vaporisation : dans ce modèle, le réservoir est vide. L’estimation surestime la perte parce que les molécules évaporées emportent leur orthohydrogène non converti ; la perte réelle est plus faible, mais reste importante. 19. . 20. Dans le liquéfacteur, sur des lits de catalyseur à des températures successives, afin que le réfrigérateur évacue la chaleur de conversion avant que le liquide soit stocké. 21. Oui : la fraction de para à l’équilibre à vaut 0.2507. 22. Dans l’hydrogène normal, les deux formes ne peuvent pas se convertir l’une en l’autre, si bien que la rotation de chacune se gèle sur sa propre échelle de niveaux ; dans l’hydrogène à l’équilibre, une partie de la chaleur fournie convertit du para en ortho. 23. Environ 3.57 vers : outre l’excitation de la rotation, la chaleur fait passer des molécules de à , plus haut, une réaction d’enthalpie positive. 24. 1.50 : la rotation est gelée dans les deux formes (para dans , ortho dans ). 25. Chaleur de conversion / enthalpie de vaporisation pour l’hydrogène normal : sa seule conversion pourrait évaporer tout le réservoir, et c’est pourquoi on convertit l’hydrogène en para avant de le stocker.