Chimie universitaire — 3e année · Bachelor Year 3
13Cinétique complexe : chaînes, enzymes et oscillations
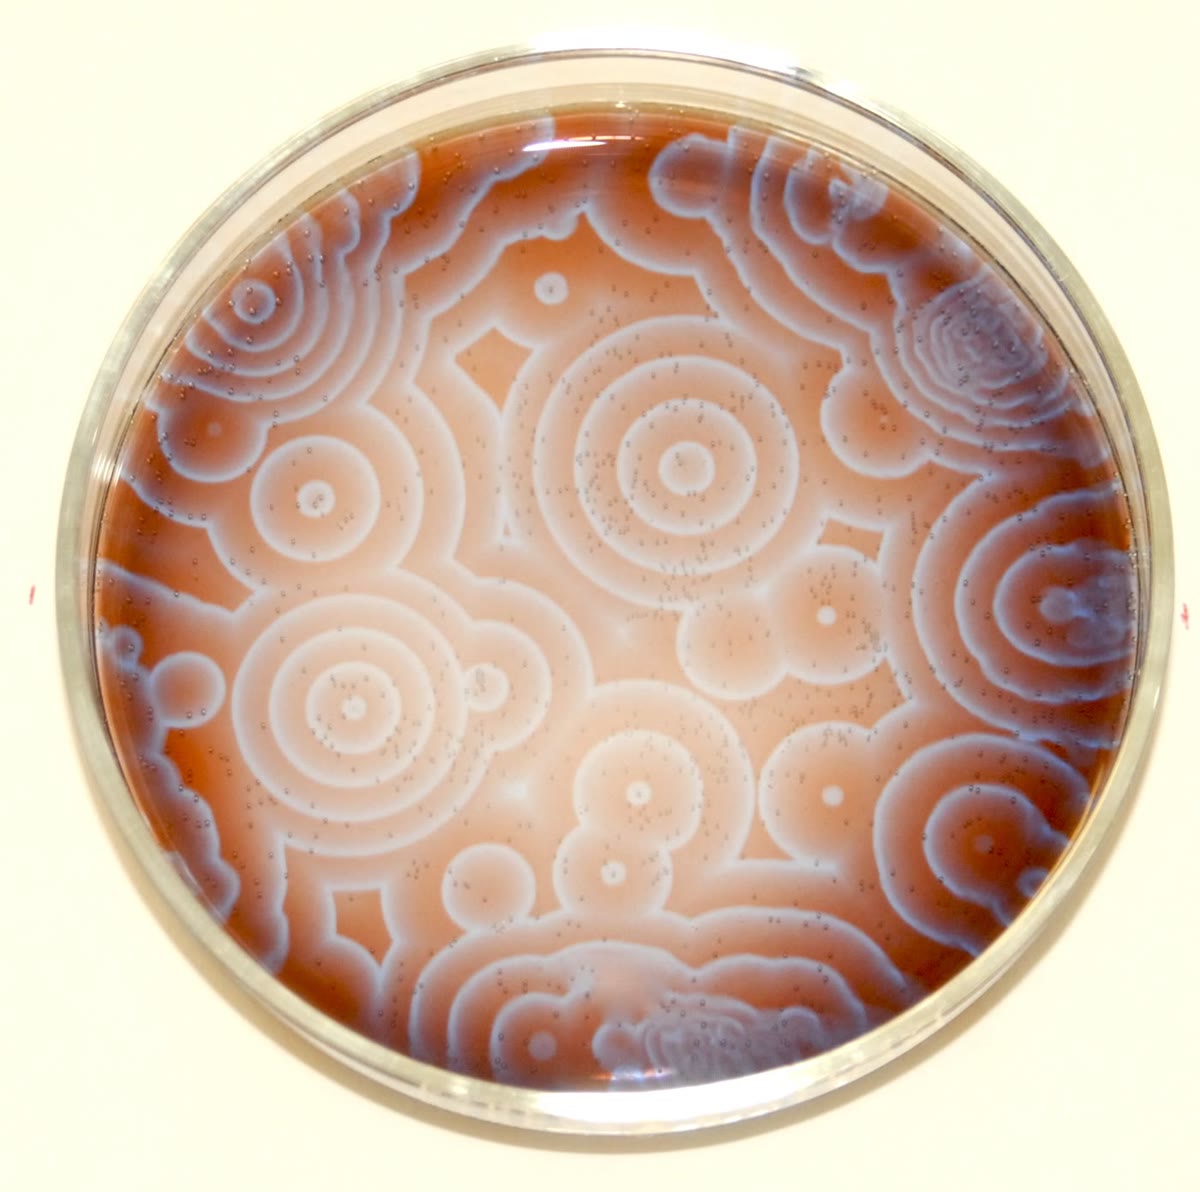
Un bécher de solution agitée devient incolore, puis ambré, puis bleu, puis de nouveau incolore, et recommence pendant de longues minutes ; versé dans une boîte, le même mélange dessine des spirales qui tournent et se propagent. Quand Boris Belousov décrivit une telle réaction en 1951, son manuscrit fut refusé : un système chimique, pensait le rapporteur, ne peut pas aller et venir, puisqu’il doit descendre vers l’équilibre. Il descend bien ; simplement, il ne descend pas en ligne droite. Ce chapitre traite des mécanismes à plusieurs étapes dont les intermédiaires sont régénérés : réactions en chaîne et explosions, molécules qui ont besoin de collisions pour se décomposer seules, enzymes, et réactions oscillantes, avec les méthodes qui suivent des réactions trop rapides pour être mélangées à la main.
Rappel
Le volume de première année a défini un mécanisme réactionnel comme une suite d’actes élémentaires, l’étape cinétiquement déterminante, les approximations du pré-équilibre rapide et des états quasi stationnaires, et les catalyseurs. Le volume de deuxième année a nommé les étapes d’une chaîne radicalaire (amorçage, propagation, rupture), les amorceurs radicalaires et la longueur de chaîne cinétique d’une polymérisation, et a ajusté des droites par les moindres carrés. Le Chapitre 12 a donné la théorie de l’état de transition et la limite de diffusion, d’environ .
13.1 Réactions en chaîne
Définition 13.1 (Réaction en chaîne, porteur de chaîne)
Une réaction en chaîne est une réaction dans laquelle des intermédiaires réactifs, les porteurs de chaîne, sont régénérés par un cycle d’étapes de propagation, de sorte qu’un seul événement d’amorçage transforme de nombreuses molécules de réactif.
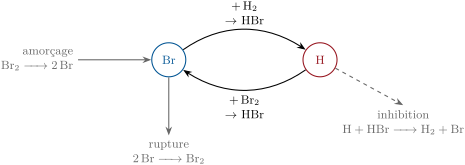
Bodenstein mesura en 1906 la vitesse de et trouva une loi qu’aucun acte unique ne pouvait produire : la vitesse croît comme et diminue à mesure que HBr s’accumule. Le mécanisme fut écrit en 1919 :
| amorçage | ||
| propagation | ||
| propagation | ||
| inhibition | ||
| rupture |
(les collisions avec un troisième corps M, qui apportent et emportent l’énergie des étapes d’amorçage et de rupture, restent implicites).
Théorème 13.2 (La loi de vitesse de la réaction dihydrogène–dibrome)
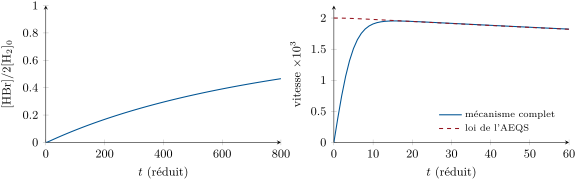
Avec l’approximation des états quasi stationnaires pour Br et pour H, la vitesse du mécanisme vaut
Démonstration. AEQS pour H : . AEQS pour Br : . En additionnant les deux équations, les termes de propagation se compensent : , donc . Alors et
en utilisant la première équation ; en substituant , on obtient le résultat. ∎
Méthode 13.3 (La loi de vitesse d’un mécanisme en chaîne)
- Écrire une équation d’état quasi stationnaire pour chaque porteur de chaîne.
- Les additionner : les étapes de propagation, qui ne font qu’échanger un porteur contre un autre, se compensent, et il reste amorçage égal rupture ; on en tire la concentration des porteurs.
- Utiliser l’équation d’un porteur pour exprimer les autres.
- Écrire la vitesse de formation d’un produit à partir des étapes de propagation.
Le nombre de cycles de propagation par événement d’amorçage, ici , est la longueur de chaîne cinétique du volume de deuxième année ; pour la réaction dihydrogène–dibrome, il est de l’ordre de à selon les conditions. L’inhibition par le produit explique pourquoi la vitesse baisse plus vite que les réactifs ne sont consommés.
13.2 Chaînes ramifiées et explosions
Définition 13.4 (Ramification de chaîne, limites d’explosion)
La ramification de chaîne est une étape de propagation qui produit plus de porteurs de chaîne qu’elle n’en consomme, comme , qui transforme un porteur en deux. Les limites d’explosion d’un mélange sont les pressions, à une température donnée, auxquelles sa réaction lente se transforme en explosion.
Proposition 13.5 (Critère de ramification)
Supposons que les porteurs soient créés à la vitesse , se multiplient par ramification avec la constante de vitesse et disparaissent par rupture avec la constante de vitesse : . Si , tend vers la valeur stationnaire ; si , croît exponentiellement et la réaction explose.
Démonstration. L’équation linéaire a pour solution , qui tend vers quand ; quand , l’exposant est positif et croît comme sans limite (jusqu’à épuisement des réactifs). ∎
Pour des mélanges dihydrogène–dioxygène à quelques centaines de degrés, croît avec la pression (il est proportionnel à ), la rupture sur les parois du récipient est rapide à basse pression (les radicaux y diffusent facilement), et la rupture par collisions à trois corps () croît comme le carré de la pression. La ramification l’emporte entre une première limite, fixée par les parois, et une deuxième limite, fixée par la rupture à trois corps ; à pression encore plus élevée apparaît une troisième limite, où la chaleur libérée ne peut plus s’évacuer. Cette dernière est une explosion thermique, due à la croissance exponentielle de la vitesse avec la température plutôt qu’à la ramification ; la plupart des explosions industrielles sont de ce type.
13.3 Réactions monomoléculaires
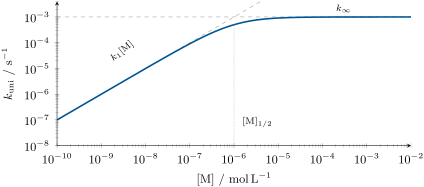
Une molécule comme le cyclopropane s’isomérise seule, avec une cinétique d’ordre 1 aux pressions ordinaires ; pourtant, à basse pression, la constante de vitesse diminue. L’énergie nécessaire vient des collisions.
Définition 13.6 (Mécanisme de Lindemann, zone de transition)
Le mécanisme de Lindemann d’une réaction monomoléculaire est la suite (, ), activation et désactivation par collision avec une molécule M quelconque, suivie de (). La zone de transition est le domaine de pressions où la constante de vitesse d’ordre 1 observée décroît depuis sa valeur de haute pression vers un comportement d’ordre 2.
Théorème 13.7 (Constante de vitesse de Lindemann)
Avec l’approximation des états quasi stationnaires pour , avec
qui tend vers à haute pression (ordre 1) et vers à basse pression (ordre 2) ; elle vaut pour .
Démonstration. donne et . Si , la désactivation l’emporte sur la réaction et est en pré-équilibre : . Si , toute molécule activée réagit et l’activation est cinétiquement déterminante : . ∎
13.4 Cinétique enzymatique
Définition 13.8 (Enzyme, site actif, complexe enzyme–substrat)
Une enzyme est un catalyseur biologique, presque toujours une protéine, qui accélère une réaction spécifique de son substrat. Le site actif est la poche de l’enzyme où le substrat se fixe et réagit ; l’espèce liée est le complexe enzyme–substrat ES.
Définition 13.9 (Constante de Michaelis, vitesse maximale, constantes catalytique et de spécificité)
Pour le mécanisme (, , ), à la concentration totale d’enzyme , la constante catalytique est , la vitesse maximale est , la constante de Michaelis est , et la constante de spécificité est .
Théorème 13.10 (Équation de Michaelis–Menten)
Quand et que ES est dans un état quasi stationnaire, la vitesse initiale de formation du produit vaut
C’est l’équation de Michaelis–Menten.
Démonstration. AEQS : , et (le substrat libre est pratiquement tout le substrat, puisque ). Donc et . ∎
Remarque 13.11
Michaelis et Menten (1913) supposaient plutôt un pré-équilibre rapide entre E, S et ES ; on obtient la même équation avec remplacée par la constante de dissociation , limite de quand . La constante catalytique est ce que les biochimistes appellent le nombre de renouvellement de l’enzyme : le nombre de molécules de substrat qu’un site actif transforme par seconde lorsqu’il est saturé.
Pour , la vitesse vaut ; pour , elle vaut : la constante de spécificité est la constante de vitesse d’ordre 2 de l’enzyme libre avec son substrat, et elle ne peut pas dépasser la vitesse à laquelle ils se rencontrent, la limite de diffusion du Chapitre 12. Quelques enzymes s’en approchent ; l’enzyme « moyenne », dans une étude portant sur plusieurs milliers d’enzymes, a un d’environ , quelque quatre ordres de grandeur au-dessous.
Proposition 13.12 (Forme de Lineweaver–Burk)
L’équation de Michaelis–Menten équivaut à
une droite de en fonction de , d’ordonnée à l’origine , de pente , et qui coupe en l’axe des .
Démonstration. On inverse : . Pour , . ∎
Méthode 13.13 ( et par moindres carrés non linéaires)
- Mesurer des vitesses initiales à des concentrations de substrat réparties d’environ à .
- Ajuster directement , en minimisant (par itérations, en partant des valeurs d’une droite de Lineweaver–Burk) ; les écarts-types se tirent des résidus et de la sensibilité de à chaque paramètre.
- N’utiliser le tracé de Lineweaver–Burk que pour voir l’allure : inverser de petites vitesses amplifie leurs erreurs, si bien que la droite des moindres carrés passant par les est dominée par les points les moins précis, et ses paramètres sont biaisés.
Définition 13.14 (Inhibition)
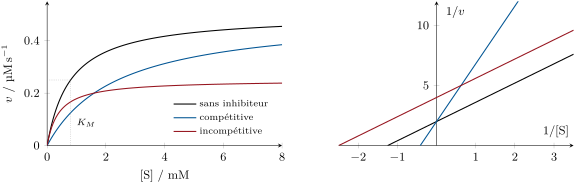
Un inhibiteur I se fixe de façon réversible sur l’enzyme. Dans l’inhibition compétitive, il ne se fixe que sur l’enzyme libre, au site actif, avec la constante d’inhibition (constante de dissociation de EI) ; dans l’inhibition incompétitive, il ne se fixe que sur ES, avec la constante ; dans l’inhibition mixte, il se fixe sur les deux.
Proposition 13.15 (Lois de vitesse en présence d’un inhibiteur)
Avec et , la vitesse garde la forme de Michaelis–Menten avec : inhibition compétitive, , ; incompétitive, , ; mixte, , .
Démonstration. Cas mixte (les autres en sont les limites et ) : l’enzyme se répartit entre E, EI, ES et ESI avec , et l’état quasi stationnaire . Donc et ; diviser numérateur et dénominateur par donne la forme annoncée. ∎
Méthode 13.16 (Reconnaître le type d’inhibition)
- Mesurer à plusieurs concentrations d’inhibiteur et tracer les droites de Lineweaver–Burk.
- Droites concourantes sur l’axe des (même ) : inhibition compétitive ; un grand excès de substrat l’emporte sur l’inhibiteur.
- Droites parallèles (pente inchangée) : inhibition incompétitive.
- Droites concourantes à gauche de l’axe des : inhibition mixte.
- Obtenir en ajustant les constantes apparentes en fonction de : pour un inhibiteur compétitif, , une droite.
13.5 Autocatalyse, oscillations et réactions rapides
Définition 13.17 (Réaction autocatalytique)
Une réaction autocatalytique est une réaction dans laquelle un produit catalyse sa propre formation, comme dans .
Proposition 13.18 (Loi logistique)
Pour , de constante de vitesse et de concentrations initiales et , avec ,
une courbe en S qui atteint la moitié de sa valeur finale à .
Démonstration. , puisque . En séparant les variables, , donc , ce qui se réarrange sous la forme annoncée ; quand . ∎
Définition 13.19 (Réaction oscillante, cycle limite)
Une réaction oscillante est une réaction dans laquelle les concentrations d’intermédiaires croissent et décroissent périodiquement pendant que la réaction globale progresse vers l’équilibre. Un cycle limite est une trajectoire fermée dans l’espace des concentrations vers laquelle convergent les trajectoires voisines, de sorte que l’oscillation a une amplitude indépendante du point de départ.
Théorème 13.20 (Modèle de Lotka–Volterra)
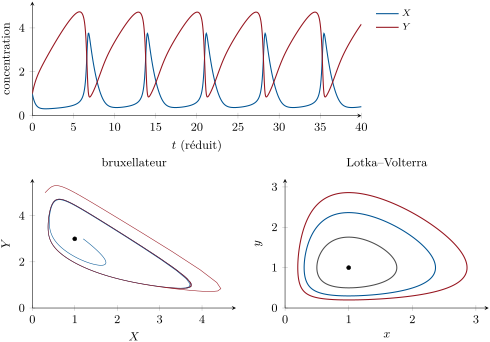
Pour le schéma autocatalytique , , , A étant maintenu constant, les concentrations obéissent à , avec des constantes positives, et la grandeur
est constante le long de chaque trajectoire : les trajectoires sont des courbes fermées autour de l’état stationnaire , et les concentrations oscillent avec une amplitude fixée par le point de départ.
Démonstration. . est la somme de deux fonctions convexes ayant un unique minimum en , donc ses courbes de niveau sont des courbes fermées autour de ce point ; une trajectoire reste sur l’une d’elles et, la vitesse ne s’annulant nulle part ailleurs, en fait le tour périodiquement. ∎
Les oscillations de Lotka–Volterra sont fragiles : chaque point de départ donne sa propre orbite, et toute perturbation fait passer le système sur une autre. Les oscillateurs chimiques réels possèdent un cycle limite, qui exige une non-linéarité déstabilisant l’état stationnaire.
Proposition 13.21 (Instabilité du bruxellateur)
Le modèle , (concentrations réduites, et maintenus constants) possède l’unique état stationnaire , qui est stable si et instable si ; le système se fixe alors sur un cycle limite.
Démonstration. En annulant les deux dérivées : donne , puis . La matrice jacobienne en vaut
de trace et de déterminant . Les petits écarts évoluent comme , où désigne les valeurs propres, dont le produit est le déterminant (positif) et la somme la trace : les deux ont une partie réelle négative quand la trace est négative, positive quand elle est positive. L’existence du cycle limite pour (les trajectoires restant confinées dans une région bornée) est admise. ∎
Méthode 13.22 (La stabilité linéaire d’un état stationnaire)
- Trouver l’état stationnaire en annulant toutes les dérivées temporelles.
- Y calculer la matrice jacobienne des dérivées partielles des vitesses.
- Pour deux variables : stable si la trace est négative et le déterminant positif ; un état instable à valeurs propres complexes () donne des oscillations croissantes, candidates à un cycle limite.
La réaction de Belousov–Zhabotinsky, oxydation de l’acide malonique par les ions bromate catalysée par le cérium ou par l’indicateur ferroïne, parcourt un tel cycle : une production autocatalytique de s’enclenche quand la concentration en bromure tombe sous un seuil, oxyde le catalyseur (le changement de couleur), et s’arrête quand le catalyseur oxydé régénère du bromure. Sans agitation, en couche mince, l’oscillation se propage sous forme d’ondes.
Définition 13.23 (Méthode de relaxation, temps de relaxation chimique)
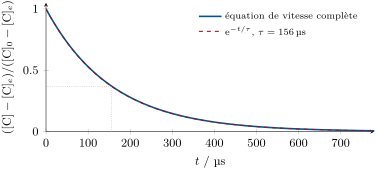
Une méthode de relaxation perturbe brusquement un système à l’équilibre (par un saut de température, de pression ou de champ électrique) et suit son retour vers le nouvel équilibre. Pour une petite perturbation, l’écart décroît exponentiellement, avec le temps de relaxation chimique .
Proposition 13.24 (Temps de relaxation d’une association)
Pour (, ), après une petite perturbation,
Démonstration. Posons , , . Alors ; les termes sans se compensent à l’équilibre, et en négligeant : . ∎
La mesure de à plusieurs concentrations donne une droite de en fonction de dont la pente est et l’ordonnée à l’origine : les deux constantes, tirées d’expériences sur un système qui ne s’écarte jamais de l’équilibre de plus de quelques pour cent. Manfred Eigen mesura ainsi les réactions les plus rapides en solution, dont la neutralisation de par .
Définition 13.25 (Flux stoppé, photolyse éclair)
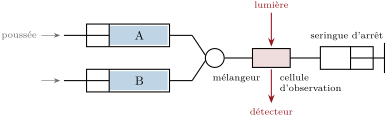
La méthode du flux stoppé mélange deux solutions de réactifs en une milliseconde environ en les poussant à travers un mélangeur jusqu’à une cellule d’observation, puis arrête l’écoulement et enregistre l’absorbance ou la fluorescence. La photolyse éclair crée une espèce réactive par une impulsion lumineuse brève et intense, et suit ses réactions à l’aide d’un second faisceau lumineux retardé.
Au laboratoire — Une mesure en flux stoppé
Les deux seringues sont remplies des solutions d’enzyme et de substrat dans le même tampon, thermostatées, et actionnées plusieurs fois pour rincer la cellule avant les tirs enregistrés ; chaque courbe est une moyenne de cinq à dix tirs. Le temps mort, âge du mélange au début de l’observation, est mesuré une fois pour toutes avec une réaction de vitesse connue.
Sécurité


Dibrome : liquide volatil, dense, rouge-brun ; mortel par inhalation, provoque de graves brûlures, très toxique pour les organismes aquatiques. Manipulé uniquement sous hotte, avec des gants et une protection du visage ; une solution de thiosulfate de sodium est gardée à portée de main pour réduire les déversements.
Histoire des sciences — Bodenstein et Belousov
Max Bodenstein et Samuel Lind mesurèrent la loi de vitesse de la réaction dihydrogène–dibrome en 1906 ; Jens Christiansen, Karl Herzfeld et Michael Polanyi l’expliquèrent en 1919 par le mécanisme en chaîne de ce chapitre. Boris Belousov, biochimiste à Moscou, découvrit sa réaction oscillante vers 1951 en cherchant un modèle chimique d’un cycle métabolique ; son manuscrit fut refusé, et seul un bref résumé parut en 1959. Anatol Zhabotinsky reprit la réaction dans les années 1960 et l’expliqua ; le mécanisme complet fut établi au début des années 1970.
13.6 Exercices
Exercice 13.1 ★
Pour la chaîne , , , , nommer chaque étape et les porteurs de chaîne, et écrire la réaction globale.
Solution
Solution de Exercice 13.1.
: amorçage ; et : propagation ; : rupture. Porteurs : Cl et H. Bilan (somme des deux étapes de propagation) : .
Exercice 13.2 ★
Un système de Lindemann a et (données de l’exercice). Calculer et la pression correspondante à .
Solution
Solution de Exercice 13.2.
; .
Exercice 13.3 ★
Exprimer pour , et . Quelle concentration donne 90 % de ?
Solution
Solution de Exercice 13.3.
: , , . Pour 90 % de , il faut .
Exercice 13.4 ★
Une enzyme a et . Calculer sa constante de spécificité et la comparer à la limite de diffusion dans l’eau, , ainsi qu’à la valeur typique de .
Solution
Solution de Exercice 13.4.
: quelque 60 000 fois au-dessous de la limite de diffusion, et proche de la valeur typique.
Exercice 13.5 ★★
On propose que la décomposition se déroule ainsi : () ; () ; () ; (). Montrer que la vitesse de formation du méthane vaut .
Solution
Solution de Exercice 13.5.
AEQS pour : . AEQS pour : . En additionnant : , donc la concentration , et .
Exercice 13.6 ★★
En partant de concentrations égales en et en , avec , de quel facteur la vitesse a-t-elle diminué quand la moitié du dibrome est consommée ? Quelle part de cette diminution est due à l’inhibition ?
Solution
Solution de Exercice 13.6.
À mi-conversion, , (unités relatives) : . Sans inhibition, ce serait 0.354 : l’inhibition divise encore la vitesse par 1.2.
Exercice 13.7 ★★
Dans un mélange modèle dihydrogène–dioxygène (données de l’exercice), la ramification a la constante de vitesse , la rupture aux parois et la rupture à trois corps , toutes en avec en kPa. Trouver le domaine de pression dans lequel le mélange explose.
Solution
Solution de Exercice 13.7.
Explosion quand , c’est-à-dire , dont les racines positives valent 2.48 et : le mélange explose entre environ 2.5 et (première et deuxième limites du modèle).
Exercice 13.8 ★★
Les vitesses initiales valent pour et pour . Trouver et .
Solution
Solution de Exercice 13.8.
: et . En retranchant : , puis : , .
Exercice 13.9 ★★
Avec d’un inhibiteur, la droite de Lineweaver–Burk d’une enzyme () coupe la droite sans inhibiteur sur l’axe des et coupe l’axe des en . Identifier le type d’inhibition et calculer .
Solution
Solution de Exercice 13.9.
Même ordonnée à l’origine sur l’axe des : inhibition compétitive. , donc et .
Exercice 13.10 ★★★
Pour avec , et , calculer l’instant où la moitié de la quantité finale de X est présente, et l’instant où la vitesse est maximale.
Solution
Solution de Exercice 13.10.
: . La vitesse est maximale pour : c’est le même instant, le point d’inflexion de la courbe en S.
Exercice 13.11 ★★★
Pour le bruxellateur avec , calculer les valeurs propres de la jacobienne à l’état stationnaire pour et , et décrire le comportement au voisinage de l’état stationnaire dans chaque cas.
Solution
Solution de Exercice 13.11.
Trace , déterminant 1. : , un foyer stable (oscillations amorties vers l’état stationnaire). : , un foyer instable : les oscillations croissent jusqu’à atteindre le cycle limite.
Exercice 13.12 ★★★
Pour avec et , et , calculer . Comment obtiendrait-on les deux constantes de vitesse à partir des seules mesures de relaxation ?
Solution
Solution de Exercice 13.12.
, . Mesurer à plusieurs concentrations totales : en fonction de est une droite de pente et d’ordonnée à l’origine .
13.7 Problème : une enzyme, un inhibiteur et une dose
Problème 13.1
Problème du week-end — une enzyme, un inhibiteur et une dose : les paramètres de Michaelis–Menten par moindres carrés, la constante d’inhibition d’un inhibiteur compétitif, l’activité restante à une dose donnée, et une bouffée en flux stoppé
Une enzyme ( dans les essais) hydrolyse son substrat ; vitesses initiales (données du problème) :
| / mM | 0.10 | 0.20 | 0.40 | 0.80 | 1.60 | 3.20 | 6.40 |
| / | 0.0566 | 0.0981 | 0.169 | 0.247 | 0.340 | 0.397 | 0.447 |
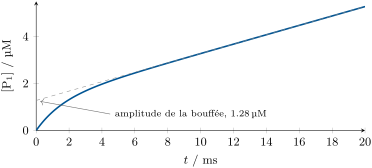
En présence d’un inhibiteur, des ajustements du même type donnent inchangée et la constante apparente : 0.79, 1.47, 2.38 et pour , 20, 50 et . Une expérience en flux stoppé avec et un substrat saturant donne l’enregistrement de bouffée de la figure de la section 5 (une bouffée de de constante de vitesse , puis ).
Partie I — et .
- Pourquoi utilise-t-on des vitesses initiales ?
- Tracer le diagramme de Lineweaver–Burk ; sa droite des moindres carrés donne et . Quels points la dominent ?
- Pourquoi préfère-t-on un ajustement non linéaire direct ?
- L’ajustement non linéaire donne et . Les valeurs de Lineweaver–Burk sont-elles compatibles avec elles ?
- Calculer .
- Calculer la constante de spécificité.
- La comparer à la limite de diffusion et à une enzyme typique.
Partie II — L’inhibiteur.
- Quel type d’inhibition les données montrent-elles ?
- Écrire en fonction de .
- La droite des moindres carrés de en fonction de a pour ordonnée à l’origine et pour pente . En déduire .
- Son écart-type vaut . Donner un intervalle à 95 % ( pour deux degrés de liberté).
- Que mesure ?
Partie III — L’activité restante.
- Exprimer la fraction d’activité restante, , en fonction de et de .
- L’évaluer pour et .
- Pour et .
- Pour et . Commenter.
- Montrer qu’une inhibition à 90 % pour exige .
- Calculer cette concentration avec le ajusté.
Partie IV — La bouffée.
- L’enzyme fonctionne en deux étapes, () puis (). Pourquoi apparaît-il en une bouffée ?
- L’amplitude de la bouffée vaut . En déduire .
- À partir de la pente du régime stationnaire, calculer et le comparer à la partie I.
- La constante de vitesse de la bouffée vaut . En déduire et .
- Vérifier que .
- Énoncer le résultat : la concentration d’inhibiteur qui donne une inhibition à 90 % pour .
Solution
Solution de Problème 13.1.
1. Au départ, est connue et le produit, qui pourrait inhiber l’enzyme ou réagir en retour, est absent. 2. Les points de faible , à grands et : ils fixent la pente, et l’inversion amplifie leurs erreurs. 3. Il pondère chaque vitesse telle qu’elle est mesurée ; la droite de Lineweaver–Burk donne des paramètres biaisés. 4. : est à 1.2 écart-type au-dessous de 0.801 ; : est à 2.2 écarts-types au-dessous de 0.502. Les deux sont trop bas, comme le laisse attendre le biais. 5. . 6. . 7. Quelque 60 000 fois au-dessous de la limite de diffusion ; une enzyme typique. 8. Compétitive : inchangée, apparente croissant avec . 9. . 10. . 11. . 12. La constante de dissociation du complexe enzyme–inhibiteur : la concentration d’inhibiteur qui occupe la moitié de l’enzyme libre. 13. . 14. . 15. . 16. : à forte concentration, le substrat l’emporte sur l’inhibiteur. 17. Pour , donne . 18. . 19. La première étape est rapide : chaque molécule d’enzyme libère vite un et se trouve piégée sous forme d’acyl-enzyme ; ensuite, n’apparaît qu’au rythme auquel la lente seconde étape libère l’enzyme. 20. , donc . 21. , la même valeur que dans la partie I. 22. , . 23. . 24. pour .
Termes définis dans ce chapitre
- Réaction autocatalytique
- Ramification de chaîne, limites d’explosion
- Réaction en chaîne, porteur de chaîne
- Enzyme, site actif, complexe enzyme–substrat
- Inhibition
- Mécanisme de Lindemann, zone de transition
- Constante de Michaelis, vitesse maximale, constantes catalytique et de spécificité
- Réaction oscillante, cycle limite
- Méthode de relaxation, temps de relaxation chimique
- Flux stoppé, photolyse éclair