Chimie universitaire — 3e année · Bachelor Year 3
3Chimie numérique : Hartree–Fock et DFT
L’ion hydrure d’hélium, , serait la première molécule formée lors du refroidissement de l’Univers jeune : un atome d’hélium retenant un proton. On l’a produit dans un tube à décharge au laboratoire dès 1925, mais on l’a cherché en vain dans l’espace pendant des décennies, jusqu’à la détection de sa raie de rotation dans une nébuleuse planétaire en 2019. Sa longueur de liaison, ses fréquences de vibration et les longueurs d’onde de ses raies étaient alors connues depuis longtemps — par le calcul. Un programme qui résout, de façon approchée, l’équation de Schrödinger des électrons peut prédire la forme, l’énergie et le spectre d’une molécule que personne n’a jamais mise en flacon. Ce chapitre explique comment fonctionnent de tels programmes, de la séparation des noyaux et des électrons jusqu’à la théorie de Hartree–Fock et à la théorie de la fonctionnelle de la densité, et dit dans quelle mesure on peut se fier à leurs résultats.
Rappel
Le Chapitre 1 a donné le hamiltonien, l’équation de Schrödinger et l’atome d’hydrogène ; le Chapitre 2, le déterminant de Slater et l’intégrale d’échange. Le volume de deuxième année a construit les orbitales moléculaires comme combinaisons linéaires d’orbitales atomiques (CLOA), avec les intégrales de recouvrement, coulombiennes et de résonance et un déterminant séculaire, et a appliqué la méthode de Hückel ; il a aussi utilisé les spectres de photoélectrons pour voir les énergies des orbitales.
3.1 Born–Oppenheimer et la surface d’énergie potentielle
Le hamiltonien d’une molécule contient les énergies cinétiques de ses noyaux et de ses électrons et toutes leurs interactions coulombiennes. Les noyaux sont au moins 1836 fois plus lourds que les électrons : pour les mêmes forces, ils se déplacent bien plus lentement, et les électrons s’adaptent presque instantanément à chaque position des noyaux.
Définition 3.1 (Approximation de Born–Oppenheimer)
Dans l’approximation de Born–Oppenheimer, on résout l’équation de Schrödinger électronique pour des noyaux maintenus fixes aux positions ,
puis les noyaux se déplacent dans le potentiel , somme de l’énergie électronique et de la répulsion des noyaux.
Définition 3.2 (Surface d’énergie potentielle, point stationnaire, optimisation de géométrie)
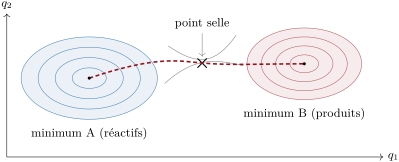
La surface d’énergie potentielle (SEP) d’une molécule est la fonction de ses coordonnées nucléaires. Un point stationnaire est un point où toutes les dérivées premières de s’annulent ; un minimum est une géométrie d’équilibre. En chercher une à partir d’une structure de départ, en suivant les forces , est une optimisation de géométrie.
Pour une molécule diatomique, la SEP est une courbe ; pour une molécule triatomique, une fonction de trois coordonnées ; pour atomes, de . La masse des noyaux n’intervient pas dans : , et ont la même SEP, la même longueur de liaison et la même constante de force, et ne diffèrent que par la façon dont les noyaux s’y déplacent (énergie de point zéro, Chapitre 1).
Proposition 3.3 (Fréquences tirées de la hessienne)
Près d’un minimum, , avec la hessienne . En coordonnées pondérées par les masses , les valeurs propres de la hessienne pondérée donnent les pulsations harmoniques des modes normaux. En un minimum, tous les sont positifs (six, ou cinq pour une molécule linéaire, sont nuls : translations et rotations) ; en un point selle d’ordre un, un seul est négatif.
Démonstration partielle. Pour une molécule diatomique, avec , et l’oscillateur du Chapitre 1 donne . En général, les équations classiques deviennent, en coordonnées pondérées par les masses , avec la matrice symétrique ; ses vecteurs propres oscillent indépendamment à . Un négatif donne une fréquence imaginaire : dans cette direction, l’énergie diminue, c’est un maximum. Les modes normaux du Chapitre 5 sont ces vecteurs propres. ∎
3.2 Le principe variationnel
L’équation de Schrödinger électronique ne se résout exactement pour aucune molécule de plus d’un électron. Les approximations se jugent à l’aune d’un théorème.
Théorème 3.4 (Le principe variationnel)
Pour toute fonction d’essai normable qui satisfait les conditions aux limites du problème,
où est la plus petite valeur propre de ; l’égalité n’a lieu que si est une fonction propre de l’état fondamental. C’est le principe variationnel.
Démonstration. Développons la fonction sur les fonctions propres orthonormées de (Théorème 1.4). Alors , puisque tout ; l’égalité exige dès que . ∎
Plus l’énergie d’une fonction d’essai est basse, meilleure elle est ; tout paramètre ajustable se fixe en minimisant .
Proposition 3.5 (L’hélium avec une charge écrantée)
Pour l’hélium, la fonction d’essai (en unités atomiques : longueurs en , énergies en ) donne , minimale pour , avec .
Démonstration. Pour un électron dans , et ; la répulsion de deux électrons dans la même fonction vaut (une intégrale classique, admise). Donc , et donne . ∎
Exemple 3.6 (Quelle est sa qualité ?)
L’énergie totale de l’hélium est l’opposé de la somme de ses deux énergies d’ionisation, . La fonction à un paramètre est trop haute de () : chaque électron voit un noyau écranté par l’autre jusqu’à , comme le suggèrent les règles de Slater, mais les électrons s’évitent aussi d’une manière qu’aucun produit de deux fonctions ne peut décrire.
Proposition 3.7 (Méthode des variations linéaires)
Pour une fonction d’essai construite sur fonctions fixées, avec et , les valeurs stationnaires de sont les racines de , et la plus petite racine est un majorant de .
Démonstration. (coefficients réels). Dérivons par rapport à et posons : pour tout . Une solution non nulle exige un déterminant nul. La plus petite racine est pour son vecteur propre, donc . ∎
La méthode de Hückel du volume de deuxième année est cette proposition appliquée à des orbitales avec des empiriques. Chaque méthode qui suit est la même idée, avec de meilleures fonctions et de meilleurs éléments de matrice.
3.3 Bases d’orbitales
Définition 3.8 (Base, base minimale, orbitales de type Slater et de type gaussienne)
Une base d’orbitales est l’ensemble des fonctions fixées , centrées sur les atomes, à partir desquelles on construit les orbitales moléculaires. Une base minimale comporte une fonction par orbitale atomique occupée (une pour H, cinq pour C). Une orbitale de type Slater (STO) a la forme radiale ; une orbitale de type gaussienne (GTO) a la forme multipliée par un polynôme en , , . Une fonction gaussienne contractée est une combinaison fixe de gaussiennes primitives.
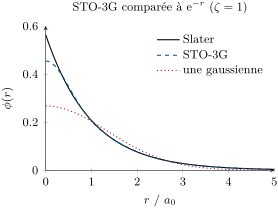
Les fonctions de Slater ont la bonne forme (un point de rebroussement au noyau, une queue exponentielle), mais leurs intégrales biélectroniques sur plusieurs centres sont très coûteuses ; les fonctions gaussiennes ont la mauvaise forme, mais le produit de deux gaussiennes centrées sur deux points différents est une gaussienne centrée en un point situé entre eux, si bien que toute intégrale se ramène à une formule explicite. Les contractions tirent le meilleur des deux : dans la base STO-3G, chaque fonction de Slater est remplacée par une somme fixe de trois gaussiennes ajustées sur elle.
Exemple 3.9 (La fonction STO-3G de l’hydrogène)
La fonction de l’hydrogène en STO-3G est , où est la gaussienne normée (exposants en ). Elle imite une fonction de Slater d’exposant — un atome d’hydrogène légèrement comprimé, comme il l’est dans les molécules. Son recouvrement avec la fonction exacte de même exposant vaut ; seuls le point de rebroussement au noyau et la queue lointaine sont manqués (figure ci-dessous).
Définition 3.10 (Fonctions de valence séparée, de polarisation et diffuses)
Une base à valence séparée décrit chaque orbitale de valence par deux fonctions (ou plus) de tailles différentes, de sorte que l’orbitale puisse grossir ou rétrécir dans une molécule. Une fonction de polarisation a un plus élevé que les orbitales occupées ( sur H, sur C) et permet à la densité de se déplacer hors de l’atome ; une fonction diffuse a un petit exposant et décrit les anions et les interactions faibles loin des noyaux.
Un nom tel que 6-31G(d) signifie : six primitives pour chaque fonction de cœur, la valence séparée en une contraction de trois primitives et une primitive seule, et des fonctions de polarisation sur les atomes lourds. Les résultats convergent vers la limite de base complète quand la base s’agrandit ; un calcul ne vaut que ce que vaut sa base.
3.4 La théorie de Hartree–Fock
La fonction d’onde antisymétrique la plus simple de électrons est un déterminant de Slater unique. La théorie de Hartree–Fock trouve le meilleur.
Définition 3.11 (Méthode de Hartree–Fock, opérateur de Fock, champ autocohérent)
La méthode de Hartree–Fock approche l’état fondamental par le déterminant de Slater unique d’énergie la plus basse. Ses orbitales sont fonctions propres de l’opérateur de Fock
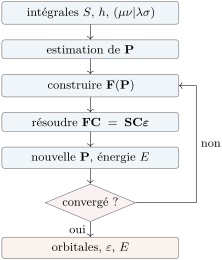
dans le cas à couches complètes : regroupe l’énergie cinétique d’un électron et son attraction par les noyaux, la répulsion par le nuage de charge de l’orbitale , et est l’opérateur d’échange, dont les valeurs moyennes sont les intégrales d’échange du Chapitre 2. Comme dépend des orbitales qu’il détermine, on résout les équations par itération jusqu’à ce que les orbitales ne changent plus : c’est un champ autocohérent (SCF).
Théorème 3.12 (Équations de Roothaan–Hall)
En écrivant chaque orbitale dans une base, , les équations de Hartree–Fock à couches complètes deviennent le problème matriciel aux valeurs propres
avec la matrice densité et les intégrales biélectroniques (unités atomiques).
Démonstration partielle. L’énergie du déterminant vaut , fonction quadratique des coefficients. On la minimise sous les contraintes que les orbitales restent orthonormées, , avec un multiplicateur de Lagrange par contrainte : les conditions de stationnarité s’écrivent , les multiplicateurs formant une matrice que l’on peut rendre diagonale par une rotation des orbitales occupées entre elles. Le calcul est admis. ∎
Méthode 3.13 (La procédure SCF)
- Calculer une fois pour toutes les intégrales , et .
- Estimer la matrice densité (par exemple à partir des vecteurs propres de seule, l’estimation « de cœur »).
- Construire à partir de ; résoudre (orthogonaliser avec , puis diagonaliser).
- Remplir les orbitales les plus basses, deux électrons chacune ; former la nouvelle matrice et l’énergie.
- Reprendre à l’étape 3 jusqu’à ce que l’énergie et varient de moins qu’un seuil.
Exemple 3.14 ( en base minimale)
Avec une fonction STO-3G par atome, l’orbitale liante est fixée par la symétrie, , et le SCF ne demande qu’une étape. À , le recouvrement vaut et l’énergie ; le minimum se situe à (, contre mesurés) et . La figure ci-dessous compare cette courbe à la vraie, construite à partir des données spectroscopiques mesurées et de l’énergie de dissociation (une courbe de Morse, Chapitre 6).
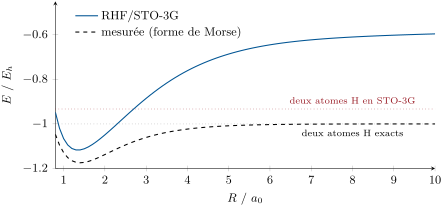
Proposition 3.15 (Pourquoi Hartree–Fock restreint échoue à la dissociation)
En base minimale, la fonction d’onde RHF de est, à la normalisation près, : à toute distance, à moitié covalente et à moitié ionique (). À grand , son énergie tend vers la moyenne de deux atomes neutres et d’une paire d’ions, et non vers celle de deux atomes.
Démonstration. Développons : les deux termes croisés placent un électron sur chaque atome, les deux termes carrés les deux électrons sur le même atome, avec des poids égaux quel que soit . Le déterminant ne peut pas modifier ces poids. ∎
Définition 3.16 (Corrélation électronique, énergie de corrélation)
La corrélation électronique est la part de l’évitement mutuel des électrons que ne décrit pas un déterminant unique (dont les électrons de spins opposés se déplacent indépendamment dans le champ moyen les uns des autres). L’énergie de corrélation est l’énergie exacte diminuée de l’énergie Hartree–Fock en base complète ; elle est toujours négative.
L’énergie de corrélation vaut environ par paire d’électrons, un pour cent d’une énergie totale, mais elle est comparable à l’énergie d’une réaction : les méthodes qui l’ajoutent (interaction de configurations, théorie des perturbations, clusters couplés) coûtent bien plus cher que Hartree–Fock, dont le coût croît déjà à peu près comme la puissance quatrième du nombre de fonctions de base.
Théorème 3.17 (Théorème de Koopmans)
Dans la théorie de Hartree–Fock, l’énergie nécessaire pour arracher un électron à l’orbitale occupée , toutes les autres orbitales restant figées, vaut . Les énergies d’ionisation mesurées sont donc approximativement les opposées des énergies des orbitales : c’est le théorème de Koopmans.
Démonstration. L’énergie d’un déterminant à couches complètes vaut , et . Arrachons un électron à sans modifier les orbitales : les termes perdus sont , les interactions de cet électron avec tous les autres, , plus avec son ancien partenaire — au total exactement . Donc . ∎
Exemple 3.18 (Ioniser )
À , l’énergie de l’orbitale en STO-3G vaut : Koopmans prévoit , contre mesurés. Les orbitales figées surestiment l’énergie de l’ion (qui se relaxerait), la corrélation manquante agit dans l’autre sens ; pour les ionisations de valence, les deux erreurs se compensent largement, et c’est pourquoi les spectres de photoélectrons du volume de deuxième année se lisent à l’aide de diagrammes d’orbitales.
3.5 Théorie de la fonctionnelle de la densité, et ce que dit un calcul
La fonction d’onde de électrons dépend de coordonnées ; la densité électronique, de trois.
Définition 3.19 (Densité électronique, théorie de la fonctionnelle de la densité)
La densité électronique est le nombre d’électrons par unité de volume en , sommé sur tous les électrons : . La théorie de la fonctionnelle de la densité (DFT) calcule l’énergie de l’état fondamental comme une fonctionnelle de . En pratique, est construite à partir d’orbitales de Kohn–Sham, les orbitales d’électrons fictifs indépendants qui ont la même densité que les électrons réels, et tous les effets d’échange et de corrélation sont regroupés dans une fonctionnelle d’échange–corrélation .
Théorème 3.20 (Hohenberg–Kohn)
La densité de l’état fondamental d’un système d’électrons détermine le potentiel extérieur (les noyaux) à une constante près, donc le hamiltonien et toutes les propriétés de l’état fondamental ; et la fonctionnelle énergie de la densité est minimale pour la vraie densité.
Démonstration. Admis à ce niveau. ∎
La démonstration relève de cours plus avancés. Elle garantit qu’une fonctionnelle exacte existe, non ce qu’elle est : toute fonctionnelle pratique est une approximation, choisie dans une hiérarchie — densité locale, corrections de gradient, fonctionnelles hybrides incorporant une part d’échange Hartree–Fock — et calibrée sur des données de référence. Les équations de Kohn–Sham se résolvent par la même boucle SCF que Hartree–Fock, pour un coût voisin, mais incluent la corrélation ; c’est pourquoi la DFT est devenue l’outil de travail quotidien de la chimie.
Méthode 3.21 (Lire un calcul)
- Vérifier que le SCF a convergé et que l’optimisation de géométrie s’est achevée avec des forces sous le seuil.
- Lancer un calcul de fréquences au même niveau : des fréquences toutes réelles signalent un minimum ; une fréquence imaginaire, une structure de transition, dont le mode normal est le mouvement de franchissement de la barrière.
- Comparer ce qui est comparable : des différences d’énergie entre structures calculées à un même niveau, jamais des énergies absolues issues de niveaux différents.
- Comparer à l’expérience en connaissant les erreurs typiques du niveau : les fréquences harmoniques sont en général multipliées par un facteur d’échelle de 0.9 à 0.97 ; les longueurs de liaison sont justes à environ 1 pm avec une fonctionnelle hybride et une base polarisée ; les énergies de réaction à quelques au mieux.
Méthode 3.22 (Choisir un niveau de théorie)
Géométries et fréquences de molécules organiques : une fonctionnelle hybride avec une base à valence séparée polarisée. Interactions faibles : ajouter une correction de dispersion et des fonctions diffuses. Barrières de réaction et énergétique précise : méthodes corrélées de fonction d’onde sur des géométries DFT, autant que le budget le permet. Grands systèmes (protéines, surfaces) : une petite région traitée par la mécanique quantique au sein d’un champ de forces classique. Toujours tester le niveau choisi sur une molécule apparentée dont la réponse est connue.
Au laboratoire — Une expérience numérique
Un calcul se conduit comme une expérience et se consigne dans le cahier de laboratoire : le programme et sa version, la méthode, la base, les seuils de convergence, la structure de départ, et les fichiers de sortie conservés comme données brutes. Une séquence typique : construire la molécule, optimiser sa géométrie à un niveau modeste, calculer les fréquences pour confirmer un minimum, puis calculer l’énergie à un niveau plus élevé sur cette géométrie.
Histoire des sciences — Une molécule connue d’abord par le calcul
fut produit au laboratoire en 1925. Ses propriétés furent calculées en détail à partir des années 1930, et l’on prédit qu’il devait être abondant dans certains gaz astrophysiques ; mais sa première raie de rotation se situe dans l’infrarouge lointain, absorbé par l’atmosphère. En 2019, un observatoire aéroporté le détecta dans la nébuleuse planétaire NGC 7027, à la fréquence que les calculs et les spectres de laboratoire avaient prévue.
3.6 Exercices
Exercice 3.1 ★
Pour l’atome d’hydrogène, prendre la fonction d’essai . En unités atomiques, . Trouver le meilleur et l’énergie correspondante ; comparer à .
Solution
Solution de Exercice 3.1.
donne et , 15 % au-dessus de la valeur exacte : une gaussienne seule n’a ni le point de rebroussement ni la queue de la fonction .
Exercice 3.2 ★
Combien de fonctions de base un calcul sur le benzène utilise-t-il dans la base STO-3G ? Et en 6-31G(d), avec six fonctions cartésiennes par carbone et deux fonctions par hydrogène ?
Solution
Solution de Exercice 3.2.
STO-3G : 5 fonctions par C (, , trois ) et 1 par H : . 6-31G(d) : par C, 1 (cœur) + (valence séparée) + 6 () ; par H, 2 : .
Exercice 3.3 ★
Expliquer pourquoi et ont la même longueur de liaison et la même constante de force, mais des nombres d’onde de vibration différents. Quel rapport attend-on ?
Solution
Solution de Exercice 3.3.
Le hamiltonien électronique ne contient pas les masses des noyaux : dans l’approximation de Born–Oppenheimer, la SEP, donc et , est la même. dépend de la masse réduite, qui double : rapport (1.413 mesuré).
Exercice 3.4 ★
Un calcul de fréquences sur une structure de formule donne 17 fréquences réelles et une fréquence imaginaire, . De quel type de point stationnaire s’agit-il ? Combien de fréquences attendait-on au total ?
Solution
Solution de Exercice 3.4.
Huit atomes donnent vibrations : 17 réelles et une imaginaire. Une valeur propre négative de la hessienne : un point selle d’ordre un, une structure de transition (ici, par exemple, d’une rotation ou d’une élimination).
Exercice 3.5 ★★
À l’aide de , calculer la meilleure énergie variationnelle de l’hélium en et en eV, et son erreur par rapport à la valeur exacte . Quelle fraction de l’énergie totale l’erreur représente-t-elle ?
Solution
Solution de Exercice 3.5.
, . Erreur , soit 1.9 % de l’énergie totale — mais davantage que bien des énergies de réaction.
Exercice 3.6 ★★
Deux fonctions de base donnent , , , . Résoudre l’équation séculaire. La plus petite racine est-elle au-dessous de ?
Solution
Solution de Exercice 3.6.
, c’est-à-dire : et . Oui : le mélange avec la seconde fonction abaisse l’énergie au-dessous de , comme le permet le principe variationnel.
Exercice 3.7 ★★
Un calcul Hartree–Fock dure 10 minutes pour le benzène en STO-3G. En supposant un coût proportionnel à la puissance quatrième du nombre de fonctions de base, estimer la durée en 6-31G(d).
Solution
Solution de Exercice 3.7.
: environ 640 minutes, soit quelque 11 heures.
Exercice 3.8 ★★
L’énergie de l’orbitale STO-3G de à vaut . Donner l’estimation de Koopmans de l’énergie d’ionisation en eV et la comparer à . Citer deux raisons de leur écart, avec leur sens.
Solution
Solution de Exercice 3.8.
, 0.30 eV au-dessus de la valeur mesurée. Orbitales figées : l’ion réel se relaxe et se trouve plus bas, donc la valeur de Koopmans est trop haute. Corrélation manquante : la molécule neutre (deux électrons) a plus d’énergie de corrélation que l’ion (un électron), ce qui rend la vraie valeur plus grande. Ici, la première erreur l’emporte.
Exercice 3.9 ★★
En STO-3G, l’énergie d’un atome d’hydrogène vaut et l’énergie RHF de à vaut . De combien l’énergie RHF dépasse-t-elle celle de deux atomes à cette distance, en eV ? Expliquer à l’aide des termes ioniques.
Solution
Solution de Exercice 3.9.
au-dessus de deux atomes. La fonction RHF conserve 50 % de , et séparer un proton et un hydrure coûte la différence entre l’énergie d’ionisation de H et l’affinité électronique de H, que l’énergie inclut dans sa moyenne.
Exercice 3.10 ★★★
Pour avec des fonctions réelles, écrire et établir les deux équations séculaires en posant .
Solution
Solution de Exercice 3.10.
. En dérivant par rapport à avec : , c’est-à-dire ; de même .
Exercice 3.11 ★★★
L’énergie RHF/STO-3G de vaut , et à , 1.35 et . Estimer la constante de force par différences finies, la convertir en (), et calculer le nombre d’onde harmonique. Comparer à .
Solution
Solution de Exercice 3.11.
. Avec , et , 24 % au-dessus de la valeur mesurée : une courbe RHF en base minimale est trop raide (pas de corrélation, base trop petite), et c’est pourquoi on applique un facteur d’échelle inférieur à 1 aux fréquences calculées.
Exercice 3.12 ★★★
On doit calculer la différence d’énergie entre deux conformères d’un sucre, dont on sait qu’ils diffèrent de quelques , l’un d’eux possédant une liaison hydrogène intramoléculaire. Choisir et justifier une méthode, une base et les vérifications à effectuer.
Solution
Solution de Exercice 3.12.
Des écarts de quelques mettant en jeu une liaison hydrogène exigent la corrélation et la dispersion : une fonctionnelle hybride avec correction de dispersion, ou mieux une méthode corrélée de fonction d’onde pour les énergies finales, avec une base polarisée triple zêta comportant des fonctions diffuses. Optimiser les deux conformères au même niveau, confirmer les minima par les fréquences (toutes réelles), ajouter les énergies de point zéro, tester la base par un calcul plus grand, et comparer à un système apparenté d’énergie conformationnelle connue.
3.7 Problème : HeH, la première molécule
Problème 3.1
Problème du week-end — un calcul Hartree–Fock en base minimale de l’ion hydrure d’hélium : la base, l’estimation de cœur, l’orbitale convergée, et la liaison d’un proton à l’hélium
On calcule à dans la base STO-3G (exposants de He 6.3624, 1.1589, 0.31365 ; exposants de H 3.4253, 0.62391, 0.16886 ; les trois mêmes coefficients). La fonction 1 est centrée sur He, la fonction 2 sur H. Le programme donne (en unités atomiques)
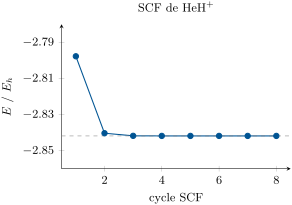
l’orbitale occupée , les énergies des orbitales et , et les énergies SCF successives , , , . Un atome d’hélium dans la même base a pour énergie . .
Partie I — La base.
- Que signifie « STO-3G » ?
- Pourquoi les exposants de l’hélium sont-ils plus grands que ceux de l’hydrogène ? Vérifier que leur rapport vaut .
- Combien y a-t-il de fonctions de base, d’électrons et d’orbitales occupées ?
- Calculer l’énergie de répulsion nucléaire.
- Interpréter .
- Pourquoi est-il plus bas que ?
Partie II — L’estimation de cœur.
- Écrire l’équation séculaire sous forme d’une équation du second degré en .
- La résoudre.
- Pourquoi n’est-ce qu’un point de départ ?
- Donner l’expression de la matrice de Fock en fonction de , de la matrice densité et des intégrales biélectroniques.
- Quelles interactions entre électrons contient-elle, qui manquent à ?
- Expliquer pourquoi la procédure doit être itérée.
Partie III — L’orbitale convergée.
- Vérifier que est normée.
- Les populations sont les éléments diagonaux de , sur He et sur H. Les calculer.
- Où se trouve la charge positive ? La molécule est-elle mieux décrite par ou par ?
- Estimer, à l’aide du théorème de Koopmans, l’énergie nécessaire pour arracher un électron à .
- Calculer l’énergie électronique .
- Combien de cycles a-t-il fallu pour converger à près ? Pourquoi l’énergie a-t-elle diminué à chaque cycle ?
- Avec des exposants de l’hélium mis à l’échelle de au lieu de 1.69, le même programme donne . Quelle base est la meilleure, et pourquoi peut-on l’affirmer ?
- Que représente l’énergie de l’orbitale virtuelle, ?
Partie IV — La liaison d’un proton.
- Quelle est l’énergie d’un proton nu ? Celle de très éloignés, dans cette base ?
- Calculer l’énergie libérée par à ce niveau, en .
- L’affinité protonique mesurée de l’hélium vaut . Commenter.
- L’énergie exacte de l’hélium est l’opposé de la somme de ses énergies d’ionisation, 24.5874 et . La calculer en , ainsi que l’erreur de l’atome d’hélium en STO-3G.
- Pourquoi une erreur de cette taille peut-elle encore donner des géométries moléculaires utiles ?
- Énoncer le résultat : l’énergie totale RHF/STO-3G de à .
Solution
Solution de Problème 3.1.
1. Chaque orbitale de type Slater d’une base minimale est remplacée par une contraction fixe de trois gaussiennes ajustées sur elle. 2. Le noyau d’hélium attire davantage ses électrons, donc sa fonction est plus compacte (exposants plus grands). . 3. Deux fonctions de base, deux électrons, une orbitale occupée (et une virtuelle). 4. . 5. Les deux fonctions se recouvrent fortement (54 %) : les atomes sont assez proches pour se lier. 6. est l’énergie d’un électron dans la fonction de He en présence des deux noyaux, mais sans autre électron ; le noyau He (charge 2) le retient bien plus fortement. 7. : . 8. et . 9. ignore la répulsion entre les deux électrons ; l’orbitale de cœur est trop contractée et trop basse. 10. , avec . 11. La répulsion coulombienne de chaque électron par le nuage de charge de l’autre (et, en général, l’échange). 12. dépend de , qui dépend des orbitales obtenues à partir de : les équations sont non linéaires et se résolvent par approximations successives jusqu’à l’autocohérence. 13. . 14. He : ; H : électron. 15. Charges : He , H . La charge positive se trouve surtout sur l’hydrogène : est un proton lié à un atome d’hélium, , comme on s’y attend puisque l’énergie d’ionisation de He (24.6 eV) dépasse de loin celle de H (13.6 eV). 16. . 17. . 18. Trois cycles atteignent . Chaque cycle donne un déterminant, dont l’énergie majore l’énergie Hartree–Fock convergée (principe variationnel), et les itérations l’améliorent. 19. La base avec donne l’énergie la plus basse, c’est donc la meilleure pour cette molécule (principe variationnel) : la fonction de l’hélium est plus compacte dans que dans l’atome libre, dont la base standard reprend le . 20. L’orbitale antiliante vacante ; son énergie approcherait l’opposé de l’affinité électronique de (mal, dans une base aussi petite). 21. Zéro (aucun électron) ; . 22. . 23. Environ la moitié de la valeur mesurée : une base minimale ne peut pas polariser la densité de l’hélium vers le proton (il n’y a pas de fonctions ), si bien que la liaison est trop faible. (Les corrections de point zéro et à sont petites à côté.) 24. ; l’atome en STO-3G est trop haut de (). 25. Les géométries dépendent de la variation de l’énergie avec ; l’essentiel de l’erreur, concentré dans le cœur, est presque le même à toute géométrie et se compense. 26. en RHF/STO-3G (base standard), à (et avec le classique).
Termes définis dans ce chapitre
- Base, base minimale, orbitales de type Slater et de type gaussienne
- Approximation de Born–Oppenheimer
- Corrélation électronique, énergie de corrélation
- Densité électronique, théorie de la fonctionnelle de la densité
- Méthode de Hartree–Fock, opérateur de Fock, champ autocohérent
- Surface d’énergie potentielle, point stationnaire, optimisation de géométrie
- Fonctions de valence séparée, de polarisation et diffuses