Sur un haut plateau aride, des dizaines d’antennes radio pointent vers un nuage sombre entre les étoiles. Parmi les fréquences qu’elles recueillent figure une raie à 115.271GHz : des molécules de monoxyde de carbone, à quelques kelvins, qui passent de leur premier niveau de rotation au plus bas. De ce seul nombre, un chimiste tire la longueur de la liaison C–O à une fraction de picomètre près ; de l’intensité des raies suivantes, la température du nuage. Les rotations et les vibrations des molécules sont l’objet de ce chapitre : leurs niveaux, issus du rotateur et de l’oscillateur du Chapitre 1 ; les règles de sélection, issues du Chapitre 5 ; et ce que mesurent les spectres — longueurs de liaison, constantes de force, énergies de dissociation.
Rappel
Le Chapitre 1 a donné le rotateur rigide, EJ=J(J+1)ℏ2/2I de dégénérescence2J+1, et l’oscillateur harmonique, Ev=(v+21)hν, pour une molécule diatomique de masse réduiteμ. Le Chapitre 5 a énoncé les règles de sélection infrarouge et Raman. Le volume de première année a mesuré des spectres infrarouges en nombres d’onde et défini la polarisabilité d’une molécule.
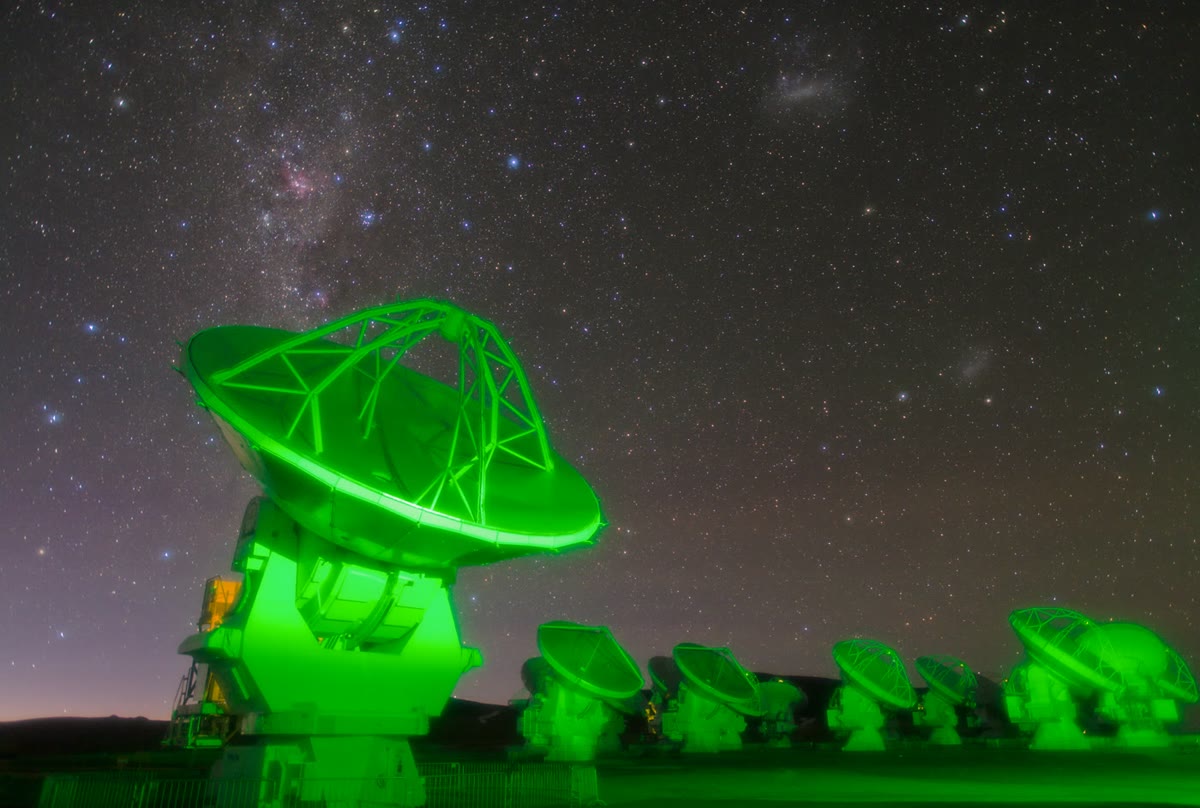
Antennes d’un interféromètre radio sur un haut plateau : elles enregistrent, parmi bien d’autres, les raies de rotation du monoxyde de carbone des nuages interstellaires. Photographie ESO/B. Tafreshi (twanight.org), CC BY 4.0.
6.1 Spectres de rotation
Définition 6.1(Constante de rotation, isotopologue)
La constante de rotation d’une molécule linéaire est B=h/(8π2cI), en cm−1 (ou B=h/8π2I en hertz), de sorte que ses niveaux de rotation sont F(J)=BJ(J+1) en nombres d’onde. Des molécules qui ne diffèrent que par les isotopes de leurs atomes sont des isotopologues (X12X2212CX16X2216O, X13X2213CX16X2216O) ; dans l’approximation de Born–Oppenheimer, elles ont les mêmes longueurs de liaison et les mêmes constantes de force.
Définition 6.2(Règles de sélection générale et spécifique)
Une règle de sélection générale énonce la propriété qu’une molécule doit posséder pour présenter un type de spectre ; une règle de sélection spécifique énonce les variations de nombre quantique permises.
Proposition 6.3(Spectres de rotation pure)
Une molécule n’a de spectre de rotation pure (micro-ondes) que si elle possède un moment dipolaire permanent ; pour une molécule linéaire, la règle spécifique est ΔJ=±1. Les raies d’absorption se situent à
ν~=F(J+1)−F(J)=2B(J+1),J=0,1,2,…,
également espacées de 2B.
Démonstration. L’interaction avec la lumière passe par le moment dipolaire : une molécule sans dipôle permanent n’a pas de dipôle oscillant quand elle tourne. La règle ΔJ=±1 provient de l’annulation de ∫YJ′M′∗cosθYJM sauf si J′=J±1 (la composante du dipôle selon z se transforme comme Y1,0), admise. Alors B(J+1)(J+2)−BJ(J+1)=2B(J+1). ∎
Méthode 6.4(Longueur de liaison à partir d’une raie de rotation)
De la raie J+1←J de fréquence ν, déduire B=ν/2(J+1) (en hertz).
Calculer le moment d’inertie I=h/8π2B.
Avec la masse réduite tirée des masses isotopiques, r=I/μ.
Exemple 6.5(Le monoxyde de carbone)
La raie J=1←0 de X12X2212CX16X2216O est à 115271.20MHz : B=57635.6MHz=1.92252cm−1, I=1.4560×10−46kgm2. Avec μ=12×15.99491/27.99491=6.85621u, r0=113.09pm. Ce r0 est une moyenne de la liaison sur sa vibration de point zéro, un peu plus longue que la longueur d’équilibre re (Section 6.2).
Définition 6.6(Constante de distorsion centrifuge)
Une liaison en rotation s’allonge ; les niveaux deviennent F(J)=BJ(J+1)−DJ2(J+1)2, où D est la constante de distorsion centrifuge, et les raies 2B(J+1)−4D(J+1)3 se resserrent lentement aux grands J.
Proposition 6.7(La raie la plus intense)
Si les intensités des raies suivent la population du niveau inférieur, (2J+1)e−hcBJ(J+1)/kT, le niveau le plus peuplé se situe vers
Jmax≈2hcBkT−21.
Démonstration. Traitons J comme une variable continue et dérivons : dJd[(2J+1)e−aJ(J+1)]=[2−a(2J+1)2]e−aJ(J+1) avec a=hcB/kT ; la dérivée s’annule pour (2J+1)2=2/a. ∎
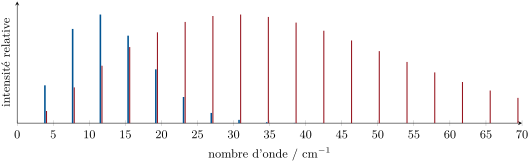
Le spectre d’absorption de rotation du monoxyde de carbone, raies espacées de 2B=3.845cm−1, intensités prises égales à la population du niveau inférieur, à 30K (bleu) et à 300K (rouge, légèrement décalé pour la lisibilité), chaque température étant rapportée à sa raie la plus intense. À 30K, la raie la plus intense est J=3←2 ; à 300K, J=8←7.
6.2 Vibrations des liaisons réelles
Une liaison réelle n’obéit pas à la loi de Hooke loin de l’équilibre : elle s’assouplit quand on l’étire, puis se rompt.
Définition 6.8(Potentiel de Morse)
Le potentiel de Morse est V(r)=De[1−e−β(r−re)]2 : harmonique près de re (constante de force2β2De), il tend vers la limite de dissociation De aux grands r.
Proposition 6.9(Niveaux de l’oscillateur de Morse)
En nombres d’onde, les niveaux de vibration d’un oscillateur de Morse sont
ω~exe est la constante d’anharmonicité. La transition fondamentale est v=1←0 ; une bande harmonique correspond à v=n←0 avec n≥2, faible parce que la règle Δv=±1 de l’oscillateur harmonique n’est que légèrement violée ; une bande chaude part d’un niveau excité, v=2←1, et croît avec la température.
Définition 6.11(Énergie de dissociation spectroscopique)
L’énergie de dissociation spectroscopique d’une molécule est la profondeur de son potentiel, De, mesurée depuis le minimum, ou D0=De−G(0), mesurée depuis le niveau le plus bas — par molécule et à 0K, contrairement à l’enthalpie de dissociation de liaison du volume de deuxième année, qui est une enthalpie molaire à 298K.
Corollaire 6.12(De et D0 d’un oscillateur de Morse)
De=ω~e2/4ω~exe et D0=De−(21ω~e−41ω~exe).
Démonstration. La première est la relation de la proposition ; la seconde est G(0). ∎
Proposition 6.13(Extrapolation de Birge–Sponer)
Les écarts ΔG(v+21)=G(v+1)−G(v)=ω~e−2ω~exe(v+1) décroissent linéairement avec v ; leur somme jusqu’à ce qu’ils s’annulent donne D0, l’aire sous la courbe de ΔG en fonction de v.
Démonstration. Retrancher les deux expressions de G. D0 est l’énergie qui sépare v=0 de la limite, la somme de tous les écarts. ∎
Exemple 6.14(Le chlorure d’hydrogène)
Pour HX35X2235Cl, ω~e=2990.95cm−1 et ω~exe=52.82cm−1 : la transition fondamentale est à ω~e−2ω~exe=2885.3cm−1 et la première bande harmonique à 2ω~e−6ω~exe=5665.0cm−1, un peu moins que le double de la fondamentale. Le modèle de Morse prévoit De=42342cm−1 et D0=40860cm−1 ; le vrai D0, tiré des enthalpies de formation de H, Cl et HCl à 0K, vaut 35760cm−1 (4.43eV). Le potentiel réel s’aplatit plus vite qu’une courbe de Morse ajustée sur le fond : les extrapolations de Birge–Sponer à partir des niveaux les plus bas surestiment les énergies de dissociation.
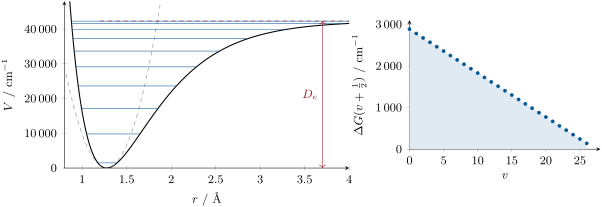
À gauche : le potentiel de Morse de HCl construit à partir de ses constantes spectroscopiques (trait plein), la parabole harmonique de même courbure (en tirets), et un niveau de vibration sur trois, tracé entre ses points de rebroussement ; les niveaux se resserrent vers De. À droite : le diagramme de Birge–Sponer des écarts ; l’aire grisée vaut D0.
6.3 Bandes de rotation-vibration
Une transition de vibration d’un gaz s’accompagne de changements de rotation, ΔJ=±1 pour une molécule diatomique dans un état 1Σ.
Définition 6.15(Branches P, Q et R, origine de la bande)
Dans une bande de rotation-vibration, les raies telles que ΔJ=−1 forment la branche P, celles telles que ΔJ=+1 la branche R, et celles telles que ΔJ=0, quand elles sont permises, la branche Q. L’origine de la bandeν~0 est la différence d’énergie de vibration sans rotation.
Théorème 6.16(Différences de combinaison)
Avec les constantes de rotationB0 et B1 des niveaux de vibration inférieur et supérieur, R(J)=ν~0+B1(J+1)(J+2)−B0J(J+1) et P(J)=ν~0+B1(J−1)J−B0J(J+1), et
R(J−1)−P(J+1)=4B0(J+21),R(J)−P(J)=4B1(J+21).
Démonstration. Les deux premières découlent de E=G(v)+BvJ(J+1) pour les deux niveaux. R(J−1) et P(J+1) aboutissent au même niveau supérieur J, depuis les niveaux inférieurs J−1 et J+1 : leur différence vaut B0[(J+1)(J+2)−(J−1)J]=B0(4J+2). De même, R(J) et P(J) partent du même niveau inférieur et aboutissent à J+1 et J−1. ∎
Méthode 6.17(Analyser une bande de rotation-vibration)
Repérer la lacune : pour une molécule diatomique 1Σ, il n’y a pas de branche Q, et ν~0 se trouve dans la lacune, entre R(0) et P(1).
Numéroter les raies à partir de la lacune, vers l’extérieur : R(0),R(1),… et P(1),P(2),….
Utiliser les différences de combinaison pour obtenir B0 et B1 séparément, puis αe=B0−B1 et Be=B0+21αe.
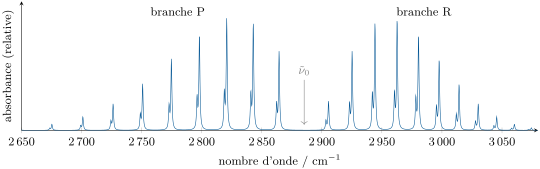
La bande fondamentale de HCl gazeux à 300K, calculée à partir de ses constantes spectroscopiques : branches P et R de part et d’autre de la lacune située à l’origine de la bande. Chaque raie est un doublet, HX35X2235Cl et le HX37X2237Cl, plus faible et un peu plus bas (abondances naturelles 76 % et 24 %). Les raies R se resserrent, les raies P s’écartent, parce que B1<B0.
Exemple 6.18(Les constantes de HCl tirées de sa bande)
Avec R(0)=2905.58cm−1 et P(2)=2842.94cm−1, on trouve 6B0=62.64cm−1, donc B0=10.440cm−1. Avec R(1)=2925.23 et P(1)=2864.43cm−1, B1=10.133cm−1. Donc αe=0.307cm−1 et Be=10.593cm−1, les valeurs à partir desquelles la bande a été construite : la méthode les retrouve exactement.
6.4 La spectroscopie Raman
Définition 6.19(Diffusions Raman et Rayleigh)
Quand une lumière de fréquence ν0 traverse un échantillon, la plus grande partie de la lumière diffusée garde la fréquence ν0 : c’est la diffusion Rayleigh. Une petite fraction est décalée des fréquences de rotation ou de vibration des molécules : c’est la diffusion Raman. Les raies de plus basse fréquence sont les raies Stokes (la molécule a gagné de l’énergie), celles de plus haute fréquence les raies anti-Stokes (elle en a perdu).
Proposition 6.20(Origine classique de l’effet Raman)
Si la polarisabilité d’une molécule qui vibre à νvib varie selon α=α0+α1cos(2πνvibt), le dipôle induit par un champ E0cos(2πν0t) oscille à ν0 et à ν0±νvib. Une vibration n’est active en Raman que si elle fait varier la polarisabilité.
Démonstration.μ=αE=α0E0cos(2πν0t)+21α1E0[cos2π(ν0+νvib)t+cos2π(ν0−νvib)t], d’après cosacosb=21[cos(a+b)+cos(a−b)]. Chaque dipôle oscillant rayonne à sa propre fréquence ; sans α1, seul subsiste le terme Rayleigh. ∎
Proposition 6.21(Raies Raman de rotation)
Une molécule linéaire de polarisabilité anisotrope présente des raies Raman de rotation telles que ΔJ=±2, décalées de la raie excitatrice de
∣Δν~∣=F(J+2)−F(J)=4B(J+23)=6B,10B,14B,…
— la première raie à 6B, puis un espacement de 4B.
Démonstration. L’ellipsoïde de polarisabilité d’une molécule linéaire en rotation reprend la même orientation deux fois par tour, donc il module la diffusion au double de la fréquence de rotation : ΔJ=±2 (la règle quantique, admise). Alors B(J+2)(J+3)−BJ(J+1)=B(4J+6). ∎
Exemple 6.22(Le diazote vu par Raman)
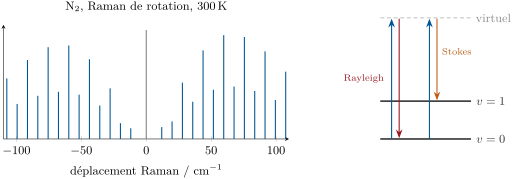
NX2 n’a pas de dipôle et pas de spectre infrarouge ni micro-ondes, mais sa polarisabilité est anisotrope : ses raies Raman de rotation commencent à 6B0=11.94cm−1 de la raie excitatrice et sont espacées de 7.96cm−1. Leurs intensités alternent dans le rapport 2:1 entre J pairs et impairs : les deux noyaux X14X2214N sont identiques, et la statistique de spin nucléaire (Chapitre 11) donne aux niveaux de J pair un poids double de celui des niveaux impairs.
À gauche : le spectre Raman de rotation du diazote calculé à 300K : raies Stokes aux déplacements positifs (à droite), raies anti-Stokes aux déplacements négatifs (à gauche, un peu plus faibles), avec l’alternance 2:1 des intensités ; le trait gris en zéro marque la raie Rayleigh, bien plus intense. À droite : schéma énergétique des diffusions Rayleigh et Stokes par un niveau virtuel (qui n’est pas un état réel de la molécule).
6.5 Molécules polyatomiques
Définition 6.23(Types de rotateurs)
Une molécule dont les trois moments principaux d’inertie sont égaux est une toupie sphérique (CHX4, SFX6) ; avec deux moments égaux, une toupie symétrique (NHX3, CHClX3, CX6HX6) ; avec trois moments différents, une toupie asymétrique (HX2O, la plupart des molécules) ; les molécules linéaires ont un moment nul.
Une toupie sphérique n’a ni dipôle ni spectre de rotation ; une toupie symétrique a pour niveaux BJ(J+1)+(A−B)K2, où K compte le moment cinétique autour de son axe, et des raies qui tombent encore à 2B(J+1) puisque ΔK=0 ; une toupie asymétrique a un spectre irrégulier, ajusté par ordinateur. Les vibrations des molécules polyatomiques sont leurs modes normaux, nommés et sélectionnés au Chapitre 5 : le spectre infrarouge montre les modes qui se transforment comme x, y, z, chacun avec sa propre structure de rotation.
Au laboratoire— Une cellule à gaz dans un spectromètre infrarouge
Le HCl gazeux est admis dans une cellule de 10cm munie de fenêtres transparentes à l’infrarouge, à l’intérieur d’un spectromètre à transformée de Fourier. À une résolution de 1cm−1, les branches P et R apparaissent comme des raies simples ; à 0.25cm−1, chacune se dédouble en son doublet HX35X2235Cl/HX37X2237Cl, distant de 2cm−1. Le chlorure d’hydrogène est toxique et corrosif : la cellule est remplie sur une rampe à vide, sous hotte.
Sécurité
Chlorure d’hydrogène gazeux : gaz sous pression, corrosif pour la peau, les yeux et les voies respiratoires, toxique par inhalation. Manipulé uniquement en appareillage clos ou sous hotte.
Histoire des sciences— Raman, 1928
En 1928, C. V. Raman et K. S. Krishnan observèrent, dans la lumière du Soleil filtrée par un filtre violet et diffusée par des liquides, une faible lumière d’une autre couleur qu’un filtre vert croisé permettait d’isoler. Raman reçut le prix Nobel de physique 1930 ; les sources laser firent de son effet une technique d’analyse courante cinquante ans plus tard.
6.6 Exercices
Exercice 6.1★
À partir de B0=1.9225cm−1 pour X12X2212CX16X2216O, calculer le moment d’inertie et la longueur de liaison r0.
Solution
Solution de Exercice 6.1.
I=h/(8π2cB)=6.62607×10−34/(8π2×2.99792×1010×1.9225)=1.4561×10−46kgm2. μ=6.85621u=1.13850×10⁻²⁶kg, donc r0=I/μ=113.09pm.
Exercice 6.2★
Avec B0=10.440cm−1, donner les positions des quatre premières raies du spectre de rotation de HX35X2235Cl et le J de la raie la plus intense à 300K.
Solution
Solution de Exercice 6.2.
2B0(J+1) : 20.88, 41.76, 62.64, 83.52cm−1. Jmax=kT/2hcB−21=208.5/20.88−0.5=2.7 : le niveau J=3 est le plus peuplé, et la raie la plus intense est 4←3, à 83.5cm−1.
Exercice 6.3★
Parmi HX2, HCl, NX2, COX2, CHX4, SFX6 et HX2O, lesquelles présentent un spectre d’absorption de rotation pure ? Un spectre Raman de rotation ?
Solution
Solution de Exercice 6.3.
L’absorption micro-ondes exige un dipôle permanent : HCl et HX2O seulement. Le Raman de rotation exige une polarisabilité anisotrope : HX2, HCl, NX2, COX2, HX2O ; pas les toupies sphériquesCHX4 et SFX6.
Exercice 6.4★
Quelle fraction des molécules de HCl se trouve dans v=1 à 300 et à 1000K (transition fondamentale à 2885.3cm−1) ? Quand la bande chaude devient-elle visible ?
Solution
Solution de Exercice 6.4.
N1/N0=e−hcν~/kT : à 300K, e−13.84=9.8×10⁻⁷ ; à 1000K, e−4.15=0.016. La bande chaude ne devient sensible (un pour cent de la fondamentale) que vers 1000K.
ω~e−2ω~exe=2885.3 et 2ω~e−6ω~exe=5665.0 : en retranchant le double de la première de la seconde, −2ω~exe=−105.6, donc ω~exe=52.8cm−1 et ω~e=2990.9cm−1.
Exercice 6.6★★
Avec les constantes de l’exercice précédent, calculer De et D0 du modèle de Morse, et les comparer au vrai D0=35760cm−1. Convertir les deux valeurs de D0 en kJ/mol.
Solution
Solution de Exercice 6.6.
De=2990.952/(4×52.82)=42341cm−1 ; G(0)=1495.47−13.20=1482.3cm−1 ; D0=40859cm−1=488.8kJ/mol, contre la vraie valeur 35760cm−1=427.8kJ/mol : le modèle de Morse surestime de 14 %.
Exercice 6.7★★
Quatre raies de la bande fondamentale de HX35X2235Cl sont R(0)=2905.58, R(1)=2925.23, P(1)=2864.43 et P(2)=2842.94cm−1. Trouver B0, B1, αe et l’origine de la bande.
Solution
Solution de Exercice 6.7.
R(0)−P(2)=6B0=62.64 : B0=10.440cm−1. R(1)−P(1)=6B1=60.80 : B1=10.133cm−1. αe=0.307cm−1. R(0)=ν~0+2B1 donne ν~0=2885.31cm−1 (et P(1)=ν~0−2B0 concorde).
Exercice 6.8★★
Prévoir B0 et l’origine de la bande de DX35X2235Cl à partir de ceux de HX35X2235Cl, à l’aide des masses réduites (ω~e∝μ−1/2, ω~exe∝μ−1, B∝μ−1).
Pour NX2, B0=1.9896cm−1. Donner les déplacements des trois premières raies Raman Stokes de rotation, et expliquer l’alternance de leurs intensités.
Solution
Solution de Exercice 6.9.
Déplacements 4B0(J+23) : 11.94, 19.90, 27.85cm−1 (depuis J=0, 1, 2). Les deux noyaux X14X2214N sont des bosons identiques de spin 1 : les niveaux de J pair ont six états de spin nucléaire, ceux de J impair trois, si bien que les raies issues de J pair sont deux fois plus intenses que leurs voisines.
Exercice 6.10★★★
Les trois premières raies de rotation de X12X2212CX16X2216O sont à 115271.2018, 230538.0000 et 345795.9899MHz. Montrer qu’un rotateur rigide ne rend pas compte de ces valeurs, et déterminer B et la constante de distorsion centrifugeD.
Solution
Solution de Exercice 6.10.
Un rotateur rigide placerait les raies à ν1, 2ν1, 3ν1 : 230542.40 et 345813.61MHz, au-dessus des valeurs mesurées de 4.4 et 17.6MHz. Avec νJ+1←J=2B(J+1)−4D(J+1)3 : ν1=2B−4D, ν3=6B−108D, donc 3ν1−ν3=96D : D=0.1835MHz et B=(ν1+4D)/2=57635.97MHz. Vérification : ν2=4B−32D=230538.0MHz.
Exercice 6.11★★★
Montrer que la somme de Birge–Sponer des écarts ΔG(v+21) d’un oscillateur de Morse, de v=0 au dernier niveau lié, est proche de De−G(0), et évaluer cette somme pour HCl.
Solution
Solution de Exercice 6.11.
ΔG(v+21)=ω~e−2ω~exe(v+1) s’annule vers v=ω~e/2ω~exe−1 ; la somme d’une progression arithmétique de n termes allant de ω~e−2ω~exe à presque 0 vaut environ nω~e/2≈ω~e2/4ω~exe−ω~e/2≈De−G(0). Pour HCl, les 28 écarts (v=0 à 27) ont pour somme 40857cm−1, contre De−G(0)=40859cm−1.
Exercice 6.12★★★
Le noyau X16X2216O a un spin nul, si bien que les niveaux de X16X2216OX12X2212CX16X2216O de J impair n’existent pas. Quel est l’espacement de ses raies Raman de rotation, et le déplacement de la première, en fonction de B ? Pourquoi COX2 n’a-t-il pas de spectre micro-ondes ?
Solution
Solution de Exercice 6.12.
Avec les seuls J pairs, les transitions J→J+2 partent de J=0,2,4,… : déplacements 6B,14B,22B,…, espacement 8B. COX2 possède un centre de symétrie et pas de dipôle permanent : pas de spectre micro-ondes.
6.7 Problème : à l’écoute d’un nuage froid
Problème 6.1
Problème du week-end — la longueur de liaison du monoxyde de carbone tirée de sa première raie de rotation, la température d’un nuage interstellaire, l’isotopologue carbone 13, et la bande infrarouge
Données : raies de X12X2212CX16X2216OJ=1←0 à 115.2712GHz et 2←1 à 230.5380GHz ; raie 1←0 de X13X2213CX16X2216O à 110.2014GHz ; masses X12X2212C 12 (exactement), X13X2213C 13.00335, X16X2216O15.99491u ; abondance naturelle de X13X2213C 1.1 % ; pour X12X2212CX16X2216O, ω~e=2169.81cm−1, ω~exe=13.288cm−1, et la longueur d’équilibre re=112.83pm. h=6.62607×10⁻³⁴Js, u=1.66054×10⁻²⁷kg, c=2.99792×1010cm/s, hc/k=1.43878cmK.
Partie I — La liaison.
Calculer B0 en hertz et en cm−1.
Calculer la masse réduite de X12X2212CX16X2216O en kilogrammes.
Calculer le moment d’inertie.
En déduire r0.
Comparer à re. Pourquoi r0 est-il plus long ?
Prévoir la raie 2←1 pour un rotateur rigide. Commenter la valeur mesurée.
Partie II — La température du nuage.
Donner les énergies, en cm−1 et en kelvins (E/k), des niveaux J=0, 1, 2.
Écrire le rapport des populations N2/N1 à la température T.
Les observations donnent N2/N1=0.85 (données du problème). Trouver T.
Quel niveau est le plus peuplé à cette température ?
Pourquoi un tel nuage ne peut-il pas être observé dans la bande infrarouge de vibration ?
Pourquoi la raie 1←0 est-elle le traceur le plus utilisé du gaz froid ?
Laquelle des deux molécules, X12X2212CX16X2216O ou X13X2213CX16X2216O, a l’origine de bande la plus basse ?
Énoncer le résultat : la longueur de liaison r0 du monoxyde de carbone obtenue à partir d’une seule raie radio.
Solution
Solution de Problème 6.1.
1.B0=ν/2=57.6356GHz ; B0/c=1.92252cm−1. 2.μ=12×15.99491/27.99491=6.85621u=1.13850×10−26kg. 3.I=h/8π2B0=1.4560×10−46kgm2. 4.r0=I/μ=113.09pm. 5.r0 dépasse re=112.83pm de 0.26pm : B0 moyenne 1/r2 sur la vibration de point zéro dans un puits anharmonique, qui passe plus de temps aux grandes distances. 6.2ν1←0=230.5424GHz ; la raie mesurée est plus basse de 4.4MHz : distorsion centrifuge. 7.0, 3.845 et 11.535cm−1, soit E/k=0, 5.53 et 16.60K. 8.N2/N1=35exp[−(16.60−5.53)K/T]. 9.ln(35/0.85)=0.673=11.06/T : T=16K. 10.Jmax=16.4/(2×1.43878×1.9225)−0.5=1.2 : J=1. 11. Un quantum de vibration correspond à hcν~/k≈3080K : à 16K, aucune molécule n’est excitée en vibration, si bien que le nuage n’émet aucune lumière de vibration. 12. Elle ne demande que 5.5K d’excitation, est excitée même dans le gaz le plus froid, et CO est abondant et possède un moment dipolaire. 13.μ=13.00335×15.99491/28.99826=7.17241u. 14.B∝1/μ : 115.2712×6.85621/7.17241=110.1893GHz. 15. La prévision est inférieure de 12MHz (0.011 %) à la raie mesurée : B0=Be−21αe, et le terme de vibration–rotation αe varie selon une autre puissance de μ ; la structure d’équilibre est la même, la moyenne de point zéro ne l’est pas. 16.98.9/1.1=90. 17. La raie de X12X2212CX16X2216O est saturée (optiquement épaisse) : elle ne croît plus avec la quantité de gaz. 18. La raie du rare X13X2213CX16X2216O reste proportionnelle à la quantité de gaz, la raie de X12X2212CX16X2216O donne la température : ensemble, elles mesurent les deux. 19.ν~0=2169.81−2×13.288=2143.24cm−1, 4.666µm. 20.2ω~e−6ω~exe=4259.89cm−1. 21.G(0)=21ω~e−41ω~exe=1081.58cm−1. 22.R(0)−P(1)=2(B0+B1)≈4B≈7.7cm−1. 23.X13X2213CX16X2216O : masse réduite plus grande, fréquence plus basse. 24.r0(CO)=113.1pm, tiré d’une seule fréquence radio.