Chimie universitaire — 3e année · Bachelor Year 3
27Radicaux, carbènes et réarrangements
Le pyrèthre se défend grâce aux esters de l’acide chrysanthémique, des molécules construites autour d’un cycle carboné à trois chaînons ; leurs cousins synthétiques comptent parmi les insecticides domestiques les plus utilisés. Les chimistes ferment de tels cycles en une étape en additionnant un carbène sur une double liaison : un atome de carbone entouré de six électrons seulement, dont deux non partagés. Ce chapitre traite d’intermédiaires réactifs que les volumes de première et de deuxième année n’ont fait que croiser (radicaux utilisés en synthèse, carbènes et nitrènes) et des réarrangements dans lesquels un groupe se déplace vers un atome de carbone, d’azote ou d’oxygène déficitaire en électrons, parmi lesquels deux qui fabriquent, à partir de la même cétone, les monomères du nylon-6 et d’un polyester biodégradable.
Rappel
Le volume de première année a introduit les radicaux, l’homolyse et les flèches à demi-pointe, les carbocations et leurs réarrangements, les nucléophiles et les groupes partants ; le volume de deuxième année, les chaînes radicalaires (amorçage, propagation, rupture, amorceurs radicalaires), les peroxyacides, les lactones, les lactames et les imines. Le Chapitre 13 a traité la cinétique des réactions en chaîne, le Chapitre 20 les carbènes comme ligands, le Chapitre 2 les états singulet et triplet, et le Chapitre 12 le postulat de Hammond.
27.1 Réactions radicalaires en chaîne en synthèse
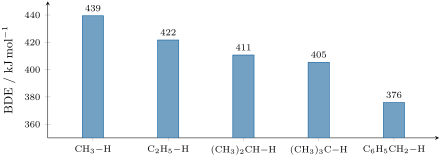
La stabilité d’un radical carboné se mesure par l’enthalpie de dissociation de la liaison C–H qui le formerait : plus la liaison est faible, plus le radical est stable.
Proposition 27.1 (Enthalpies de dissociation de liaison)
L’enthalpie de dissociation de la liaison R–H à se déduit des enthalpies de formation en phase gazeuse : .
Démonstration. L’homolyse a, d’après la loi de Hess, pour enthalpie de réaction celle de la formation des produits moins celle du réactif ; cette enthalpie de réaction est, par définition, l’enthalpie de dissociation de la liaison. ∎
Proposition 27.2 (Sélectivité de l’halogénation)
L’arrachement d’un hydrogène par un atome de brome est bien plus sélectif entre liaisons C–H primaires, secondaires et tertiaires que l’arrachement par un atome de chlore.
Justification. Comme dépasse toutes les valeurs C–H de la figure et que leur est inférieure, l’arrachement par le chlore est exothermique, par le brome endothermique. D’après le postulat de Hammond (Chapitre 12), l’état de transition du chlore est précoce, proche des réactifs, et ressent peu la différence entre les radicaux formés ; celui du brome est tardif, proche des produits, et son énergie d’activation suit l’essentiel de la différence de BDE, que le facteur de Boltzmann transforme en grands rapports de vitesses. ∎
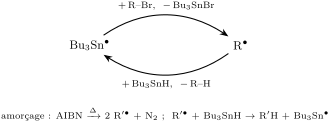
L’hydrure de tributylétain réduit les halogénures d’alkyle par une chaîne : un radical stannylé arrache l’halogène, le radical alkyle arrache un atome d’hydrogène à la molécule d’hydrure suivante, et un nouveau radical stannylé se forme. La même chaîne élimine un groupe hydroxy une fois celui-ci transformé en ester thiocarbonylé (la désoxygénation de Barton–McCombie), et ferme des cycles. Les résidus organostanniques sont toxiques et difficiles à éliminer ; le tris(triméthylsilyl)silane et d’autres silanes remplacent aujourd’hui souvent l’hydrure d’étain.
Le bromure d’hydrogène s’additionne sur les alcènes par le même genre de chaîne en présence de peroxydes : un atome de brome s’additionne sur l’extrémité la moins substituée, ce qui donne le radical le plus stable, qui arrache ensuite un atome d’hydrogène à HBr : c’est l’addition anti-Markovnikov.
27.2 Cyclisations radicalaires
Définition 27.3 (Cyclisations exo et endo)
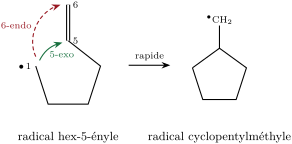
Dans une cyclisation exo, la liaison rompue (ou la liaison attaquée) se retrouve à l’extérieur du nouveau cycle ; dans une cyclisation endo, à l’intérieur.
Proposition 27.4 (Règles de Baldwin)
Pour les fermetures de cycle (établies expérimentalement, avec une justification stéréoélectronique) : sur un carbone tétraédrique (tet), les fermetures 3- à 7-exo sont favorisées, 5- et 6-endo défavorisées ; sur un carbone trigonal (trig), 3- à 7-exo sont favorisées, 3- à 5-endo défavorisées, 6- et 7-endo favorisées ; sur un carbone digonal (dig), 3- et 4-exo sont défavorisées, 5- à 7-exo favorisées, 3- à 7-endo favorisées.
La justification tient à l’angle d’attaque qu’exige chaque type de liaison : par l’arrière de la liaison sur un carbone tet, à environ 107° sur un système trigonal, sous un angle plus fermé sur une triple liaison ; une chaîne courte ne peut pas atteindre ces positions dans les cas défavorisés.
Définition 27.5 (Horloge radicalaire)
Une horloge radicalaire est un radical qui se réarrange de façon unimoléculaire avec une constante de vitesse connue, comme le radical hex-5-ényle qui se cyclise ; sa compétition avec un piège bimoléculaire mesure la constante de vitesse du piège, ou l’inverse.
Proposition 27.6 (Cinétique de compétition)
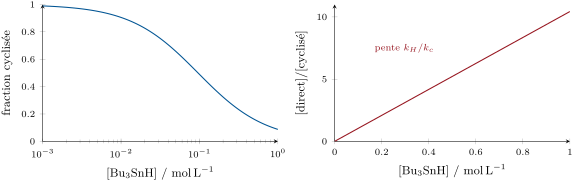
Si un radical soit se cyclise (), soit est piégé par un hydrure maintenu en excès à la concentration (), le rapport des produits vaut .
Démonstration. À chaque instant, les deux produits se forment respectivement avec les vitesses et . Leur rapport ne dépend pas de la concentration du radical, qui varie ; la concentration en hydrure étant constante, l’intégration sur le temps multiplie les deux par le même , et le rapport des produits est le rapport des constantes de vitesse multiplié par . ∎
Méthode 27.7 (Concevoir une réduction ou une cyclisation radicalaire)
- Pour une simple réduction, maintenir le donneur d’hydrogène concentré (environ ou plus) afin que le radical soit piégé avant de se réarranger.
- Pour une cyclisation, maintenir le donneur dilué, ou l’ajouter lentement, afin que le radical se cyclise d’abord : choisir .
- Choisir un amorceur dont la demi-vie à la température de réaction est de l’ordre de la durée de la réaction (AIBN vers ), et l’ajouter par portions si nécessaire.
- Préférer un silane ou un autre donneur sans étain, et éliminer le dioxygène, qui piège les radicaux carbonés.
Au laboratoire — Addition lente au pousse-seringue
Pour maintenir un réactif dilué pendant toute une réaction, on charge sa solution dans une seringue étanche aux gaz et on l’ajoute à travers un septum au moyen d’un pousse-seringue pendant plusieurs heures, dans la solution du substrat à reflux sous diazote. La concentration du réactif reste alors voisine de sa faible valeur stationnaire, fixée par la vitesse d’addition et la vitesse à laquelle il est consommé.
27.3 Carbènes
Définition 27.8 (Carbènes singulet et triplet)
Un carbène singulet a ses deux électrons non liants appariés dans une même orbitale, un hybride , son orbitale p étant vide ; un carbène triplet les a non appariés, un dans chaque orbitale, avec des spins parallèles.
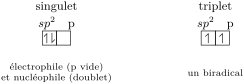
Les carbènes se préparent par perte de diazote à partir d’un composé diazo (par chauffage, irradiation ou catalyse métallique), par -élimination (le chloroforme et une base forte donnent , qui perd un chlorure pour donner ), ou sont évités tout à fait grâce à un carbénoïde.
Définition 27.9 (Carbénoïdes)
Un carbénoïde est une espèce liée à un métal qui transfère un groupe carbène comme le ferait un carbène libre, sans que celui-ci se forme, comme l’iodure d’iodométhylzinc de la réaction de Simmons–Smith.
Définition 27.10 (Cyclopropanation)
La cyclopropanation est la formation d’un cyclopropane par addition d’un carbène ou d’un carbénoïde sur une double liaison C=C.
Proposition 27.11 (Le test de Skell)
Un carbène singulet s’additionne sur un alcène cis ou trans de façon stéréospécifique, en conservant la configuration relative ; un carbène triplet donne les deux stéréoisomères du cyclopropane.
Justification. Le singulet forme les deux nouvelles liaisons en une seule étape concertée, sans laisser le temps à une rotation. Le triplet forme d’abord une liaison, ce qui donne un biradical-1,3 triplet ; ses deux électrons non appariés ne peuvent former la seconde liaison qu’après le retournement d’un spin, lent par rapport à la rotation autour de la liaison simple C–C restante : la configuration est brouillée. ∎
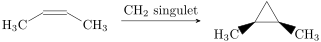
Les carbènes singulets s’insèrent aussi dans les liaisons C–H. Les carboxylates de rhodium(II) décomposent les diazoesters en carbénoïdes du rhodium qui cyclopropanent les alcènes et s’insèrent sélectivement dans les liaisons C–H, et, avec des ligands chiraux, de façon énantiosélective.
Définition 27.12 (Nitrènes)
Un nitrène est l’analogue azoté d’un carbène, un atome d’azote neutre entouré de six électrons seulement, formé par exemple par perte de diazote à partir d’un azoture.
27.4 Réarrangements vers un carbone déficitaire en électrons
Définition 27.13 (Migration 1,2)
Une migration 1,2 est le déplacement d’un groupe, avec son doublet liant, d’un atome vers l’atome voisin déficitaire en électrons.
Dans une migration de Wagner–Meerwein, un groupe alkyle ou un hydrure se déplace vers un carbocation voisin, ce qui en donne un plus stable : ce sont les réarrangements de carbocations du volume de première année, dont le mécanisme reçoit maintenant un nom. Dans la nature, les squelettes terpéniques sont remodelés par des cascades de telles migrations.
Définition 27.14 (Réarrangement pinacolique)
Le réarrangement pinacolique transforme un diol-1,2, en milieu acide, en une cétone ou un aldéhyde : un groupe hydroxy part sous forme d’eau, un groupe porté par le carbone voisin migre vers le cation, et le cation formé, stabilisé par l’oxygène restant, perd un proton.
Définition 27.15 (Aptitude migratoire)
L’aptitude migratoire d’un groupe est sa tendance relative à se déplacer, lors d’une migration 1,2, vers un centre déficitaire en électrons.
Les groupes qui portent bien une charge positive pendant la migration migrent le mieux : l’hydrure, les aryles et les alkyles tertiaires avant les secondaires, les primaires et le méthyle. Le pinacol, , donne la pinacolone, la 3,3-diméthylbutan-2-one.
Méthode 27.16 (Prévoir le produit d’un réarrangement)
- Trouver l’atome déficitaire en électrons qui se forme (cation, nitrénium, oxygène d’un peroxyde activé, carbène ou nitrène) et le groupe partant qui le crée.
- Lister les groupes de l’atome voisin susceptibles de migrer ; lorsque la géométrie est figée (oximes), seul le groupe anti par rapport au groupe partant le peut.
- Sinon, choisir selon l’aptitude migratoire, ou selon le groupe qui forme le cation le plus stable à l’endroit qu’il quitte.
- Déplacer le groupe avec rétention de sa configuration, puis compléter le mécanisme (perte d’un proton, addition d’eau).
27.5 Réarrangements vers un azote ou un oxygène déficitaire en électrons
Définition 27.17 (Réarrangement de Beckmann)
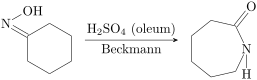
Le réarrangement de Beckmann transforme une oxime, en milieu acide fort, en un amide : le groupe hydroxy, activé en groupe partant, s’en va tandis que le groupe situé en anti migre du carbone vers l’azote ; l’eau s’additionne sur l’ion nitrilium formé, et une tautomérie donne l’amide.
Proposition 27.18 (Migration anti)
Dans le réarrangement de Beckmann, le groupe qui migre est celui qui est en anti par rapport au groupe partant porté par l’azote.
Justification. Le doublet de la liaison qui migre attaque l’azote par l’arrière de la liaison N–O, comme dans une substitution ; seul le groupe en anti par rapport à l’oxygène a sa liaison alignée avec l’orbitale N–O. L’étape est concertée avec le départ du groupe partant, si bien qu’il ne se forme aucun ion nitrénium libre qui pourrait choisir autrement. ∎
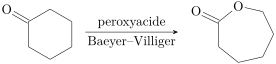
Définition 27.19 (Oxydation de Baeyer–Villiger)
L’oxydation de Baeyer–Villiger transforme une cétone en ester, ou une cétone cyclique en lactone, par un peroxyacide : le peroxyacide s’additionne sur le groupe carbonyle, puis un groupe porté par le carbone du carbonyle migre vers l’oxygène peroxydique le plus proche tandis qu’un carboxylate s’en va.
Proposition 27.20 (Régiochimie de Baeyer–Villiger)
Dans l’oxydation de Baeyer–Villiger, le groupe qui migre conserve sa configuration, et l’ordre des aptitudes migratoires est alkyle tertiaire > alkyle secondaire aryle > alkyle primaire > méthyle (établi expérimentalement).
Justification. Le groupe se déplace avec son doublet liant le long de la face du carbone qu’il quitte et atterrit sur l’oxygène du même côté, si bien que sa configuration est conservée. Dans l’état de transition, le groupe qui migre porte une charge positive partielle, que la substitution alkyle et la conjugaison aryle stabilisent. ∎
Définition 27.21 (Isocyanates, réarrangements de Curtius et de Hofmann)
Un isocyanate est un composé . Dans le réarrangement de Curtius, un azoture d’acyle perd du diazote par chauffage tandis que le groupe R migre du carbone vers l’azote, ce qui donne un isocyanate ; dans le réarrangement de Hofmann, un amide primaire traité par le dibrome et une base donne le même isocyanate en passant par un N-bromoamide. Avec l’eau, l’isocyanate donne l’amine et du dioxyde de carbone ; avec un alcool, un carbamate.
Définition 27.22 (Cétènes et réarrangement de Wolff)
Un cétène est un composé . Dans le réarrangement de Wolff, une -diazocétone perd du diazote tandis que le groupe porté par le carbone du carbonyle migre, ce qui donne un cétène, qui additionne l’eau, un alcool ou une amine.
Le réarrangement de Wolff est l’étape clé de l’homologation d’Arndt–Eistert, qui allonge un acide carboxylique d’un carbone : chlorure d’acide, puis diazocétone, puis cétène, puis l’acide homologue.
Sécurité


Hydrure de tributylétain : toxique en cas d’ingestion, nocif par contact cutané, risque avéré d’effets graves pour les organes à la suite d’expositions répétées, très toxique pour les organismes aquatiques ; les résidus d’étain sont collectés séparément. Le diazométhane est un gaz toxique, cancérogène et explosif ; il n’est cité ici que pour sa chimie et on le remplace en pratique par des réactifs plus sûrs comme le triméthylsilyldiazométhane. L’AIBN est autoréactif à la chaleur.
Histoire des sciences — Un radical qui ne devait pas exister, et un nylon
En 1900, Moses Gomberg, qui cherchait à préparer l’hexaphényléthane, obtint une solution jaune qui fixait le dioxygène et le diiode : le radical triphénylméthyle, premier radical carboné persistant. Un demi-siècle plus tard, le réarrangement de Beckmann de l’oxime de la cyclohexanone devint la voie industrielle vers le caprolactame, polymérisé par ouverture de cycle en nylon-6, une fibre et une matière plastique technique produites à très grande échelle.
27.6 Exercices
Exercice 27.1 ★
À , les réactivités relatives par hydrogène des liaisons C–H primaires, secondaires et tertiaires valent vis-à-vis des atomes de chlore et vis-à-vis des atomes de brome (données de l’exercice). Calculer les proportions de 1- et de 2-halogénopropane formées à partir du propane dans chaque cas.
Solution
Solution de Exercice 27.1.
Le propane possède six hydrogènes primaires et deux secondaires. Chloration : , soit 43 % de 1-chloropropane et 57 % de 2-chloropropane. Bromation : , 4 % et 96 %.
Exercice 27.2 ★
Quel est l’état fondamental de , et de ? Lequel s’additionne de façon stéréospécifique sur le trans-but-2-ène, et que donne-t-il ?
Solution
Solution de Exercice 27.2.
: triplet ; : singulet (les doublets non liants du chlore élèvent l’orbitale p vide). Le dichlorocarbène s’additionne de façon stéréospécifique : trans-1,1-dichloro-2,3-diméthylcyclopropane.
Exercice 27.3 ★
Donner le produit de la réaction de Simmons–Smith du (Z)-hex-3-ène.
Solution
Solution de Exercice 27.3.
cis-1,2-Diéthylcyclopropane : le carbénoïde s’additionne en une étape sur une seule face.
Exercice 27.4 ★
Donner les produits de l’oxydation de Baeyer–Villiger de la cyclohexanone et de l’acétophénone.
Solution
Solution de Exercice 27.4.
Cyclohexanone : -caprolactone (oxépan-2-one). Acétophénone : acétate de phényle, ; le phényle migre de préférence au méthyle.
Exercice 27.5 ★★
Avec les données de l’Exercice 27.1, calculer les proportions des deux monochlorures et des deux monobromures du 2-méthylpropane.
Solution
Solution de Exercice 27.5.
Neuf hydrogènes primaires et un tertiaire. Chloration : , 64 % de 1-chloro-2-méthylpropane et 36 % de 2-chloro-2-méthylpropane. Bromation : , 0.6 % et 99.4 %.
Exercice 27.6 ★★
Une nouvelle horloge radicalaire, réduite par de , donne trois fois plus de produit réarrangé que de produit non réarrangé. Avec , trouver sa constante de vitesse.
Solution
Solution de Exercice 27.6.
.
Exercice 27.7 ★★
Classer selon les règles de Baldwin l’attaque d’un radical hex-5-ényle sur C5 et sur C6, puis dire si chacune des fermetures suivantes est favorisée : 4-exo-tet, 5-endo-trig, 5-exo-dig, 3-exo-dig, 5-endo-dig.
Solution
Solution de Exercice 27.7.
Attaque sur C5 : 5-exo-trig, favorisée ; sur C6 : 6-endo-trig, favorisée par les règles mais plus lente ici. 4-exo-tet : favorisée. 5-endo-trig : défavorisée. 5-exo-dig : favorisée. 3-exo-dig : défavorisée. 5-endo-dig : favorisée.
Exercice 27.8 ★★
Donner le produit du réarrangement pinacolique du 2,3-diphénylbutane-2,3-diol, et expliquer le choix du groupe qui migre.
Solution
Solution de Exercice 27.8.
La perte d’eau donne un cation tertiaire benzylique ; sur le carbone voisin, un phényle et un méthyle pourraient migrer, et le phényle, d’aptitude plus élevée, migre. Le cation stabilisé par l’oxygène perd un proton : 3,3-diphénylbutan-2-one.
Exercice 27.9 ★★
L’azoture de benzoyle est chauffé dans le toluène, puis on ajoute de l’eau ; dans une seconde expérience, de l’éthanol. Donner les produits.
Solution
Solution de Exercice 27.9.
Curtius : . Avec l’eau, l’acide carbamique perd : aniline (il se forme un peu de diphénylurée quand l’aniline rencontre de l’isocyanate). Avec l’éthanol : N-phénylcarbamate d’éthyle, .
Exercice 27.10 ★★★
Avec et (données de l’exercice) et les valeurs C–H de la figure du chapitre, calculer pour l’arrachement d’un hydrogène primaire et d’un hydrogène tertiaire par chaque atome d’halogène, et utiliser le postulat de Hammond pour expliquer les sélectivités de l’Exercice 27.1.
Solution
Solution de Exercice 27.10.
Chlore : primaire , tertiaire ; brome : et . Les deux arrachements par le chlore sont exothermiques, avec des états de transition précoces qui ressentent peu la différence de ; les deux arrachements par le brome sont endothermiques, avec des états de transition tardifs dont les énergies d’activation diffèrent de presque toute cette valeur : , l’ordre de grandeur du rapport observé.
Exercice 27.11 ★★★
Donner les produits de Beckmann des deux oximes, E et Z, de la 2-méthylcyclohexanone, et expliquer pourquoi ils diffèrent, alors que l’oxydation de Baeyer–Villiger de la cétone donne une lactone principale.
Solution
Solution de Exercice 27.11.
Oxime E (OH en anti par rapport à C2, qui porte le groupe méthyle) : C2 migre, l’azote s’insère à côté de lui : 7-méthylazépan-2-one. Oxime Z : C6 migre : 3-méthylazépan-2-one. Dans le réarrangement de Beckmann, c’est la géométrie de l’oxime qui décide ; dans l’oxydation de Baeyer–Villiger, c’est l’aptitude migratoire, et le carbone secondaire migre : 7-méthyloxépan-2-one.
Exercice 27.12 ★★★
Avec l’horloge modèle du chapitre, calculer la fraction cyclisée pour , 0.10 et . Quelle concentration en hydrure donne 95 % de produit cyclisé, et comment peut-on la maintenir ?
Solution
Solution de Exercice 27.12.
Fraction cyclisée : 0.91, 0.49 et 0.09. Pour 95 % : , donc . On la maintient en ajoutant l’hydrure lentement au pousse-seringue, ou en utilisant une quantité catalytique d’halogénure d’étain avec un réducteur qui régénère l’hydrure.
27.7 Problème : deux cycles à partir de la cyclohexanone
Problème 27.1
Problème du week-end — deux cycles à partir de la cyclohexanone : l’oxime, le réarrangement de Beckmann en caprolactame, l’oxydation de Baeyer–Villiger en caprolactone, et la régiochimie des deux avec la 2-méthylcyclohexanone
Données du problème : une tonne de cyclohexanone est convertie en son oxime avec un rendement de 98 %, et l’oxime en caprolactame avec un rendement de 98 % ; le réarrangement consomme 1.3 mol d’acide sulfurique (sous forme d’oléum) par mole d’oxime, neutralisé à la fin par l’ammoniac en sulfate d’ammonium.
Partie I — L’oxime.
- Écrire la formation de l’oxime de la cyclohexanone à partir de l’hydroxylamine.
- Pourquoi opère-t-on vers pH 4 à 5 ?
- L’oxime de la cyclohexanone a-t-elle des isomères E et Z ? Pourquoi ?
- Dessiner les oximes E et Z de la 2-méthylcyclohexanone.
- Pourquoi ces deux oximes ne s’interconvertissent-elles que lentement ?
Partie II — Le réarrangement de Beckmann.
- Que fait l’acide à l’oxime ?
- Quelle liaison migre, et pourquoi le cycle s’agrandit-il ?
- Quel intermédiaire l’eau attaque-t-elle ?
- Écrire l’équation globale, de l’oxime au caprolactame.
- Nommer et dessiner le produit, ainsi que le polymère qui en est issu.
- Calculer les masses molaires de la cyclohexanone et du caprolactame.
- Calculer la masse de caprolactame obtenue à partir d’une tonne de cyclohexanone.
- Calculer la masse de sulfate d’ammonium formée en même temps.
Partie III — L’oxydation de Baeyer–Villiger.
- Écrire l’oxydation de la cyclohexanone par un peroxyacide .
- Donner l’intermédiaire formé par addition du peroxyacide.
- Quel groupe migre, et quel est le groupe partant ?
- Nommer la lactone et le polymère qu’elle donne.
- Pourquoi le peroxyde d’hydrogène associé à un catalyseur peut-il remplacer le peroxyacide dans un procédé plus propre ?
Partie IV — La 2-méthylcyclohexanone.
- Quel carbone migre lors de son oxydation de Baeyer–Villiger, et quelle lactone se forme ?
- La configuration de ce carbone est-elle conservée ?
- Quel lactame l’oxime E donne-t-elle (OH en anti par rapport au carbone porteur du méthyle) ?
- Quel lactame l’oxime Z donne-t-elle ?
- Qu’est-ce qui décide de la régiochimie dans chaque réaction ?
- Pourquoi la cyclohexanone elle-même échappe-t-elle à ces problèmes ?
- Énoncer le résultat : la masse de caprolactame obtenue à partir d’une tonne de cyclohexanone.
Solution
Solution de Problème 27.1.
1. .
2. L’acide est nécessaire pour éliminer sous forme d’eau le groupe hydroxy de l’intermédiaire d’addition, mais trop d’acide protone l’hydroxylamine, qui ne s’additionne plus.
3. Non : les deux carbones liés au carbone de C=N sont équivalents par la symétrie du cycle.
4. Dans l’oxime E, le groupe OH pointe à l’opposé du carbone C2 porteur du méthyle (en anti par rapport à lui) ; dans l’oxime Z, vers lui.
5. L’inversion d’un azote d’oxime porteur d’un oxygène électronégatif a une barrière élevée.
6. Il protone (ou sulfone) le groupe hydroxy, qui devient un bon groupe partant, l’eau.
7. La liaison C–C du cycle en anti par rapport au groupe partant migre du carbone vers l’azote, qui se trouve ainsi inséré dans le cycle : six atomes deviennent sept.
8. Un ion nitrilium cyclique.
9. : une isomérisation, de l’oxime au lactame.
10. Il s’agit du caprolactame, azépan-2-one, amide cyclique à sept chaînons de l’acide 6-aminohexanoïque ; sa polymérisation par ouverture de cycle donne le nylon-6.
11. et .
12. ; ; , .
13. Oxime : ; : , ce qui donne autant de moles de : , plus que de caprolactame.
14. .
15. L’adduit tétraédrique du peroxyacide sur le carbone du carbonyle (l’intermédiaire de Criegee), un peroxyhémicétal.
16. Un groupe du cycle (les deux sont équivalents) migre vers l’oxygène peroxydique le plus proche ; le carboxylate s’en va.
17. L’-caprolactone, oxépan-2-one ; sa polymérisation par ouverture de cycle donne la poly(-caprolactone), un polyester biodégradable.
18. Son seul sous-produit est l’eau, alors qu’un peroxyacide laisse une mole d’acide carboxylique par mole de lactone et est lui-même dangereux à stocker.
19. Le carbone secondaire C2 migre : 7-méthyloxépan-2-one.
20. Oui : le carbone qui migre conserve sa configuration.
21. 7-Méthylazépan-2-one (C2, en anti, migre).
22. 3-Méthylazépan-2-one (C6 migre).
23. Beckmann : la géométrie de l’oxime (le groupe en anti migre). Baeyer–Villiger : l’aptitude migratoire (le carbone le plus substitué migre).
24. Ses deux carbones sont équivalents : une seule oxime, un seul lactame, une seule lactone.
25. Une tonne de cyclohexanone donne environ de caprolactame.
Termes définis dans ce chapitre
- Migration 1,2
- Oxydation de Baeyer–Villiger
- Réarrangement de Beckmann
- Carbénoïdes
- Cyclopropanation
- Cyclisations exo et endo
- Isocyanates, réarrangements de Curtius et de Hofmann
- Cétènes et réarrangement de Wolff
- Aptitude migratoire
- Nitrènes
- Réarrangement pinacolique
- Horloge radicalaire
- Carbènes singulet et triplet