Chimie universitaire — 3e année · Bachelor Year 3
28Synthèse asymétrique
La L-DOPA, le médicament qui atténue les symptômes de la maladie de Parkinson, fut dans les années 1970 le premier composé fabriqué industriellement par catalyse asymétrique : quelques grammes d’un complexe chiral du rhodium, dissous avec un précurseur plan et achiral sous dihydrogène, donnaient un produit dans lequel un énantiomère l’emportait largement sur l’autre. Les deux énantiomères d’un médicament peuvent avoir des effets complètement différents, parce que les récepteurs et les enzymes qu’ils rencontrent sont eux-mêmes chiraux. Ce chapitre mesure la pureté énantiomérique, explique comment un environnement chiral choisit entre deux chemins images l’un de l’autre dans un miroir, et passe en revue les stratégies (réservoir chiral, auxiliaires, dédoublements, catalyseurs métalliques et organiques) qui produisent des énantiomères purs.
Rappel
Le volume de première année a défini la chiralité, les énantiomères, les diastéréoisomères, les mélanges racémiques, le pouvoir rotatoire spécifique, les règles CIP et les réactions stéréosélectives et stéréospécifiques ; le volume de deuxième année, l’hydrogénation catalytique, l’époxydation, la dihydroxylation, les imines, les énamines, les énolates, l’aldolisation, l’annélation de Robinson et la chromatographie. Le Chapitre 12 a donné l’équation d’Eyring, le Chapitre 21 le cycle de Wilkinson, et le Chapitre 4 l’axe .
28.1 Mesurer la pureté énantiomérique
Définition 28.1 (Excès énantiomérique)
Pour un mélange d’énantiomères en quantités , l’excès énantiomérique vaut et le rapport énantiomérique ; pour des diastéréoisomères, l’excès diastéréoisomérique de se définit de la même façon. La pureté optique est le rapport du pouvoir rotatoire spécifique d’un échantillon à celui de l’énantiomère pur.
Proposition 28.2 (ee et er)
et .
Démonstration. On divise le numérateur et le dénominateur de par ; la résolution en er donne la seconde forme. ∎
Un ee de 90 % correspond à un er de 95 : 5, un ee de 98 % à un er de 99 : 1. La pureté optique n’est égale à l’ee que si le pouvoir rotatoire est proportionnel à la composition ; les impuretés, le solvant, les effets de concentration et les faibles pouvoirs rotatoires de nombreux composés la rendent peu fiable, et l’ee se mesure en séparant les énantiomères.
Méthode 28.3 (ee à partir d’un chromatogramme chiral)
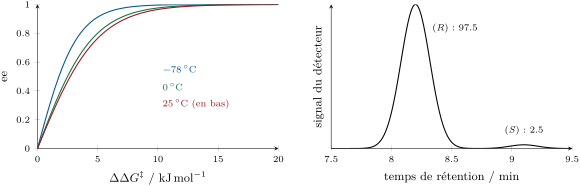
- Injecter d’abord le racémique, pour identifier les deux pics et vérifier leur séparation (résolution à la ligne de base) et l’égalité de leurs aires.
- Injecter l’échantillon et intégrer les deux pics.
- Les énantiomères ont la même réponse dans un détecteur achiral, donc ; attribuer les pics à l’aide d’un étalon énantiopur.
La RMN ne distingue les énantiomères que dans un environnement chiral : un agent de solvatation chiral forme des complexes diastéréoisomères éphémères dont les signaux diffèrent, et un alcool ou une amine chiraux convertis en leurs deux esters diastéréoisomères par l’acide de Mosher révèlent la configuration par le motif des différences de déplacement.
Méthode 28.4 (Configuration par les esters de Mosher, dans les grandes lignes)
- Préparer les deux esters MTPA, (R) et (S), de l’alcool.
- Enregistrer leurs spectres de proton et calculer pour les protons de chaque côté du carbone carbinol.
- Dans la conformation préférée, le cycle phényle de l’acide blinde un côté : les protons pour lesquels sont d’un côté, ceux pour lesquels de l’autre, ce qui place les deux substituants et donne la configuration.
28.2 Topicité et additions stéréosélectives
Définition 28.5 (Réactions stéréosélectives)
Une réaction énantiosélective forme un énantiomère d’un produit en excès par rapport à l’autre ; une réaction diastéréosélective forme un diastéréoisomère en excès.
Définition 28.6 (Topicité)
Deux groupes d’une molécule sont homotopes lorsqu’une rotation de la molécule les échange (remplacer l’un ou l’autre donne le même composé), énantiotopes lorsque seule une réflexion les échange (remplacer l’un ou l’autre donne des énantiomères), et diastéréotopes lorsqu’aucune opération de symétrie ne les échange (remplacer l’un ou l’autre donne des diastéréoisomères).
Les deux hydrogènes d’un groupe voisin d’un stéréocentre sont diastéréotopes : ils ont des déplacements chimiques différents et se couplent entre eux, ce qui explique qu’un tel groupe apparaisse souvent sous forme de deux signaux en RMN.
Définition 28.7 (Faces prochirales)
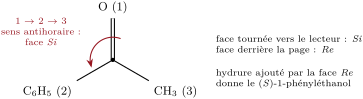
Un carbone trigonal portant trois substituants différents est prochiral : l’addition d’un quatrième groupe, différent, crée un stéréocentre. Sa face vue avec les trois substituants, par ordre de priorité CIP décroissante, dans le sens horaire est la face Re ; dans le sens antihoraire, la face Si.
Méthode 28.8 (Attribuer les faces Re et Si)
- Classer les trois substituants de l’atome trigonal selon les règles CIP (une double liaison compte son partenaire deux fois).
- Regarder la face considérée, le plan trigonal étant dans le plan de la page.
- Sens horaire 1 2 3 : Re ; sens antihoraire : Si.
- Pour nommer le produit, ajouter le nouveau groupe vers l’observateur et appliquer les règles CIP au nouveau stéréocentre ; une attaque Re ne donne pas toujours R.
Définition 28.9 (Modèle de Felkin–Anh et contrôle par chélation)
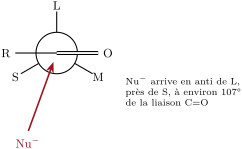
Le modèle de Felkin–Anh prévoit le diastéréoisomère majoritaire d’une addition nucléophile sur un groupe carbonyle voisin d’un stéréocentre : le plus gros groupe de ce centre se place perpendiculairement au plan du carbonyle, et le nucléophile approche en anti par rapport à lui, en passant près du plus petit groupe, selon la trajectoire de Bürgi–Dunitz. Sous contrôle par chélation, un ion métallique lié à la fois à l’oxygène du carbonyle et à un groupe donneur du stéréocentre bloque la conformation, et le nucléophile s’additionne sur la face la moins encombrée du cycle chélate.
Proposition 28.10 (Sélectivité de Felkin–Anh)
Pour un aldéhyde ou une cétone -chiral sans groupe chélatant, le produit majoritaire est celui que prévoit le modèle de Felkin–Anh (un modèle empirique, étayé par le calcul).
Démonstration. Admis à ce niveau. ∎
28.3 Stratégies
Définition 28.11 (Réservoir chiral)
Le réservoir chiral est l’ensemble des composés naturels énantiopurs bon marché (acides aminés, sucres, terpènes, hydroxyacides) utilisés comme matières premières, leurs stéréocentres étant transmis à la cible.
Définition 28.12 (Auxiliaire chiral)
Un auxiliaire chiral est un groupe énantiopur fixé temporairement sur un substrat pour contrôler la stéréochimie d’une réaction, puis retiré et récupéré.
Dans les alkylations d’Evans, une oxazolidinone préparée à partir d’un acide aminé est acylée ; l’énolate de lithium ou de sodium, chélaté par le groupe carbonyle de l’auxiliaire, est attaqué par un halogénure d’alkyle sur la face opposée au substituant de l’auxiliaire, ce qui donne un seul diastéréoisomère, souvent avec un de supérieur à 95 % ; une hydrolyse libère ensuite l’acide chiral et l’auxiliaire.
Définition 28.13 (Dédoublements)
Le dédoublement d’un racémique est sa séparation en énantiomères, classiquement par cristallisation de sels diastéréoisomères avec un acide ou une base énantiopurs. Dans un dédoublement cinétique, les deux énantiomères réagissent à des vitesses différentes avec un réactif ou un catalyseur chiral, avec la sélectivité . Dans un dédoublement cinétique dynamique, les énantiomères du substrat s’interconvertissent rapidement pendant que l’un d’eux réagit.
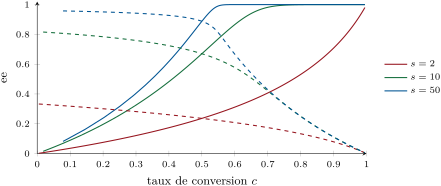
Théorème 28.14 (Équation de Kagan)
Dans un dédoublement cinétique d’un racémique par des réactions du premier ordre de sélectivité , le taux de conversion et l’ee du substrat restant sont liés par
Démonstration. Chaque énantiomère décroît exponentiellement : les fractions restantes valent et , donc . En partant de quantités égales, et . Alors et de même . Donc est le rapport annoncé. ∎
Proposition 28.15 (Dédoublement cinétique dynamique)
Si les énantiomères du substrat s’interconvertissent bien plus vite que chacun ne réagit, tout le racémique peut être converti en un seul énantiomère du produit, avec un ee fixé par : .
Démonstration. Une racémisation rapide maintient en permanence les deux énantiomères du substrat en quantités égales. Les produits se forment alors avec des vitesses dans le rapport , et rien n’arrête la réaction avant que tout le substrat, principalement par l’énantiomère rapide, soit consommé : le rendement peut atteindre 100 % avec . ∎
Méthode 28.16 (Choisir une stratégie)
- Si les stéréocentres de la cible existent dans un composé naturel bon marché, partir du réservoir chiral.
- Pour une synthèse ponctuelle, ou pour créer de façon fiable un centre voisin d’un groupe carbonyle, utiliser un auxiliaire, au prix de deux étapes supplémentaires.
- Si le racémique est bon marché et que l’énantiomère indésirable peut être recyclé ou racémisé, le dédoubler (de façon classique, cinétique ou dynamique).
- À grande échelle, chercher un catalyseur asymétrique : un stéréocentre créé par cycle catalytique, aucun déchet chiral stœchiométrique.
28.4 Catalyse asymétrique par les métaux
Définition 28.17 (Catalyse asymétrique)
La catalyse asymétrique est la synthèse énantiosélective au moyen d’un catalyseur chiral utilisé en faible quantité ; pour les catalyseurs métalliques, la chiralité provient en général d’un ligand chiral.
Théorème 28.18 (La sélectivité vue par l’énergie)
Si deux produits énantiomères se forment par des états de transition diastéréoisomères de facteurs préexponentiels égaux, de façon irréversible, sous contrôle cinétique, , où est la différence de leurs enthalpies libres d’activation.
Démonstration. D’après l’équation d’Eyring (Chapitre 12), ; les deux produits se forment à partir des mêmes réactifs, si bien qu’à chaque instant leurs vitesses sont dans le rapport , de même que les quantités formées. ∎
À , un ee de 99 % (er 199) exige , à peu près l’énergie d’une seule liaison hydrogène ; à , suffisent.
Proposition 28.19 (Ligands de symétrie )
Un ligand chiral de symétrie divise par deux le nombre d’états de transition diastéréoisomères à comparer, puisque les deux sites de coordination qu’il laisse libres sont équivalents.
Démonstration. La rotation du catalyseur envoie un site libre sur l’autre et laisse le catalyseur inchangé ; tout état de transition sur un site est donc identique à l’état de transition tourné sur l’autre. Seuls les modes de fixation sur un site (face du substrat, orientation) doivent être comparés. ∎
Knowles utilisa des monophosphines chirales, puis la diphosphine DIPAMP, de symétrie , avec le rhodium pour hydrogéner un énamide en l’acide aminé protégé de la L-DOPA ; le BINAP de Noyori, avec le ruthénium, hydrogène les cétones et les alcènes fonctionnalisés et, associé à une diamine chirale, les cétones simples avec un ee très élevé. Dans l’hydrogénation des énamides au rhodium, le produit majoritaire provient du complexe catalyseur–substrat minoritaire, moins stable, qui réagit bien plus vite avec le dihydrogène : la sélectivité est fixée au niveau des états de transition, et non par les populations des intermédiaires (principe de Curtin–Hammett).
Définition 28.20 (Époxydation de Sharpless)
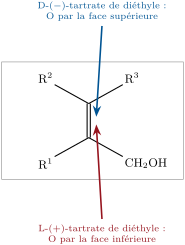
L’époxydation de Sharpless est l’époxydation énantiosélective des alcools allyliques par l’hydroperoxyde de tert-butyle, catalysée par l’isopropylate de titane(IV) en présence d’un tartrate de diéthyle énantiopur ; l’alcool se lie au titane, qui délivre l’oxygène sur une face de l’alcène, choisie par le tartrate.
La même idée, un métal maintenu dans une poche chirale par un ligand naturel bon marché, donne la dihydroxylation asymétrique des alcènes de Sharpless, à l’osmium avec des ligands dérivés des alcaloïdes du quinquina. Lorsque le ligand n’est pas énantiopur, l’ee du produit n’est pas forcément proportionnel à celui du ligand : des agrégats de deux ligands, d’activités différentes pour les paires homochirales et hétérochirales, donnent des effets non linéaires, parfois des amplifications utiles.
28.5 Organocatalyse
Définition 28.21 (Organocatalyse)
L’organocatalyse est la catalyse par de petites molécules organiques sans métal. Dans la catalyse par énamine, une amine secondaire transforme une cétone ou un aldéhyde en une énamine nucléophile ; dans la catalyse par iminium, elle transforme un aldéhyde -insaturé en un ion iminium électrophile dont la LUMO est abaissée.
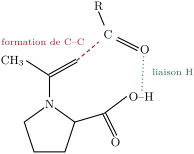
La proline, un acide aminé bon marché, catalyse les aldolisations intramoléculaires de tricétones avec un ee élevé (les cétones de Hajos–Parrish et de Wieland–Miescher, utilisées depuis les années 1970 pour des synthèses de stéroïdes) et, comme on l’a montré en 2000, les aldolisations intermoléculaires de l’acétone avec des aldéhydes. Les imidazolidinones chirales agissent par l’intermédiaire d’ions iminium dans des réactions de Diels–Alder et des additions conjuguées ; les acides phosphoriques chiraux, acides de Brønsted forts dotés d’une poche chirale, activent les imines en les protonant. Les organocatalyseurs sont stables à l’air et à l’eau et ne laissent aucun métal dans le produit.
Au laboratoire — Une analyse par HPLC chirale
Une colonne chirale, de la silice recouverte d’un dérivé de la cellulose ou de l’amylose, est équilibrée avec un mélange hexane–isopropanol. On injecte d’abord le racémique et l’on ajuste la proportion des solvants jusqu’à ce que les deux pics soient séparés à la ligne de base ; puis on injecte l’échantillon, dissous dans l’éluant à environ un milligramme par millilitre, et l’on intègre les pics à une longueur d’onde où les deux absorbent.
Sécurité


Hydroperoxyde de tert-butyle : inflammable, autoréactif à la chaleur, toxique par contact cutané, corrosif, sensibilisant, susceptible d’induire des anomalies génétiques ; il s’utilise en solution, conservé au frais, jamais concentré, et l’excès de peroxyde est détruit avant le traitement. Isopropylate de titane(IV) : inflammable, irritant, décomposé par l’humidité.
Histoire des sciences — Deux prix pour la catalyse asymétrique
William Knowles, Ryoji Noyori et Barry Sharpless partagèrent le prix Nobel de chimie 2001 pour les hydrogénations et les oxydations catalysées par des catalyseurs chiraux. Benjamin List et David MacMillan, qui avaient montré en 2000 que de petites molécules organiques pouvaient catalyser des réactions énantiosélectives aussi largement que les complexes métalliques, reçurent le prix 2021.
28.6 Exercices
Exercice 28.1 ★
Convertir : un ee de 80 % en er ; un er de 99 : 1 en ee ; un ee de 50 % en pourcentage de chaque énantiomère.
Solution
Solution de Exercice 28.1.
ee de 80 % : (90 : 10). er de 99 : 1 : %. ee de 50 % : 75 % et 25 %.
Exercice 28.2 ★
Le tracé d’une HPLC chirale présente des pics d’aires 1840 et 60 pour les deux énantiomères. Calculer l’ee.
Solution
Solution de Exercice 28.2.
: ee de 93.7 %, soit un er de .
Exercice 28.3 ★
Attribuer les faces Re et Si du carbone du carbonyle du propanal, et nommer l’alcool formé par addition d’un nucléophile méthyle sur la face Re.
Solution
Solution de Exercice 28.3.
Priorités O éthyle H. Avec O en haut, l’éthyle en bas à gauche et H en bas à droite, la face avant est Si, la face arrière Re. Un groupe méthyle ajouté par la face Re, avec les priorités OH éthyle méthyle H dans le produit, donne le (R)-butan-2-ol.
Exercice 28.4 ★
Les deux protons méthyléniques de l’éthanol sont-ils homotopes, énantiotopes ou diastéréotopes ? Et ceux du groupe du butan-2-ol ?
Solution
Solution de Exercice 28.4.
Éthanol : énantiotopes (échangés par le plan miroir de la molécule ; même déplacement dans un solvant achiral). Butan-2-ol : diastéréotopes (voisins d’un stéréocentre ; déplacements différents).
Exercice 28.5 ★★
Calculer le nécessaire pour 99 % d’ee à et à , et l’ee obtenu à avec un catalyseur qui donne 80 % d’ee à (même ).
Solution
Solution de Exercice 28.5.
er 199 : à , à . Un ee de 80 % à correspond à un er de 9, ; à , , soit un ee de 93 %.
Exercice 28.6 ★★
Un échantillon d’une amine a dans des conditions où l’énantiomère (S) pur a (données de l’exercice). Donner sa pureté optique et les pourcentages des énantiomères, en supposant le pouvoir rotatoire proportionnel à la composition. Pourquoi cette mesure est-elle moins fiable que la chromatographie ?
Solution
Solution de Exercice 28.6.
Pureté optique % : 90 % de (S) et 10 % de (R). Un faible pouvoir rotatoire, les impuretés, les effets de concentration et de solvant, et un comportement non linéaire entre pouvoir rotatoire et composition rendent la mesure peu fiable ; la chromatographie sépare et compte directement les énantiomères.
Exercice 28.7 ★★
Lors d’une acétylation d’un alcool racémique catalysée par une lipase, l’alcool restant a un ee de 90 % à 60 % de conversion. Calculer .
Solution
Solution de Exercice 28.7.
.
Exercice 28.8 ★★
Prévoir l’époxyde formé à partir du (E)-hex-2-én-1-ol avec le L-()-tartrate de diéthyle, et avec le D-()-tartrate de diéthyle.
Solution
Solution de Exercice 28.8.
Avec le L-()-tartrate de diéthyle, le (2S,3S)-2,3-époxyhexan-1-ol ; avec le D-()-tartrate de diéthyle, l’énantiomère, (2R,3R).
Exercice 28.9 ★★
Le (S)-2-phénylpropanal est traité par le bromure de méthylmagnésium. Utiliser le modèle de Felkin–Anh pour prévoir le diastéréoisomère majoritaire.
Solution
Solution de Exercice 28.9.
L = phényle, M = méthyle, S = H. Pour l’aldéhyde (S), le conformère réactif a le phényle perpendiculaire au plan du carbonyle et l’hydrogène à côté de la trajectoire du nucléophile, qui attaque en anti par rapport au phényle. La détermination des configurations donne le (2S,3S)-3-phénylbutan-2-ol comme diastéréoisomère majoritaire.
Exercice 28.10 ★★★
Montrer que, dans un dédoublement cinétique, l’ee du produit tend vers à faible conversion, et le calculer pour . Pourquoi un dédoublement cinétique est-il plus efficace pour purifier le substrat que pour fabriquer le produit ?
Solution
Solution de Exercice 28.10.
Au départ, les deux énantiomères sont présents en quantités égales, si bien que les produits se forment dans le rapport : , 0.905 pour . À mesure que la réaction avance, l’énantiomère rapide s’épuise et l’ee du produit diminue, tandis que l’ee du substrat croît vers 1 : on peut toujours purifier le substrat en allant plus loin ; pas le produit.
Exercice 28.11 ★★★
Une cétone portant un stéréocentre racémisable voisin du groupe carbonyle est réduite par une enzyme avec , la racémisation étant rapide. Quels rendement et ee peut-on atteindre ? Comparer avec la même enzyme sans racémisation, arrêtée à 50 % de conversion.
Solution
Solution de Exercice 28.11.
Avec une racémisation rapide : jusqu’à 100 % de rendement, , ee de 98 %. Sans elle, à 50 % de conversion : rendement d’au plus 50 %, et ee du produit de 93 % (l’ee du substrat est le même, 93 %).
Exercice 28.12 ★★★
Expliquer à l’aide du principe de Curtin–Hammett comment le complexe catalyseur–substrat minoritaire peut donner le produit majoritaire, avec deux complexes en équilibre ( en faveur de A) qui réagissent avec .
Solution
Solution de Exercice 28.12.
Lorsque les deux complexes s’interconvertissent plus vite qu’ils ne réagissent, le rapport des produits vaut : le complexe minoritaire B donne 98 % du produit (ee de 97 %). La sélectivité est fixée par la différence entre les deux états de transition, et non par les populations des intermédiaires.
28.7 Problème : la voie de la L-DOPA
Problème 28.1
Problème du week-end — la voie de la L-DOPA : l’énamide prochiral et ses faces, l’énergie qui se cache derrière 95 % d’ee, la purification par cristallisation, et ce qu’aurait exigé un dédoublement cinétique
Données du problème : l’hydrogénation, catalysée par le rhodium, du précurseur énamide à donne l’acide aminé (S) protégé avec 95 % d’ee. Le produit brut, 100 g, est recristallisé : les eaux mères retiennent tout l’énantiomère minoritaire et 5.0 g du majoritaire.
Partie I — Le substrat.
- Pourquoi l’énamide est-il prochiral ? Quel carbone devient un stéréocentre ?
- Que donnerait un catalyseur achiral ?
- Pourquoi le groupe amide porté par l’alcène importe-t-il pour le catalyseur ?
- Que fait la diphosphine chirale ?
- Le produit majoritaire se forme-t-il à partir du complexe catalyseur–substrat le plus stable ?
- Pourquoi le dihydrogène n’est-il ajouté que par une seule face dans chaque complexe ?
Partie II — L’énergie.
- Donner l’er correspondant à 95 % d’ee.
- Calculer à .
- Quel ee donnerait le même à ?
- Quel ee donnerait un plus grand de à ?
- Comparer à l’énergie d’une liaison hydrogène, et commenter.
- Pourquoi ne mène-t-on pas simplement la réaction à plus basse température ?
Partie III — La cristallisation.
- Calculer les masses des deux énantiomères dans le produit brut.
- Calculer la masse et l’ee des cristaux.
- Calculer le rendement de la cristallisation.
- Pourquoi la cristallisation peut-elle augmenter l’ee d’un échantillon mais jamais le créer à partir d’un racémique (pour un composé qui cristallise sous forme de composé racémique) ?
- Comment l’ee final est-il contrôlé ?
Partie IV — Un dédoublement cinétique à la place.
- Quel est le rendement maximal en un énantiomère par un simple dédoublement cinétique ?
- Calculer le nécessaire pour obtenir 95 % d’ee du substrat restant à 55 % de conversion.
- Quel rendement de ce substrat obtient-on ?
- Comment un dédoublement cinétique dynamique modifierait-il le rendement ?
- Pourquoi l’hydrogénation asymétrique était-elle le meilleur choix industriel ?
- Pourquoi faut-il éliminer le rhodium du médicament, et comment le dose-t-on ?
- Énoncer le résultat : le correspondant à 95 % d’ee à .
Solution
Solution de Problème 28.1.
1. Le carbone de l’alcène qui porte l’azote a trois substituants différents et deux faces différentes ; l’hydrogène qui s’y ajoute fait du carbone de l’acide aminé un stéréocentre.
2. Le racémique : les deux faces sont attaquées à la même vitesse.
3. Son oxygène de carbonyle se lie au rhodium en même temps que la liaison C=C : le substrat est maintenu sous forme de chélate, dans une géométrie fixe que le ligand peut discriminer.
4. Elle construit une poche chirale autour du métal (de symétrie ) : les deux façons de fixer le substrat, par une face ou par l’autre, sont diastéréoisomères, d’énergies et de réactivités différentes.
5. Non : le complexe minoritaire réagit bien plus vite avec le dihydrogène (Curtin–Hammett).
6. Le métal se trouve sur une face de l’alcène lié, et les hydrogènes sont transférés depuis le métal.
7. .
8. .
9. : ee de 99.3 %.
10. : ee de 97.7 %.
11. Moins qu’une liaison hydrogène typique : une petite différence de contacts stériques ou une seule interaction faible entre le substrat et le ligand décide du résultat, ce qui explique que de tels catalyseurs soient difficiles à concevoir à partir des premiers principes.
12. La vitesse diminue, la solubilité du dihydrogène et le comportement du catalyseur changent à basse température, et refroidir un grand réacteur coûte de l’énergie.
13. 97.5 g de l’énantiomère (S) et 2.5 g de l’énantiomère (R).
14. de cristaux, pratiquement énantiopurs.
15. % du produit brut (95 % de l’énantiomère (S)).
16. Les cristaux recueillent l’énantiomère en excès, la partie racémique restant en solution avec l’énantiomère minoritaire ; à partir d’un racémique, il n’y a aucun excès à recueillir, et la cristallisation donne des cristaux racémiques.
17. Par HPLC chirale, avec une référence racémique.
18. 50 % : seul l’énantiomère lent subsiste.
19. .
20. 45 % du racémique (88 % de l’énantiomère voulu présent au départ, avec un ee de 95 %).
21. Avec une racémisation rapide du substrat, le rendement pourrait approcher 100 %.
22. Elle convertit tout le précurseur achiral, bon marché, en le bon énantiomère, avec un catalyseur utilisé en quantités infimes et sans jeter d’énantiomère.
23. Le rhodium est toxique et ses résidus dans les médicaments sont limités à quelques parties par million ; on les dose par spectrométrie de masse à plasma à couplage inductif.
24. Un ee de 95 % à correspond à .