Chimie universitaire — 3e année · Bachelor Year 3
7Spectroscopie électronique et photophysique
Sous la lampe ultraviolette d’un bar plongé dans la pénombre, un verre de tonic luit d’un bleu pâle, fantomatique. La quinine qu’il contient absorbe la lumière ultraviolette, que l’œil ne voit pas, et en restitue une partie quelques nanosecondes plus tard sous forme de lumière bleue visible. Absorption, brève existence dans un état excité, émission à une longueur d’onde plus grande, énergie qui ne revient pas sous forme de lumière : le devenir d’une molécule excitée est une compétition entre processus dotés de constantes de vitesse, et son spectre est façonné par les vibrations de la molécule et par les règles de symétrie du Chapitre 5. Ce chapitre étudie les transitions électroniques et ce qui se passe après elles, domaine appelé photophysique ; le Chapitre 14 y ajoute les cas où la molécule excitée réagit.
Rappel
Le volume de première année a mesuré l’absorbance avec la loi de Beer–Lambert, , a défini le coefficient d’absorption molaire, les chromophores et les systèmes conjugués, et a relié la couleur au maximum d’absorption. Le volume de deuxième année a nommé les orbitales frontières HO et BV (HOMO et LUMO). Le Chapitre 2 a défini les états singulet et triplet ; le Chapitre 5, le théorème des intégrales nulles ; le Chapitre 6, les niveaux de vibration d’une liaison.
7.1 Transitions électroniques et règles de sélection
Définition 7.1 (Moment dipolaire de transition, force d’oscillateur)
Le moment dipolaire de transition entre les états et est , avec (plus les charges nucléaires, dont les contributions s’annulent entre états orthogonaux). La force d’oscillateur est la mesure sans dimension de l’intensité d’une bande, voisine de 1 pour les transitions les plus intenses.
Proposition 7.2 (Intensité et force d’oscillateur)
L’absorption intégrée d’une bande est proportionnelle à , et en pratique
avec en et en .
Démonstration. Admis à ce niveau. ∎
La proportionnalité provient de la théorie des perturbations dépendant du temps et le facteur numérique de l’oscillateur classique ; tous deux relèvent de cours plus avancés. Ce qui compte ici est que n’est grand que si l’est, et que la symétrie peut l’annuler.
Théorème 7.3 (La règle de sélection de spin)
Une transition dipolaire électrique entre états de spins totaux différents est interdite : .
Démonstration. Chaque état est le produit d’une fonction spatiale et d’une fonction de spin, . L’opérateur dipolaire n’agit que sur les positions, donc . Des fonctions de spin de différents sont fonctions propres de de valeurs propres différentes, donc orthogonales (Théorème 1.4) : le second facteur est nul. ∎
Théorème 7.4 (La règle de Laporte)
Dans une molécule possédant un centre d’inversion, une transition dipolaire électrique doit changer la parité : est permise, et sont interdites. C’est la règle de Laporte.
Démonstration. Les composantes de changent de signe par inversion : elles sont . Le produit n’est que si et sont de parités opposées ; sinon il est et ne peut pas contenir la représentation totalement symétrique (Théorème 5.18). ∎
Les deux règles sont strictes pour les états idéalisés ; les molécules réelles les assouplissent — le couplage spin–orbite mélange les caractères singulet et triplet, les vibrations suppriment un instant le centre de symétrie — et les transitions « interdites » apparaissent, faiblement. Les bandes – des complexes octaédriques, interdites par la règle de Laporte et faibles, doivent leur couleur à cet assouplissement (Chapitre 18).
Définition 7.5 (Transition de transfert de charge)
Une transition de transfert de charge fait passer un électron d’une orbitale localisée principalement sur une partie d’un système (un donneur) vers une orbitale localisée principalement sur une autre (un accepteur) ; son moment de transition est grand, sa bande intense et large, et son énergie sensible à la polarité du solvant.
Méthode 7.6 (Attribuer une bande d’absorption)
- supérieur à environ : une transition permise ( d’un système conjugué, ou transfert de charge).
- de 10 à quelques centaines : une transition interdite (, interdite par la symétrie ; –, interdite par la règle de Laporte).
- inférieur à 1 : interdite de spin.
- Une bande se déplace vers les courtes longueurs d’onde dans les solvants protiques (le doublet non liant est stabilisé par les liaisons hydrogène), une bande en général vers les grandes.
7.2 Le principe de Franck–Condon
Théorème 7.7 (Principe de Franck–Condon)
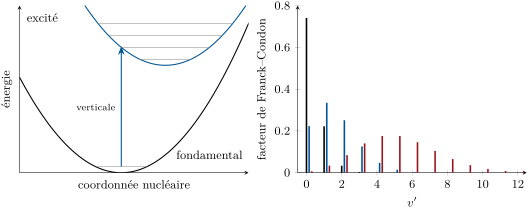
Dans l’approximation de Born–Oppenheimer, et si le moment de transition dépend peu des positions des noyaux, l’intensité de la transition vibronique du niveau de vibration de l’état électronique inférieur au niveau de l’état supérieur est proportionnelle à , le carré du recouvrement des deux fonctions d’onde de vibration : c’est le principe de Franck–Condon. Les transitions électroniques sont verticales : les noyaux ne bougent pas pendant que les électrons sautent.
Démonstration. Avec , le moment de transition vaut . Le crochet est le moment de transition électronique ; pris constant (approximation de Condon), il sort de l’intégrale, laissant . ∎
Définition 7.8 (Transition vibronique, progression, facteur de Franck–Condon)
Une transition vibronique change à la fois l’état électronique et l’état de vibration ; les raies pour forment une progression vibronique ; le facteur de Franck–Condon d’une raie vibronique est .
Proposition 7.9 (Oscillateurs décalés)
Si les deux états sont harmoniques, de même fréquence, et si le minimum supérieur est décalé de (en unités de ), les facteurs de Franck–Condon issus de suivent une loi de Poisson, , avec ; la raie la plus intense se situe vers .
Démonstration. Admis à ce niveau. ∎
La démonstration générale utilise les opérateurs d’échelle du Chapitre 1 ; les données de figure de ce chapitre confrontent la formule à une intégration directe. Un petit décalage donne une seule raie 0–0 intense ; un grand décalage, une longue progression dont le membre le plus intense est loin de la raie 0–0.
Exemple 7.10 (Le diiode)
La vapeur de diiode est violette parce que sa bande BX absorbe la lumière jaune-vert. La liaison s’allonge de dans l’état fondamental à dans l’état B. Dans le modèle des oscillateurs décalés, avec la fréquence de l’état B (), donne : l’absorption est une longue progression dont les raies les plus intenses aboutissent sur des niveaux de vibration élevés de l’état B, et dont le prolongement se fond dans le continuum de dissociation.
7.3 Le devenir d’un état excité : le diagramme de Jablonski
Définition 7.11 (Diagramme de Jablonski)
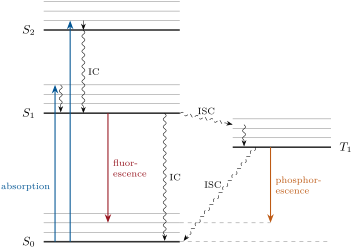
Un diagramme de Jablonski représente les états électroniques d’une molécule (singulets dans une colonne, triplets dans une autre), leurs niveaux de vibration, et les processus qui les relient : les processus radiatifs par des flèches droites, les processus non radiatifs par des flèches ondulées.
Définition 7.12 (Processus non radiatifs)
La relaxation vibrationnelle amène une molécule excitée au niveau de vibration le plus bas de son état électronique par collisions, en quelques picosecondes. La conversion interne est une transition non radiative entre états de même multiplicité (, ) ; le croisement intersystème, une transition non radiative entre états de multiplicités différentes (, ).
Définition 7.13 (Luminescence, fluorescence, phosphorescence, déplacement de Stokes)
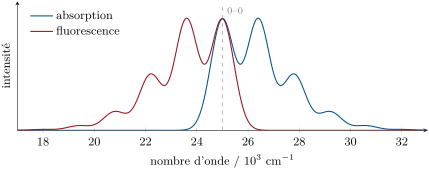
La luminescence est l’émission de lumière par une molécule excitée. La fluorescence est une émission permise de spin, en général , rapide (nanosecondes) ; la phosphorescence est une émission interdite de spin, en général , lente (millisecondes à secondes). Le déplacement de Stokes est l’écart entre les maxima d’absorption et d’émission, exprimé en énergie.
Proposition 7.14 (Règle de Kasha)
La luminescence se produit, à de très rares exceptions près, depuis l’état excité le plus bas d’une multiplicité donnée ( ou ), quel que soit l’état excité initialement : c’est la règle de Kasha.
Statut. Établie expérimentalement ; la raison en est que la conversion interne entre états excités supérieurs, proches les uns des autres, est bien plus rapide que l’émission, alors que l’écart – est grand. ∎
Proposition 7.15 (Image miroir)
Si les états excité et fondamental ont des structures de vibration semblables, la bande de fluorescence est l’image miroir de la première bande d’absorption par rapport à leur raie 0–0 commune ; l’émission se situe à plus grande longueur d’onde (déplacement de Stokes).
Démonstration. L’absorption va de aux niveaux de , à ; l’émission va de aux niveaux de , à . Avec des fréquences égales et les mêmes facteurs de Franck–Condon (même décalage), les deux progressions sont symétriques par rapport à . ∎
7.4 Cinétique des états excités
Après l’excitation, la population de décroît par tous les processus qui lui sont ouverts, chacun d’ordre 1 : désexcitation radiative , conversion interne , croisement intersystème .
Définition 7.16 (Durée de vie de l’état excité, durée de vie radiative)
La durée de vie de l’état excité est , la constante de temps de la décroissance exponentielle de la population excitée. La durée de vie radiative est la durée de vie qu’aurait l’état si l’émission était son seul devenir.
Définition 7.17 (Rendement quantique)
Le rendement quantique d’un processus consécutif à l’absorption de lumière est le nombre d’événements de ce processus divisé par le nombre de photons absorbés. Le rendement quantique de fluorescence est le nombre de photons émis par fluorescence par photon absorbé.
Proposition 7.18 (Rendement quantique et durée de vie)
; de même, , et les rendements des processus en compétition ont pour somme 1.
Démonstration. , donc . Le nombre de photons émis est , sur molécules excitées. La même intégrale avec chaque donne chaque rendement, et leur somme vaut . ∎
Définition 7.19 (Inhibiteur de fluorescence, inhibition dynamique et statique)
Un inhibiteur de fluorescence est une espèce qui diminue la fluorescence. Dans l’inhibition dynamique, il désactive la molécule excitée lors d’une collision, ajoutant une vitesse et raccourcissant la durée de vie ; dans l’inhibition statique, il forme un complexe non fluorescent avec la molécule dans son état fondamental, ce qui diminue l’intensité sans changer la durée de vie des molécules qui émettent encore.
Théorème 7.20 (Équation de Stern–Volmer)
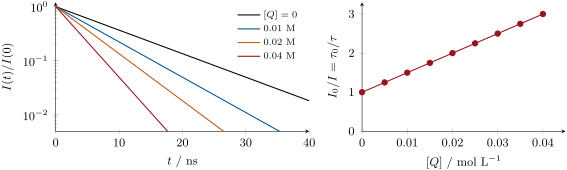
Pour une inhibition dynamique,
c’est l’équation de Stern–Volmer, où et sont mesurés sans inhibiteur et .
Démonstration. Avec l’inhibiteur, avec , donc . L’intensité est proportionnelle à , donc . ∎
Méthode 7.21 (Rendement quantique de fluorescence relatif)
- Choisir un étalon de connu absorbant à la même longueur d’onde d’excitation.
- Préparer des solutions diluées (, pour éviter la réabsorption) et enregistrer leurs absorbances et leurs spectres d’émission intégrés dans des conditions identiques.
- , le dernier facteur corrigeant l’effet des indices de réfraction des solvants.
Méthode 7.22 (Analyser des données d’inhibition)
- Tracer en fonction de ; une droite passant par 1 donne .
- Mesurer aussi les durées de vie : si suit la même droite, l’inhibition est dynamique, et ; si ne change pas, elle est statique.
- Comparer à la limite de diffusion, environ dans l’eau (Chapitre 12) : un qui en est proche signifie que presque chaque rencontre désactive.
Exemple 7.23 (Quinine et anthracène)
Le sulfate de quinine dans l’acide sulfurique à absorbe à avec et fluoresce avec , ce qui en fait l’étalon classique des rendements quantiques relatifs. L’anthracène dans le cyclohexane absorbe à et a ; l’essentiel du reste de ses molécules excitées passe au triplet.
7.5 Applications
La fluorescence se détecte sur un fond noir, ce qui rend la fluorimétrie cent à mille fois plus sensible que la spectroscopie d’absorption : on mesure couramment des concentrations nanomolaires d’un composé fluorescent. Les sondes fluorescentes renseignent sur leur environnement par leur longueur d’onde, leur rendement ou leur durée de vie (polarité, pH, fixation d’un ion) ; le transfert d’énergie entre deux fluorophores, efficace seulement sur quelques nanomètres, mesure des distances dans les protéines. Les complexes phosphorescents de métaux lourds, dans lesquels le couplage spin–orbite rend le croisement intersystème efficace, récoltent les triplets dans les diodes électroluminescentes des écrans.
Au laboratoire — Comptage de photons uniques corrélé en temps
Pour mesurer une durée de vie de l’ordre de la nanoseconde, on excite l’échantillon par une diode laser pulsée à une cadence de l’ordre du mégahertz, et l’on enregistre pour chaque impulsion le retard du premier photon de fluorescence détecté. Après des millions d’impulsions, l’histogramme des retards est la courbe de déclin, sur laquelle on ajuste , la réponse de l’instrument étant mesurée sur une solution diffusante. La source ultraviolette est capotée ; l’opérateur porte des lunettes qui arrêtent sa longueur d’onde.
Histoire des sciences — Stokes, 1852
George Gabriel Stokes fit passer la lumière du Soleil à travers un verre violet et un prisme jusqu’à une solution de quinine, et vit une lumière bleue émerger de la région éclairée par les rayons ultraviolets invisibles : la lumière émise avait toujours une longueur d’onde plus grande que la lumière absorbée. Il appela ce phénomène fluorescence, d’après la fluorine, un minéral qui luit de la même façon.
7.6 Exercices
Exercice 7.1 ★
Permise ou interdite, et selon quelle règle : (a) dans le benzène ; (b) une transition – d’un complexe octaédrique ; (c) la transition de l’éthène ( dans ) ; (d) la transition du méthanal () ?
Solution
Solution de Exercice 7.1.
(a) Interdite par la règle de spin (). (b) Interdite par la règle de Laporte () ; observée faiblement grâce au couplage vibronique. (c) Permise : est la représentation de dans . (d) Interdite par la symétrie : n’est la symétrie d’aucune des coordonnées , , dans ; la bande est faible.
Exercice 7.2 ★
Un composé absorbe à et fluoresce avec un maximum à (données de l’exercice). Calculer le déplacement de Stokes en et en eV.
Solution
Solution de Exercice 7.2.
, .
Exercice 7.3 ★
Calculer l’absorbance à d’une solution de sulfate de quinine à dans une cuve de , et la fraction de la lumière qu’elle absorbe.
Solution
Solution de Exercice 7.3.
; fraction absorbée .
Exercice 7.4 ★
Un fluorophore a et . Calculer , la durée de vie radiative et la somme des constantes de vitesse non radiatives.
Solution
Solution de Exercice 7.4.
, ; .
Exercice 7.5 ★★
Une bande est gaussienne, avec et une largeur à mi-hauteur de . Estimer sa force d’oscillateur (l’intégrale d’une gaussienne vaut la largeur à mi-hauteur).
Solution
Solution de Exercice 7.5.
, donc : une transition permise d’intensité modérée.
Exercice 7.6 ★★
Pour des oscillateurs décalés, trouver la raie la plus intense de la progression pour , 1.5 et 5, et le rapport de son facteur à celui de la raie 0–0.
Solution
Solution de Exercice 7.6.
Le facteur de Poisson est maximal pour . : la raie 0–0 elle-même. : , 1.5 fois la raie 0–0. : et 5 à égalité, 26 fois la raie 0–0.
Exercice 7.7 ★★
Depuis , , et . Calculer , et .
Solution
Solution de Exercice 7.7.
: , , (et ).
Exercice 7.8 ★★
La fluorescence de l’anthracène dans le cyclohexane () a une intégrale égale à 0.46 fois celle du sulfate de quinine dans l’acide sulfurique dilué (, ). Avec les indices de réfraction 1.4266 (cyclohexane) et 1.333 (eau, pour l’acide dilué), calculer de l’anthracène.
Solution
Solution de Exercice 7.8.
.
Exercice 7.9 ★★
La durée de vie d’un fluorophore vaut 8.0, 5.6 et pour des concentrations d’inhibiteur de 0, 0.010 et . L’inhibition est-elle dynamique ? Trouver et .
Solution
Solution de Exercice 7.9.
et 1.860 : linéaire en , donc c’est la durée de vie elle-même qui est raccourcie : inhibition dynamique. L/mol (les deux points), .
Exercice 7.10 ★★★
L’ajout d’un inhibiteur divise par deux l’intensité de fluorescence alors que la durée de vie mesurée reste de . De quel type d’inhibition s’agit-il, et qu’implique-t-elle pour l’état fondamental ? Écrire la relation correspondante entre et la constante d’association du complexe.
Solution
Solution de Exercice 7.10.
Inhibition statique : les molécules qui émettent encore vivent aussi longtemps qu’avant ; la moitié des molécules sont liées, dans l’état fondamental, en un complexe non fluorescent. Avec une constante d’association , la fraction libre vaut et , la même forme que l’équation de Stern–Volmer, mais avec inchangée.
Exercice 7.11 ★★★
L’anthracène dans le cyclohexane a et, dans les conditions d’une mesure, (données de l’exercice). Calculer , ainsi que le rendement du triplet si la conversion interne est négligeable. Pourquoi la durée de vie radiative est-elle plus longue que la durée de vie mesurée ?
Solution
Solution de Exercice 7.11.
; . La durée de vie mesurée est raccourcie par le croisement intersystème concurrent ; est ce que donnerait l’émission seule.
Exercice 7.12 ★★★
Pour deux électrons, la fonction de spin singulet est et la fonction triplet est . Montrer qu’elles sont orthogonales, et conclure sur l’intensité de en l’absence de couplage spin–orbite.
Solution
Solution de Exercice 7.12.
, en utilisant , pour chaque électron. L’opérateur dipolaire n’agit pas sur le spin, donc le moment de transition contient ce facteur nul : n’a aucune intensité, sauf si le couplage spin–orbite mélange les états.
7.7 Problème : pourquoi le tonic luit
Problème 7.1
Problème du week-end — l’absorption par la quinine, le devenir de son état excité, l’inhibition par les ions chlorure, et la question de savoir si chaque rencontre désactive
Sulfate de quinine dans l’acide sulfurique à : maximum d’absorption à , , . Données du problème : la durée de vie de fluorescence sans inhibiteur vaut ; le maximum d’émission est voisin de ; l’ajout de chlorure de sodium donne les rapports d’intensité
| / mol L | 0 | 0.010 | 0.020 | 0.040 | 0.080 |
| 1.000 | 1.594 | 2.188 | 3.376 | 5.752 |
L’eau à a une viscosité de ; .
Partie I — L’absorption.
- Calculer l’absorbance à d’une solution à dans une cuve de .
- Quelle fraction de la lumière incidente est absorbée ?
- La transition est-elle permise ? Utiliser .
- Donner l’énergie du photon absorbé en eV.
- Pourquoi l’œil ne voit-il aucune couleur d’absorption dans le tonic ?
- Pourquoi maintient-on une solution destinée à la fluorescence au-dessous de ?
Partie II — L’état excité.
- Dessiner le diagramme de Jablonski des processus issus de .
- Calculer la constante de vitesse radiative et la durée de vie radiative.
- Calculer la constante de vitesse non radiative totale.
- Calculer le déplacement de Stokes en .
- Pourquoi l’émission est-elle bleue alors que l’absorption se situe dans l’ultraviolet ?
- Quelle fraction de l’énergie absorbée repart sous forme de fluorescence, compte tenu de l’énergie de chaque photon ?
Partie III — L’inhibition par le chlorure.
- Tracer en fonction de et vérifier que la courbe est une droite.
- Déterminer par les moindres carrés sur les cinq points.
- En supposant l’inhibition dynamique, calculer .
- Quelle durée de vie mesurerait-on à ?
- Comment prouver expérimentalement que l’inhibition est dynamique ?
- Pourquoi le tonic, qui ne contient pas de chlorure, est-il un bon milieu pour que la quinine luise ?
Partie IV — Chaque rencontre ?
- La constante de vitesse des rencontres contrôlées par la diffusion dans un solvant de viscosité vaut . La calculer en .
- Comparer et .
- Quelle fraction des rencontres conduit à une désactivation ?
- L’inhibition serait-elle plus rapide ou plus lente dans un solvant plus visqueux ?
- Énoncer le résultat : le rapport pour l’inhibition de la quinine par le chlorure.
Solution
Solution de Problème 7.1.
1. . 2. . 3. Un de quelques milliers : une transition permise, d’intensité modérée. 4. . 5. Elle n’absorbe que dans l’ultraviolet ; la lumière visible passe. 6. Pour que la lumière absorbée reste proportionnelle à la concentration et pour éviter la réabsorption de la lumière émise (effets de filtre interne). 7. (absorption, puis relaxation vibrationnelle) ; depuis : fluorescence, conversion interne, croisement intersystème vers . 8. ; . 9. . 10. . 11. L’émission part de relaxé et aboutit sur des niveaux de excités en vibration, après relaxation de la molécule et du solvant : le photon a moins d’énergie, ici assez peu pour tomber dans le visible. 12. : 42 % de l’énergie absorbée. 13. Les points croissent de 0.594 par : une droite passant par 1. 14. Moindres carrés sur les cinq points : pente , ordonnée à l’origine 1.000. 15. . 16. . 17. Mesurer les durées de vie : pour une inhibition dynamique, se place sur la même droite que . 18. Le tonic ne contient pas de chlorure pour l’inhiber, et il est assez acide pour maintenir la quinine protonée, sa forme fluorescente. 19. . 20. vaut un peu moins de la moitié de . 21. Environ 42 %. 22. Plus lente : , et ne peut que diminuer avec elle. 23. : le chlorure inhibe la quinine à près de la moitié de la vitesse des rencontres contrôlées par la diffusion.
Termes définis dans ce chapitre
- Transition de transfert de charge
- Durée de vie de l’état excité, durée de vie radiative
- Inhibiteur de fluorescence, inhibition dynamique et statique
- Diagramme de Jablonski
- Luminescence, fluorescence, phosphorescence, déplacement de Stokes
- Rendement quantique
- Processus non radiatifs
- Moment dipolaire de transition, force d’oscillateur
- Transition vibronique, progression, facteur de Franck–Condon