Chimie universitaire — 3e année · Bachelor Year 3
12Théories des vitesses de réaction
En 2017 fut autorisé un médicament qui ne diffère d’un médicament plus ancien que par un détail : les six atomes d’hydrogène de ses deux groupes méthoxy sont des atomes de deutérium. Le foie dégrade le principe actif en coupant précisément ces liaisons C–H, et une liaison C–D se coupe plusieurs fois plus lentement : la molécule lourde reste plus longtemps dans le sang, et se prend à doses plus faibles et moins fréquentes. Rien dans la loi d’Arrhenius n’explique pourquoi un neutron dans un noyau ralentirait une réaction. Ce chapitre établit les constantes de vitesse à partir des propriétés moléculaires : d’abord à partir des collisions, puis à partir de la forme de la surface d’énergie potentielle et des fonctions de partition de la théorie de l’état de transition, qui prévoit l’ampleur de tels effets isotopiques ; il se termine par les réactions en solution, où le solvant impose une limite de vitesse.
Rappel
Le volume de première année a défini la constante de vitesse, la loi d’Arrhenius avec son énergie d’activation et son facteur préexponentiel, les actes élémentaires, l’état de transition, le profil énergétique le long de la coordonnée réactionnelle et le postulat de Hammond. Le volume de deuxième année a défini la force ionique et les coefficients d’activité, avec la loi limite de Debye–Hückel ( dans l’eau à ), et a ajusté des droites par les moindres carrés. Le Chapitre 3 a introduit les surfaces d’énergie potentielle ; les Chapitres 10 et 11 ont calculé des constantes d’équilibre à partir des fonctions de partition et des énergies de point zéro. De la physique : la distribution des vitesses moléculaires de Maxwell–Boltzmann, et la loi de Fick de la diffusion.
12.1 La théorie des collisions
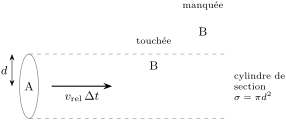
Deux molécules d’un gaz ne peuvent réagir que si elles se rencontrent. Modélisons-les par des sphères dures de diamètres et : elles entrent en collision quand leurs centres passent à moins de l’un de l’autre.
Définition 12.1 (Section efficace de collision, facteur stérique)
La section efficace de collision de deux molécules est l’aire du disque, perpendiculaire à leur vitesse relative, à l’intérieur duquel doit passer le centre de l’une pour qu’elle heurte l’autre. Le facteur stérique est le rapport entre le facteur préexponentiel mesuré d’une réaction et celui que prévoit la théorie des collisions.
Théorème 12.2 (Constante de vitesse de la théorie des collisions)
Si toute collision dont l’énergie cinétique selon la ligne des centres dépasse un seuil (par mole) conduit à la réaction, la constante de vitesse de produits vaut
Démonstration partielle. Pendant une durée , une molécule A balaie un volume et heurte les molécules B qu’il contient : la fréquence des collisions par unité de volume vaut , où est la vitesse relative moyenne donnée par la distribution de Maxwell–Boltzmann (admise de la physique, avec la masse réduite). Pondérer chaque collision par sa vitesse et ne garder que celles dont l’énergie selon la ligne des centres dépasse le seuil laisse la fraction de la fréquence des collisions (l’intégration sur le paramètre d’impact est admise). Passer des densités en nombre aux concentrations molaires multiplie par . ∎
Comme , l’énergie d’activation vaut , voisine du seuil. Le facteur préexponentiel est de l’ordre de pour de petites molécules. Les facteurs mesurés sont souvent bien plus petits : pour des molécules qui doivent se rencontrer dans une orientation particulière, et la section efficace n’a pas de valeur unique pour les molécules réelles, qui ne sont pas des sphères dures. La théorie des collisions donne l’ordre de grandeur et la dépendance en température ; elle ne peut pas donner , qui exige la surface d’énergie potentielle.
12.2 Surfaces d’énergie potentielle
La réaction est la plus simple qui soit. Pour une approche colinéaire, l’énergie dépend de deux distances, et , et peut se représenter par une carte.
Définition 12.3 (Point selle, chemin d’énergie minimale)
Un point selle (ou point col) d’une surface d’énergie potentielle est un point où le gradient s’annule, l’énergie étant maximale dans une direction et minimale dans toutes les autres. Le chemin d’énergie minimale est le chemin de plus grande pente qui descend du point selle vers les vallées des réactifs et des produits ; sa longueur mesurée le long du chemin est la coordonnée réactionnelle, et le point selle est l’état de transition.
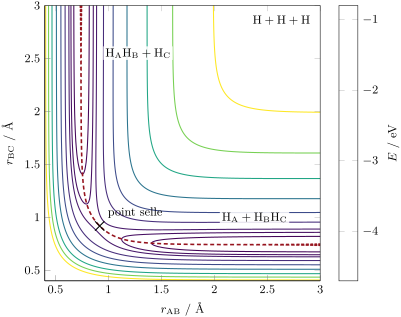
Le chemin sort de la vallée des réactifs, où reste voisine de la longueur de liaison de pendant que A s’approche, franchit le point selle, et descend dans la vallée des produits. Au point selle, les deux liaisons sont étirées à : l’ancienne liaison est à moitié rompue et la nouvelle à moitié formée, et le coût énergétique de ce compromis est la barrière. Pour la réaction symétrique, le point selle se trouve sur la diagonale ; pour une réaction exothermique, il se déplace vers la vallée des réactifs (une barrière précoce, un état de transition proche des réactifs, comme le dit le postulat de Hammond), pour une réaction endothermique vers la vallée des produits (une barrière tardive). Sa position décide de l’énergie qui aide : l’énergie de translation, dirigée le long de la vallée d’entrée, fait passer les molécules au-dessus d’une barrière précoce ; une barrière tardive, située après un coude, se franchit plus facilement avec de l’énergie de vibration dans la liaison qui se rompt. Ce sont les règles de Polanyi, confirmées par des expériences en jets moléculaires.
12.3 La théorie de l’état de transition
Définition 12.4 (Complexe activé)
Le complexe activé d’un acte élémentaire est l’ensemble des configurations du système réactif situées dans une mince tranche autour du point selle, perpendiculaire au chemin d’énergie minimale ; on le traite comme une espèce , dotée de sa propre fonction de partition.
Définition 12.5 (Théorie de l’état de transition, coefficient de transmission)
La théorie de l’état de transition suppose que les complexes activés sont en équilibre avec les réactifs, que tout complexe qui traverse la région du point selle vers les produits continue jusqu’à les former, et que le mouvement selon la coordonnée réactionnelle est une translation libre. Le coefficient de transmission corrige pour les complexes qui retraversent vers les réactifs.
Théorème 12.6 (Équation d’Eyring)
Pour un acte élémentaire produits,
où est la fonction de partition du complexe activé privée du mouvement selon la coordonnée réactionnelle, les sont des fonctions de partition molaires par unité de volume, et est la hauteur du niveau de point zéro du complexe au-dessus de celui des réactifs. Sous forme thermodynamique, avec et la molécularité ,
C’est l’équation d’Eyring ; est la constante de Boltzmann, notée ainsi pour éviter la confusion avec .
Démonstration. Quasi-équilibre : , étant tiré des fonctions de partition (Théorème 11.10, écrit avec des concentrations). Parmi les vibrations du complexe, l’une est le mouvement selon la coordonnée réactionnelle : une vibration très lâche de fréquence , dont la fonction de partition vaut (limite de haute température de la Proposition 10.16) ; donc . Les complexes passent vers les produits à la fréquence de ce mouvement, si bien que la vitesse vaut : la fréquence inconnue se simplifie. En écrivant et , on obtient la seconde forme, où l’on insère pour tenir compte des retraversées. ∎
Le facteur vaut à : c’est la vitesse d’un acte monomoléculaire sans barrière ni perte d’entropie. Tout ce qui est propre à la réaction réside dans les grandeurs d’activation.
Définition 12.7 (Enthalpie libre, enthalpie et entropie d’activation)
L’enthalpie libre d’activation , l’enthalpie d’activation et l’entropie d’activation d’un acte élémentaire sont l’enthalpie libre, l’enthalpie et l’entropie standard de formation du complexe activé (privé de son mouvement selon la coordonnée réactionnelle) à partir des réactifs, définies par l’équation d’Eyring.
Proposition 12.8 (Énergie d’activation et enthalpie d’activation)
Pour une réaction en solution, ; pour une réaction bimoléculaire en phase gazeuse, .
Démonstration. , et cste : quand les paramètres d’activation ne varient pas avec . En solution, c’est le résultat. En phase gazeuse, la relation de van ’t Hoff pour écrite en concentrations fait intervenir l’énergie interne, avec : pour , . ∎
L’entropie d’activation renseigne sur la structure de l’état de transition. Deux molécules qui s’unissent en un seul complexe perdent de la liberté de translation et de rotation : est fortement négative, de à , pour les actes associatifs et les états de transition cycliques. Une molécule qui relâche une liaison en route vers sa dissociation gagne de la liberté : .
Proposition 12.9 (Écarts-types d’une droite ajustée)
Pour une droite des moindres carrés passant par points dont les sont entachés d’erreurs indépendantes de même variance, estimée par , la pente et l’ordonnée à l’origine ont pour écarts-types
Démonstration. , avec , est une combinaison linéaire de indépendants de variance : sa variance vaut . De même, , et et ne sont pas corrélés (leur covariance vaut ), donc . Remplacer par son estimation (le diviseur tient compte des deux paramètres ajustés, ce qui est admis) donne le résultat. ∎
Méthode 12.10 (Un tracé d’Eyring avec ses incertitudes)
- Mesurer à cinq températures ou plus, réparties sur 30 à .
- Tracer en fonction de et ajuster la droite des moindres carrés .
- et ( avec en ).
- Leurs écarts-types sont et ; un intervalle de confiance à 95 % s’obtient en les multipliant par le de Student à degrés de liberté (3.18 pour cinq points).
- L’ordonnée à l’origine se situe loin du domaine mesuré, en : est toujours bien moins précise que , et les deux erreurs sont corrélées.
12.4 Effets isotopiques cinétiques
Définition 12.11 (Effets isotopiques cinétiques)
L’effet isotopique cinétique d’un acte est le rapport de ses constantes de vitesse pour deux isotopologues, le plus souvent . C’est un effet isotopique cinétique primaire quand la liaison à l’atome substitué se forme ou se rompt dans l’acte, un effet isotopique cinétique secondaire dans le cas contraire.
Proposition 12.12 (Effet isotopique cinétique primaire maximal)
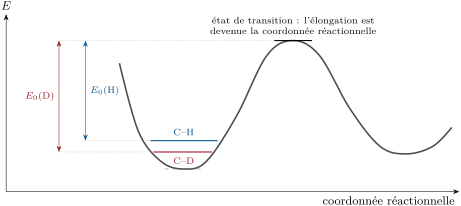
Si la vibration d’élongation d’une liaison X–H devient la coordonnée réactionnelle, si bien que son énergie de point zéro est perdue dans l’état de transition tandis que toutes les autres contributions sont les mêmes pour H et pour D,
Démonstration. La surface d’énergie potentielle est la même pour les deux isotopologues (les électrons ne voient pas le neutron). Dans le réactif, l’élongation X–H détient d’énergie de point zéro ; dans l’état de transition, ce mode est devenu la coordonnée réactionnelle et n’en détient aucune. La barrière mesurée entre niveaux de point zéro est donc plus basse pour H de et pour D de : , et l’équation d’Eyring donne le rapport quand les autres facteurs se compensent. Le nombre d’onde d’une élongation est proportionnel à (Chapitre 6). ∎
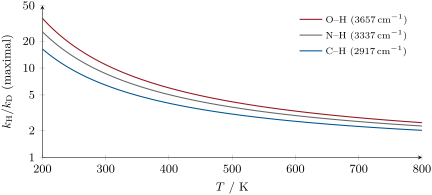
La valeur maximale pour C–H à température ambiante, environ 7, est une référence. Des effets observés de 2 à 7 indiquent que la liaison C–H est rompue dans l’étape cinétiquement déterminante ; des valeurs plus faibles, que l’état de transition conserve une partie de l’élongation (transferts d’hydrogène asymétriques, précoces ou tardifs), ou que l’acte n’est pas le plus lent. Des valeurs bien supérieures à 7 à température ambiante ne peuvent pas venir des énergies de point zéro : elles révèlent l’effet tunnel (Chapitre 1), bien moins efficace pour une particule de masse double. Les effets secondaires, dus aux changements des vibrations de déformation des liaisons C–H voisines du centre réactionnel, sont petits, typiquement de 0.8 à 1.2 par deutérium ; ils distinguent, par exemple, un carbone qui devient trigonal (sp vers sp, ) d’un carbone qui devient tétraédrique ().
Méthode 12.13 (Mesurer un effet isotopique cinétique par compétition)
- Effectuer la réaction sur un mélange des deux isotopologues, ou sur une molécule portant H sur un site et D sur un site équivalent.
- Arrêter à faible conversion et mesurer le rapport des produits H et D par spectrométrie de masse ou par RMN.
- Le rapport des produits, corrigé du rapport de départ, vaut ; les deux isotopologues subissent exactement les mêmes conditions, ce qui rend la méthode plus précise que deux mesures de vitesse séparées.
12.5 Réactions en solution
Dans un liquide, une molécule ne vole pas librement entre deux collisions : elle s’agite dans une cage de voisines, qu’elle heurte de nombreuses fois avant de s’en échapper par diffusion. Deux réactifs qui se rencontrent restent ensemble pendant de nombreuses collisions : c’est une rencontre.
Définition 12.14 (Contrôle par la diffusion et par l’activation, effet de cage)
Une réaction en solution est une réaction contrôlée par la diffusion quand la réaction est rapide à chaque rencontre, si bien que sa vitesse est celle à laquelle les réactifs se rejoignent par diffusion ; c’est une réaction contrôlée par l’activation quand seule une petite fraction des rencontres conduit à la réaction. L’effet de cage est le confinement d’une paire de molécules par le solvant environnant, qui les fait se heurter à plusieurs reprises au cours d’une même rencontre.
Proposition 12.15 (Limite de Smoluchowski)
La constante de vitesse d’une réaction contrôlée par la diffusion entre des sphères qui réagissent à la distance vaut . Avec la relation de Stokes–Einstein pour des sphères de rayon dans un solvant de viscosité , et avec ,
Démonstration partielle. Fixons A à l’origine ; B diffuse avec le coefficient de diffusion relatif et disparaît en . En régime stationnaire, le flux radial à travers toute sphère est le même, (loi de Fick, issue de la physique) ; l’intégration de , où , à l’infini, où , donne , la vitesse par molécule A. Avec la relation de Stokes–Einstein (admise), , et . ∎
Exemple 12.16 (Limites de vitesse dans l’eau et dans l’hexane)
À , l’eau () donne ; l’hexane (), . Aucune réaction bimoléculaire entre molécules neutres de taille ordinaire n’est plus rapide ; les constantes mesurées voisines de ces valeurs (désactivation d’états excités, recombinaison de radicaux) sont contrôlées par la diffusion. Des ions de charges opposées s’attirent et peuvent aller plus vite.
En solution, les ions ajoutent une contribution électrostatique à l’activation : l’état de transition de deux ions porte la charge , et son coefficient d’activité diffère du produit des leurs.
Définition 12.17 (Effet de sel cinétique)
L’effet de sel cinétique est la variation de la constante de vitesse d’une réaction entre ions avec la force ionique de la solution.
Proposition 12.18 (Équation de Brønsted–Bjerrum)
Pour un acte entre ions de charges et en solution aqueuse diluée,
où est la constante de vitesse à force ionique nulle.
Démonstration. Dans la théorie de l’état de transition, l’équilibre avec le complexe activé s’écrit avec les activités : , donc . Avec la loi limite : . ∎
Des ions de même signe réagissent plus vite quand on ajoute du sel (l’atmosphère ionique écrante leur répulsion), des ions de signes opposés plus lentement, et un réactif neutre ne présente pas d’effet de sel primaire : un tracé de en fonction de à faible force ionique mesure le produit des charges des espèces qui réagissent.
Méthode 12.19 (Ce que les paramètres d’activation disent d’un mécanisme)
- fortement négative : un acte associatif, un état de transition ordonné ou cyclique, ou un état de transition qui ordonne le solvant (création de charges) ; positive : un acte dissociatif.
- Un primaire de 2 à 7 : la liaison à H est rompue dans l’étape cinétiquement déterminante ; au-delà d’environ 10 à température ambiante : effet tunnel.
- La pente de en fonction de : le produit des charges qui se rencontrent dans l’étape cinétiquement déterminante.
- Une constante de vitesse voisine de qui varie comme : contrôle par la diffusion.
Au laboratoire — Une cuve à double enveloppe pour une étude d’Eyring
On suit la réaction par son absorbance dans une cuve de spectrophotomètre dont la double enveloppe est alimentée par un bain thermostaté ; un thermocouple placé dans une cuve de référence contrôle la température à près. Cinq à sept températures, chacune mesurée trois fois, donnent un tracé d’Eyring ; les solutions sont mises à l’équilibre thermique dans le support avant le mélange, car une réaction démarrée à une mauvaise température fausse les premiers points.
Histoire des sciences — Eyring, Evans et Polanyi, 1935
En 1935, Henry Eyring, à Princeton, et Meredith Gwynne Evans et Michael Polanyi, à Manchester, publièrent indépendamment la théorie du complexe activé. Eyring avait calculé avec Polanyi, à Berlin en 1931, la première surface d’énergie potentielle de , par une méthode semi-empirique du type de celle utilisée pour la figure de ce chapitre. La théorie fut accueillie avec suspicion : une revue rejeta d’abord l’article d’Eyring comme dénué de fondement, et il ne fut publié qu’après que d’autres physiciens s’en furent portés garants.
12.6 Exercices
Exercice 12.1 ★
Pour , on prendra (données de l’exercice). Calculer à (), le facteur préexponentiel de la théorie des collisions, et le facteur stérique, sachant que la valeur mesurée est par molécule.
Solution
Solution de Exercice 12.1.
. . Valeur mesurée : , donc : moins d’une collision sur cent a la bonne orientation (l’atome O de NO doit rencontrer un O terminal de ).
Exercice 12.2 ★
Une réaction en solution a vers . Que vaut ? Et pour une réaction bimoléculaire en phase gazeuse de même ?
Solution
Solution de Exercice 12.2.
en solution ; pour une réaction bimoléculaire en phase gazeuse.
Exercice 12.3 ★
Prévoir le signe de pour : une cycloaddition de Diels–Alder ; la perte monomoléculaire de par un composé azoïque ; une réaction entre deux molécules neutres qui crée deux ions dans un solvant polaire.
Solution
Solution de Exercice 12.3.
Diels–Alder : fortement négative (deux molécules forment un seul complexe cyclique). Perte de : positive (une liaison se relâche, de la liberté est gagnée). Ions créés dans un solvant polaire : négative, les charges qui apparaissent ordonnent le solvant autour d’elles.
Exercice 12.4 ★
Calculer la constante de vitesse de contrôle par la diffusion dans l’eau et dans l’hexane à . Quel solvant permet les rencontres les plus rapides, et pourquoi ?
Solution
Solution de Exercice 12.4.
Eau : ; hexane . L’hexane, trois fois moins visqueux : les molécules y diffusent trois fois plus vite.
Exercice 12.5 ★★
Une réaction d’ordre 1 a à et à . Calculer et , ainsi que pour comparaison.
Solution
Solution de Exercice 12.5.
; . (à ). à la température moyenne.
Exercice 12.6 ★★
Calculer l’effet isotopique primaire maximal pour le transfert d’un proton O–H à (, masses réduites avec O = 16, H = 1, D = 2).
Solution
Solution de Exercice 12.6.
, , rapport des nombres d’onde : . .
Exercice 12.7 ★★
Un transfert enzymatique d’hydrogène depuis un carbone présente à . Comparer à la valeur maximale tirée des énergies de point zéro ( et ) et conclure.
Solution
Solution de Exercice 12.7.
Valeur maximale . Une valeur de 40 ne peut pas venir des énergies de point zéro : l’hydrogène traverse la barrière par effet tunnel, ce que le deutérium, deux fois plus lourd, fait bien moins.
Exercice 12.8 ★★
Prévoir l’effet du passage de la force ionique de 0 à 0.010 sur la vitesse de : l’oxydation de par (étape cinétiquement déterminante entre ces deux ions) ; la réaction de avec ; la réaction de avec . Donner le facteur lorsqu’il y en a un ().
Solution
Solution de Exercice 12.8.
et : , : est multiplié par 1.6. Ester et : un partenaire neutre, pas d’effet. et : , est multiplié par .
Exercice 12.9 ★★
La réaction est fortement exothermique. Où se trouve sa barrière sur la surface d’énergie potentielle ? Pour la réaction inverse, quelle forme d’énergie, fournie aux réactifs, la favorise le mieux ?
Solution
Solution de Exercice 12.9.
Précoce, dans la vallée d’entrée (un état de transition proche des réactifs, d’après le postulat de Hammond). La réaction inverse, endothermique, présente une barrière tardive sur son propre chemin : c’est l’énergie de vibration de la liaison H–F qui la favorise le mieux.
Exercice 12.10 ★★★
Un ajustement par moindres carrés de en fonction de sur cinq points donne K avec et avec . Donner et avec leurs écarts-types et leurs intervalles de confiance à 95 % ().
Solution
Solution de Exercice 12.10.
, d’écart-type et d’intervalle à 95 % .
d’écart-type et d’intervalle à 95 % .
Exercice 12.11 ★★★
À partir de l’équation d’Eyring, montrer que pour un acte monomoléculaire et que . En déduire pour à , et comparer aux à des ruptures de liaison simples.
Solution
Solution de Exercice 12.11.
À partir de ,
Alors . Avec : , l’ordre de grandeur des facteurs observés ; des valeurs supérieures signifient un positif, un état de transition lâche.
Exercice 12.12 ★★★
Appliquer la théorie de l’état de transition à deux atomes sans structure A et B dont le complexe activé est une molécule diatomique de longueur de liaison (aucune vibration une fois la coordonnée réactionnelle retirée, rotation avec ). Montrer qu’elle redonne la constante de vitesse de la théorie des collisions avec .
Solution
Solution de Exercice 12.12.
Avec des fonctions de partition moléculaires par unité de volume : pour A, B et le complexe (de masse ), et pour le complexe (). Le rapport des facteurs de translation vaut , donc
par paire de molécules ; multiplier par donne le Théorème 12.2 avec .
12.7 Problème : un médicament plus lourd
Problème 12.1
Problème du week-end — un médicament plus lourd : énergies de point zéro des élongations C–H et C–D, effet isotopique maximal à la température du corps, temps de demi-vie d’un médicament deutéré, et analyse d’Eyring des deux composés
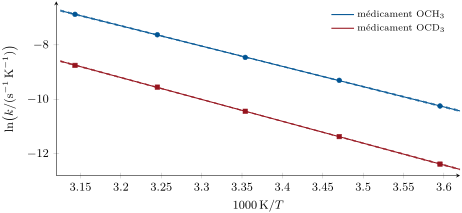
Un médicament est éliminé de l’organisme par deux voies : 75 % de sa clairance par la O-déméthylation de ses deux groupes , dans laquelle la rupture d’une liaison C–H est l’étape cinétiquement déterminante, et 25 % par des voies qui ne touchent pas ces liaisons ; son temps de demi-vie est de (données du problème). Son analogue porte deux groupes . On modélise les élongations C–H et C–D par les élongations symétriques de () et de (). Constantes de vitesse d’ordre 1 de l’étape de déméthylation, mesurées avec une préparation d’enzymes hépatiques (données du problème) :
| / K | 278.15 | 288.15 | 298.15 | 308.15 | 318.15 |
| / | 0.00989 | 0.0263 | 0.0632 | 0.150 | 0.328 |
| / | 0.00117 | 0.00333 | 0.00874 | 0.0219 | 0.0503 |
Partie I — Énergies de point zéro.
- Calculer les masses réduites de C–H et de C–D (C = 12, H = 1.00783, D = 2.01410).
- Prévoir le nombre d’onde de C–D à partir de celui de C–H et le comparer à la valeur mesurée, .
- Calculer les énergies de point zéro des deux élongations et leur différence, en et en (nombres d’onde mesurés).
- Que devient la vibration d’élongation de la liaison qui se rompt dans l’état de transition ?
- En déduire la différence des barrières pour H et pour D.
Partie II — L’effet isotopique.
- Calculer le maximal à .
- Le calculer à .
- Pourquoi parle-t-on d’une valeur maximale ?
- Les deux autres atomes de deutérium de chaque groupe contribuent-ils beaucoup ?
- Que dit du mécanisme une valeur mesurée voisine de 7 à ?
Partie III — Temps de demi-vie.
- Comment le temps de demi-vie dépend-il de la constante de vitesse d’élimination totale ?
- Écrire la constante de vitesse totale du médicament H comme la somme de ses deux voies, en fractions.
- De combien la voie de déméthylation est-elle ralentie dans le médicament D ?
- Calculer .
- Calculer le temps de demi-vie du médicament D.
- Calculer le rapport des temps de demi-vie.
- Que vaudrait-il si toute l’élimination passait par la déméthylation ?
- Qu’est-ce qu’un temps de demi-vie plus long change pour le patient ?
Partie IV — Une analyse d’Eyring.
- Quel tracé des données est linéaire d’après l’équation d’Eyring ?
- L’ajuster pour le médicament H : et avec leurs écarts-types.
- Faire de même pour le médicament D.
- Calculer et son écart-type.
- Est-il égal à la différence des énergies de point zéro de la question 3 ?
- Que disent les deux entropies d’activation ?
- Énoncer le résultat : le rapport prévu des temps de demi-vie des deux médicaments à .
Solution
Solution de Problème 12.1.
1. ; . 2. , 1.5 % au-dessus de la valeur mesurée, 2109 (anharmonicité et couplage des quatre liaisons de ). 3. et ; différence . 4. Elle devient la coordonnée réactionnelle : son énergie de point zéro disparaît. 5. La barrière est plus haute pour D de . 6. . 7. . 8. Dans un état de transition réel, une partie de l’énergie de point zéro de l’élongation subsiste dans d’autres modes, ce qui diminue l’effet ; les seules énergies de point zéro ne peuvent pas dépasser cette valeur (l’effet tunnel le peut). 9. Peu : ce sont des effets secondaires, de l’ordre de 10 % par deutérium au plus. 10. Que la liaison C–H est rompue dans l’étape cinétiquement déterminante, l’élongation étant entièrement convertie en coordonnée réactionnelle. 11. Élimination d’ordre 1 : , inversement proportionnel à cette constante. 12. , déméthylation et autres voies. 13. Divisée par 6.5. 14. . 15. . 16. 2.7. 17. 6.5, l’effet isotopique entier. 18. Des doses plus faibles ou moins fréquentes, et des concentrations sanguines plus régulières. 19. en fonction de . 20. , . 21. , . 22. (). 23. Oui : 4.83 est bien à moins d’un écart-type. L’effet isotopique s’explique entièrement par les énergies de point zéro, sans signe d’effet tunnel. 24. Elles sont égales aux erreurs près : l’état de transition a la même structure pour les deux isotopologues, comme on l’a supposé dans la partie I. 25. à : contre .
Termes définis dans ce chapitre
- Complexe activé
- Section efficace de collision, facteur stérique
- Contrôle par la diffusion et par l’activation, effet de cage
- Enthalpie libre, enthalpie et entropie d’activation
- Effets isotopiques cinétiques
- Effet de sel cinétique
- Point selle, chemin d’énergie minimale
- Théorie de l’état de transition, coefficient de transmission