Chimie universitaire — 3e année · Bachelor Year 3
2Atomes polyélectroniques et symboles de termes
En 1868, une raie jaune du spectre du Soleil révéla un élément inconnu sur Terre, l’hélium. Quand on l’isola enfin au laboratoire, en 1895, son spectre ressemblait à celui de deux éléments : deux familles de raies, attribuées un temps à l’« orthohélium » et au « parahélium », et qui n’échangeaient jamais de lumière entre elles. Il n’existe qu’un seul hélium. Les deux familles sont les états triplets et singulets du même atome, tenus séparés par le spin de l’électron et par une règle plus fondamentale que toute force : la fonction d’onde de deux électrons doit changer de signe quand on les échange. Ce chapitre suit cette règle du principe de Pauli jusqu’aux symboles de termes par lesquels les spectroscopistes désignent chaque état de chaque atome et de chaque ion — y compris les ions des métaux de transition dont les couleurs sont expliquées au Chapitre 18.
Rappel
Le volume de première année a désigné les électrons par quatre nombres quantiques , , , , a construit les configurations fondamentales avec le principe de Pauli, la règle de Klechkowski et la règle de Hund, et a compté les électrons célibataires. Le volume de deuxième année a donné les énergies des orbitales et les règles de Slater pour l’écrantage. Le Chapitre 1 a fourni les opérateurs, les valeurs propres, le moment cinétique du rotateur (, de valeurs propres ) et l’atome d’hydrogène.
2.1 Spin et spin-orbitales
L’électron porte un moment cinétique intrinsèque, son spin, de nombre quantique : a l’unique valeur propre , et les deux valeurs propres . Les deux fonctions de spin s’écrivent () et () ; elles sont orthonormées, et . Le spin n’a pas d’équivalent classique ; ce n’est pas la rotation d’une petite sphère, et il n’intervient pas du tout dans un hamiltonien non relativiste.
Définition 2.1 (Spin-orbitale)
Une spin-orbitale est le produit d’une orbitale spatiale et d’une fonction de spin : ou . Une spin-orbitale contient la description complète d’un électron.
Une orbitale atomique repérée par dans le volume de première année donne donc deux spin-orbitales, et c’est pourquoi une sous-couche contient électrons. La vraie question est de savoir pourquoi une spin-orbitale en contient au plus un.
2.2 Électrons indiscernables et déterminant de Slater
Définition 2.2 (Particules indiscernables, fonction d’onde antisymétrique)
Des particules sont indiscernables si aucune mesure ne permet de les distinguer : tout électron est identique à tout autre. Une fonction d’onde de plusieurs électrons est une fonction d’onde antisymétrique si elle change de signe quand on échange les coordonnées (d’espace et de spin) de deux électrons quelconques : .
L’indiscernabilité seule impose que soit inchangé par un échange, si bien que peut au plus changer de signe. La nature a choisi : la fonction d’onde de tout système d’électrons — de tous fermions — est antisymétrique. C’est un postulat de la mécanique quantique, confirmé par tous les spectres atomiques.
Définition 2.3 (Déterminant de Slater)
Pour électrons dans spin-orbitales différentes , le déterminant de Slater est
où la ligne contient l’électron dans chaque spin-orbitale. On l’écrit en abrégé .
Théorème 2.4 (Le principe de Pauli)
Un déterminant de Slater est antisymétrique, et il s’annule si deux électrons occupent la même spin-orbitale. Par conséquent, deux électrons d’un atome ne peuvent pas avoir les mêmes quatre nombres quantiques.
Démonstration. Échanger les électrons et échange deux lignes du déterminant, ce qui change son signe : l’antisymétrie vaut pour toute paire. Si deux spin-orbitales sont égales, deux colonnes sont égales et le déterminant est nul : un tel état n’existe pas. Deux électrons du même atome ayant les mêmes , , et occuperaient la même spin-orbitale. ∎
Exemple 2.5 (L’état fondamental de l’hélium)
Avec les deux électrons dans ,
La partie spatiale est symétrique, la partie de spin antisymétrique : les deux spins sont appariés, de spin total nul.
2.3 L’hélium : répulsion coulombienne et échange
Excitons un électron de l’hélium vers . On peut construire quatre déterminants à partir de , , , , avec un électron dans chaque orbitale. Réarrangés, ils deviennent des produits d’une fonction spatiale et d’une fonction de spin :
La fonction spatiale antisymétrique doit être associée à une fonction de spin symétrique, et il y en a trois : , et , les trois composantes d’un spin total . La fonction symétrique doit être associée à l’unique fonction de spin antisymétrique, .
Définition 2.6 (États singulet et triplet)
Un état de spin total est un état singulet ; un état de spin total , dont les trois composantes ont la même énergie en l’absence de champ magnétique, est un état triplet.
Définition 2.7 (Intégrale d’échange)
Pour deux orbitales et et la répulsion électronique , l’intégrale d’échange est
la même intégrale que la répulsion électronique classique (avec des deux côtés), à ceci près que les électrons sont permutés d’un côté. est positive et n’a pas d’équivalent classique.
Proposition 2.8 (Énergies du singulet et du triplet)
Au premier ordre en la répulsion électronique, les états de l’hélium ont pour énergies , le singulet () se trouvant au-dessus du triplet () de .
Démonstration. L’énergie non perturbée des deux est (orbitales hydrogénoïdes de charge nucléaire 2). La correction du premier ordre est la valeur moyenne de la répulsion dans l’état normé : . Les deux termes directs donnent ; les deux termes croisés donnent , puisque est symétrique par rapport aux électrons. Donc , et les fonctions de spin, normées et non affectées par , ne font que multiplier par 1. ∎
Le triplet est plus bas bien que le hamiltonien ne contienne pas le spin : sa fonction spatiale s’annule quand , de sorte que les deux électrons s’évitent et se repoussent moins. Ce « trou de Fermi » est le contenu physique de la première règle de Hund.
Exemple 2.9 (L’intégrale d’échange de l’hélium, mesurée)
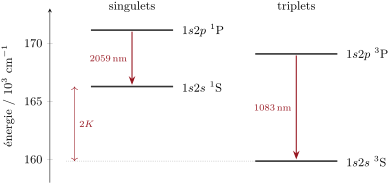
Les niveaux de l’hélium se situent à (S) et (S) au-dessus de l’état fondamental : le singulet est plus haut de , soit , et . La figure ci-dessous montre les deux familles.
2.4 Couplage de Russell–Saunders et symboles de termes
Dans un atome léger, les moments cinétiques orbitaux des électrons s’additionnent en un total , leurs spins en un total , et c’est seulement ensuite que et se couplent faiblement l’un à l’autre.
Définition 2.10 (Couplage de Russell–Saunders)
Dans le couplage de Russell–Saunders, les états d’une configuration sont repérés par le nombre quantique de moment cinétique orbital total (, avec ), le nombre quantique de spin total (), et le nombre quantique de moment cinétique total , qui prend les valeurs .
Définition 2.11 (Terme spectroscopique, multiplicité de spin, symbole de terme)
Un terme spectroscopique est l’ensemble des états d’une configuration de et donnés. Sa multiplicité de spin est . Le symbole de terme est , avec les lettres S, P, D, F, G, H pour ; un état de donné s’écrit — par exemple .
Proposition 2.12 (Couches complètes)
Une sous-couche pleine a et ; elle ne contribue en rien au symbole de terme.
Démonstration. Dans une sous-couche pleine, chaque apparaît deux fois et chaque apparaît fois, donc et ; et il n’y a qu’une façon de la remplir (un seul déterminant). Un état unique avec ne peut appartenir qu’à , . ∎
Proposition 2.13 (Dénombrer les états d’une configuration)
électrons dans une sous-couche de spin-orbitales donnent déterminants, et les dégénérescences de ses termes ont pour somme ce nombre.
Démonstration. Un déterminant est fixé par l’ensemble des spin-orbitales occupées (leur ordre ne change que son signe) : on en choisit parmi les . Les termes sont les mêmes états regroupés, donc les dénombrements doivent coïncider. ∎
Méthode 2.14 (Termes d’une configuration)
- Dresser la liste des déterminants permis par le principe de Pauli et les ranger dans un tableau selon et .
- Repérer le plus grand ; avec le plus grand qui l’accompagne, il ouvre un terme de , .
- Barrer un déterminant pour chaque couple tel que , .
- Recommencer avec ce qui reste, jusqu’à vider le tableau ; vérifier le dénombrement.
Exemple 2.15 (Les termes de )
Deux électrons dans () donnent déterminants. Leur tableau selon et est :
| – | – | ||
| , | |||
| , , | |||
| , | |||
| – | – |
(avec pour ). n’apparaît qu’avec : un terme D (5 états). Le plus grand restant s’accompagne de : un terme P (9 états). Il reste un état avec : un terme S. On a bien .
Exemple 2.16 (Le carbone, mesuré)
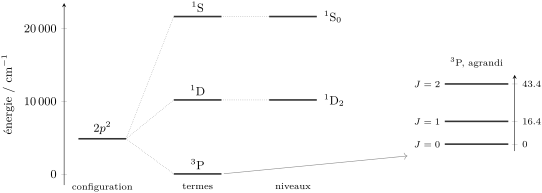
La configuration fondamentale du carbone donne les niveaux , , à 0, 16.4 et , puis à et à : le terme P est le plus bas, comme le prévoient les règles de Hund.
2.5 Règles de Hund et couplage spin–orbite
Proposition 2.17 (Règles de Hund pour les termes)
Pour la configuration fondamentale d’un atome ou d’un ion, le terme le plus bas est celui qui a (1) le plus grand , puis (2), pour ce , le plus grand . Son niveau le plus bas a (3) si la sous-couche est moins qu’à moitié pleine, si elle est plus qu’à moitié pleine.
Statut. Ces règles sont établies expérimentalement, pour les seules configurations fondamentales ; ce ne sont pas des théorèmes. La règle 1 est la stabilisation d’échange de la section précédente ; la règle 2 dit que des électrons qui tournent dans le même sens se rencontrent moins souvent ; la règle 3 découle du signe du couplage spin–orbite, ci-dessous. ∎
Méthode 2.18 (Le terme fondamental à partir des cases quantiques)
- Remplir les cases de la sous-couche ouverte à partir de en descendant, un électron par case avec des spins parallèles, puis apparier en repartant de .
- (nombre d’électrons célibataires) ; .
- pour une sous-couche moins qu’à moitié pleine, pour une sous-couche plus qu’à moitié pleine ; pour une sous-couche exactement à moitié pleine, et .
Exemple 2.19 (Termes fondamentaux)
, : cases remplies, , , : . , : , , . , : cinq spins parallèles, plus un spin opposé dans : , , plus qu’à moitié pleine, . , : , , . Chacun s’accorde avec le niveau fondamental que mesure la spectroscopie atomique.
Définition 2.20 (Couplage spin–orbite, structure fine)
Le couplage spin–orbite est l’interaction entre les moments magnétiques associés au spin d’un électron et à son mouvement orbital, écrite pour un terme. Il éclate un terme en ses niveaux de différents : c’est la structure fine du terme.
Proposition 2.21 (Règle des intervalles de Landé)
Au sein d’un terme, , de sorte que . (structure normale) pour une sous-couche moins qu’à moitié pleine, (structure inversée) pour une sous-couche plus qu’à moitié pleine.
Démonstration. donne , donc , dont la valeur propre dans un état de , , donnés est . La différence entre et vaut . Le signe de est admis : une sous-couche plus qu’à moitié pleine se comporte comme le nombre correspondant de trous positifs. ∎
Exemple 2.22 (Mise à l’épreuve de la règle des intervalles)
Pour P, la règle prévoit des intervalles dans le rapport , soit 2. Carbone : . Oxygène (, structure inversée, le plus bas, puis à et à ) : . La règle tient à 20 % près : le couplage de Russell–Saunders décrit bien les atomes légers, sans être exact.
Exemple 2.23 (Le doublet du sodium)
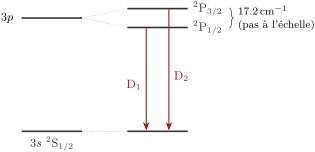
Les niveaux du sodium se situent à 16956.17 et : les raies D sont à et dans le vide, séparées de . Pour P, , donc .
Proposition 2.24 (Règles de sélection des atomes)
Dans le couplage de Russell–Saunders, une transition dipolaire électrique exige , , (mais pas ), et un changement de parité : pour le saut d’un seul électron, .
Statut. est démontré au Chapitre 7 : l’opérateur dipolaire n’agit pas sur le spin. Les autres règles découlent du caractère vectoriel de l’opérateur dipolaire et sont admises ici. ∎
Histoire des sciences — Deux héliums et le principe d’exclusion
L’hélium fut nommé d’après le Soleil en 1868 et découvert sur Terre par William Ramsay en 1895. Ses deux séries de raies déroutèrent les spectroscopistes pendant trente ans. En 1925, Wolfgang Pauli proposa que deux électrons ne puissent pas partager les mêmes nombres quantiques, l’année même où George Uhlenbeck et Samuel Goudsmit proposaient le spin de l’électron ; en 1926, Werner Heisenberg montra que la seule symétrie de la fonction d’onde scinde l’hélium en ses familles singulet et triplet.
Au laboratoire — Résoudre le doublet du sodium
Une lampe à sodium est placée devant la fente d’un spectromètre à réseau. Avec un réseau de 600 traits par millimètre, les angles du premier ordre des deux raies diffèrent d’environ ° : un bon spectromètre les sépare, un prisme d’étudiant non. La lampe est très chaude ; on ne la manipule qu’une fois refroidie.
2.6 Exercices
Exercice 2.1 ★
Écrire le déterminant de Slater de l’état fondamental du lithium, , l’électron ayant le spin . Pourquoi n’existe-t-il pas de déterminant pour ?
Solution
Solution de Exercice 2.1.
n’offre que deux spin-orbitales, et ; un troisième électron en répéterait une, ce qui rendrait deux colonnes égales : le déterminant est nul.
Exercice 2.2 ★
Dénombrer les déterminants des configurations , et . Les termes de sont S, D, P et ceux de sont F, P, G, D, S : vérifier les deux dénombrements.
Solution
Solution de Exercice 2.2.
, , . : S (4) + D (10) + P (6) = 20. : F (21) + P (9) + G (9) + D (5) + S (1) = 45.
Exercice 2.3 ★
Donner le terme et le niveau fondamentaux de N, O, F, et ().
Solution
Solution de Exercice 2.3.
N (, à moitié pleine) : . O (, plus qu’à moitié pleine) : . F () : . () : . (, à moitié pleine, tous les spins parallèles, ) : .
Exercice 2.4 ★
Énumérer les niveaux des termes D et P avec leurs dégénérescences , et vérifier que la somme des dégénérescences vaut .
Solution
Solution de Exercice 2.4.
D : (6 états) et (4) ; . P : (5), 1 (3), 0 (1) ; .
Exercice 2.5 ★★
Les niveaux P du carbone se situent à 0, 16.4 et . Calculer le rapport des intervalles et la constante de couplage spin–orbite tirée de chaque intervalle. Que traduit l’écart entre les deux valeurs de ?
Solution
Solution de Exercice 2.5.
Intervalles () et () : rapport 1.65 au lieu de 2. d’après le premier, d’après le second. Une constante unique ne convient pas : les niveaux sont légèrement mélangés avec ceux d’autres termes (D, S), et le couplage de Russell–Saunders est une approximation.
Exercice 2.6 ★★
Les niveaux du sodium se situent à 16956.17 et . Calculer les longueurs d’onde dans le vide des raies D, leur écart en et en meV, et pour le terme .
Solution
Solution de Exercice 2.6.
: (D) et (D). Écart . , donc .
Exercice 2.7 ★★
Parmi ces transitions du sodium, lesquelles sont permises en émission : , , , , ? Justifier chaque réponse.
Solution
Solution de Exercice 2.7.
: permise (). : interdite (). : permise. : interdite (, pas de changement de parité). : permise.
Exercice 2.8 ★★
Les niveaux de l’hélium sont , , à 169086.76, 169086.84, et à . Calculer l’énergie moyenne du terme P, puis en eV. Comparer à et expliquer la différence.
Solution
Solution de Exercice 2.8.
Moyenne de P : . Écart à P : , donc , trois fois moins que . L’intégrale d’échange mesure le recouvrement des densités des deux orbitales ; l’orbitale pénètre dans la région de (elle a de la densité près du noyau), l’orbitale s’annule au noyau et recouvre moins.
Exercice 2.9 ★★
Trouver les termes de par la méthode de ce chapitre, en partant du plus grand (on peut se dispenser d’écrire tout le tableau, mais il faut justifier chaque terme).
Solution
Solution de Exercice 2.9.
Le plus grand exige les deux électrons dans , de spins opposés : un singulet, G (9 états). Le suivant, , provient de , avec possible : F (21). Il reste avec seulement : D (5). Il reste avec : P (9). Il reste un état avec : S. Total 45.
Exercice 2.10 ★★★
Montrer que la fonction spatiale triplet s’annule quand et que la fonction singulet ne s’annule pas. Relier ce résultat au signe de .
Solution
Solution de Exercice 2.10.
En , la fonction triplet vaut ; la fonction singulet vaut . Dans le triplet, les électrons ne se trouvent jamais au même point et sont en moyenne plus éloignés, donc leur répulsion est plus faible : .
Exercice 2.11 ★★★
Pour (), les niveaux F se situent à 0 (), 1360.7 () et (). Expliquer cet ordre, calculer le rapport des intervalles et le comparer à la prévision de Landé. Donner à partir du plus grand intervalle.
Solution
Solution de Exercice 2.11.
est plus qu’à moitié pleine : la structure est inversée, est le plus bas. Intervalles : et ; rapport 1.50, contre selon Landé. (). Le couplage spin–orbite est bien plus fort dans cet ion plus lourd que dans le carbone ().
Exercice 2.12 ★★★
Montrer que la valeur moyenne de , sommée sur l’ensemble des états d’un terme, est nulle, de sorte que le couplage spin–orbite laisse inchangée la moyenne pondérée des niveaux. Le vérifier sur le terme P du carbone.
Solution
Solution de Exercice 2.12.
(on peut dénombrer les états dans l’une ou l’autre base, et sur les états découplés). Pour P : . La moyenne pondérée du carbone vaut : l’énergie qu’aurait le terme sans couplage spin–orbite.
2.7 Problème : deux héliums
Problème 2.1
Problème du week-end — les familles singulet et triplet de l’hélium : déterminants, termes des ions des métaux de transition, règles de sélection qui séparent les deux familles, et intégrale d’échange mesurée
Données (NIST, en au-dessus de l’état fondamental de chaque espèce). Hélium : 159855.97, 166277.44 ; 169086.76, 169086.84, 169087.83, 171134.89. : 0, 184.9, 420.4 ; 10538.4, 10603.6, 10721.2. .
Partie I — Spin-orbitales et déterminants.
- Énumérer les quatre spin-orbitales disponibles pour la configuration .
- Écrire les quatre déterminants ayant un électron dans et un dans .
- Montrer que est le produit d’une fonction spatiale antisymétrique et de la fonction de spin .
- Combiner et pour obtenir la composante de la même fonction spatiale, ainsi qu’un quatrième état.
- Quelle fonction spatiale, symétrique ou antisymétrique, va avec ? Avec ?
- Pourquoi parle-t-on de singulet et de triplet ?
Partie II — Les termes de .
- Donner la configuration de et le nombre de ses déterminants.
- Trouver son terme et son niveau fondamentaux à l’aide des règles de Hund ; les confronter aux données.
- Ses autres termes sont P, G, D et S : vérifier le dénombrement des états.
- La structure fine de F est-elle normale ou inversée ? Mettre à l’épreuve la règle des intervalles de Landé.
- Calculer les énergies moyennes pondérées des termes F et P.
- Leur écart vaut , où est un paramètre de Racah de l’ion (Chapitre 18). Calculer .
Partie III — Pourquoi deux familles.
- Quelle règle de sélection interdit une transition entre un singulet et un triplet ?
- Le triplet le plus bas, , ne peut pas émettre vers l’état fondamental . En donner deux raisons. Comment appelle-t-on un tel état ?
- Calculer la longueur d’onde de la raie P S (utiliser la moyenne des niveaux P).
- Calculer la longueur d’onde de P S.
- Calculer la longueur d’onde de P S. Dans quel domaine du spectre se trouve-t-elle ?
- Expliquer pourquoi les spectroscopistes du xixe siècle, voyant ces raies, crurent à deux gaz différents.
Partie IV — L’intégrale d’échange, mesurée.
- Écrire les énergies au premier ordre du singulet et du triplet en fonction de , , et .
- Lequel est le plus bas, et pourquoi, en termes de positions des électrons ?
- Calculer l’écart singulet–triplet de en et en eV.
- Calculer en eV à partir des niveaux .
- Pourquoi est-elle plus grande que ?
- La première règle de Hund est-elle confirmée par les états excités de l’hélium ?
- Énoncer le résultat : l’intégrale d’échange de l’hélium, en eV.
Solution
Solution de Problème 2.1.
1. , , , . 2. , , , . 3. , en développant le déterminant . 4. Leur somme vaut (multipliée par , puis normée) ; leur différence donne . 5. Fonction d’espace symétrique avec la fonction de spin antisymétrique () ; fonction d’espace antisymétrique avec les trois fonctions de spin symétriques (). 6. et 3 : un et trois états de même énergie. 7. ; déterminants. 8. Valeur maximale , valeur maximale , sous-couche moins qu’à moitié pleine : , le niveau à 0 dans les données. 9. . 10. Normale ( le plus bas). Intervalles 184.9 et 235.5 : rapport 1.27 contre ; la règle tient à 5 % près. 11. F : ; P : . 12. , . 13. . 14. est interdit, et a (pas de changement de parité ; SS a aussi entre deux états S). L’état est métastable : il vit bien plus longtemps que les états excités ordinaires. 15. : , dans le proche infrarouge. 16. : . 17. : , dans l’ultraviolet du vide (absorbé par l’air). 18. Chaque famille a ses propres raies et son propre état le plus bas, et les deux ne communiquent jamais par la lumière : elles se comportent comme deux gaz aux deux spectres distincts. 19. (singulet , triplet ). 20. Le triplet : sa fonction spatiale s’annule quand les électrons se rencontrent, si bien qu’ils se repoussent moins. 21. , . 22. Écart , donc . 23. pénètre dans la région de et la recouvre davantage que . 24. Oui : dans les deux configurations, le triplet ( plus grand) est le plus bas. 25. : l’intégrale d’échange de l’hélium vaut , mesurée comme la moitié de l’écart singulet–triplet.