Chimie universitaire — 3e année · Bachelor Year 3
18Spectres électroniques et magnétisme des complexes
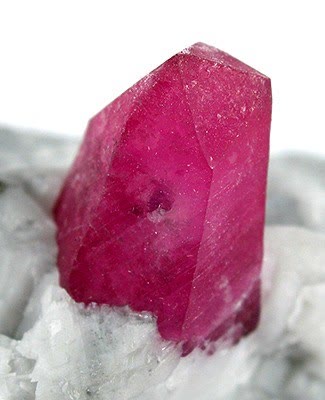
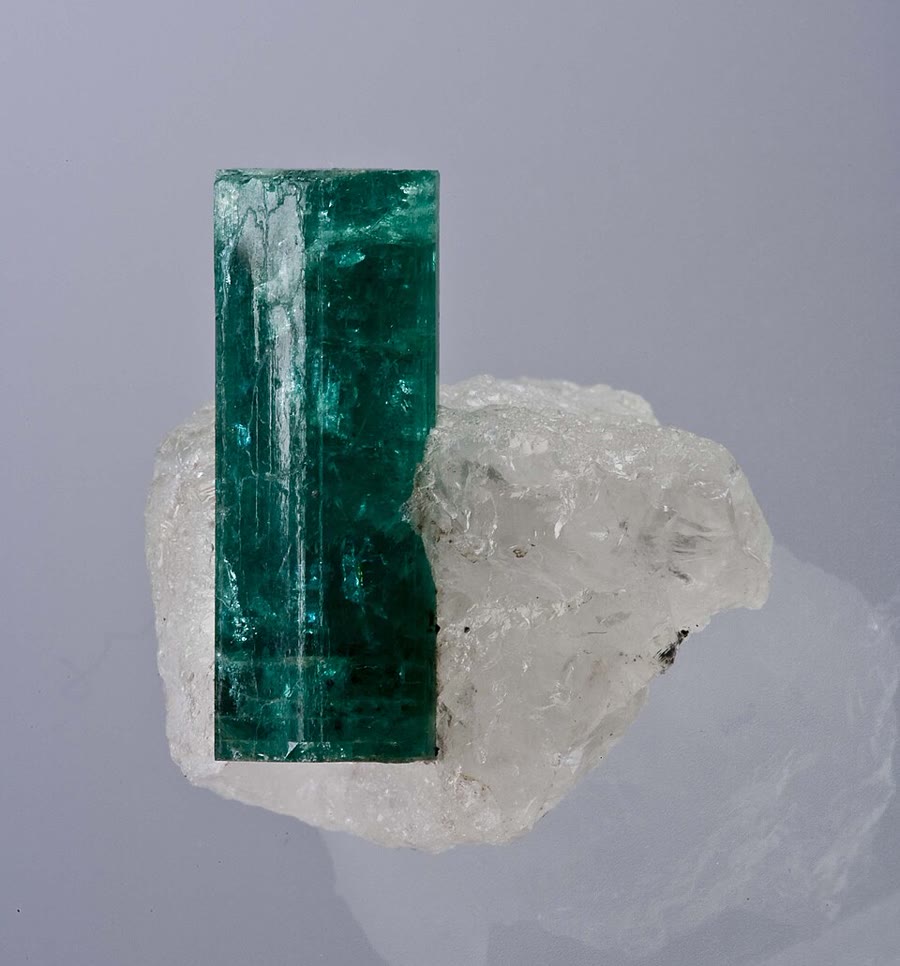
Le rubis est rouge et l’émeraude verte, et pourtant tous deux doivent leur couleur au même ion, , qui remplace quelques ions aluminium dans deux oxydes différents : le corindon, , pour le rubis, et le béryl, un silicate d’aluminium et de béryllium, pour l’émeraude. Dans les deux, le chrome occupe un octaèdre d’atomes d’oxygène ; dans le béryl, l’octaèdre est un peu plus grand et le champ des ligands un peu plus faible, et les bandes d’absorption de l’ion se déplacent d’environ un millier de nombres d’onde vers le rouge. Cela suffit à faire passer la couleur transmise du rouge au vert. Ce chapitre explique quantitativement de tels spectres : comment les termes d’un ion libre se scindent dans un champ des ligands, comment les diagrammes de Tanabe–Sugano transforment les positions de deux bandes en éclatement du champ des ligands et en répulsion électronique, pourquoi certaines bandes sont intenses et d’autres faibles, pourquoi certains complexes se déforment, et comment le magnétisme compte les électrons non appariés.
Rappel
Le volume de deuxième année a traité des éléments de transition et de leurs configurations , de l’éclatement du champ cristallin , des complexes haut spin et bas spin, de l’énergie d’appariement, de l’énergie de stabilisation du champ cristallin, des transitions –, de la série spectrochimique, de la théorie du champ des ligands, et des substances paramagnétiques et diamagnétiques. Le Chapitre 2 a établi les symboles de termes et les règles de Hund, le Chapitre 5 la réduction des représentations et les produits directs, le Chapitre 7 a énoncé les règles de sélection de spin et de Laporte et décrit les transitions de transfert de charge, et le Chapitre 10 a donné la distribution de Boltzmann.
18.1 Des termes de l’ion libre aux termes du champ des ligands
Dans un ion libre, la répulsion électronique scinde une configuration en termes (F, P, G… pour , Chapitre 2). Dans un complexe, chaque terme est de nouveau scindé par les ligands, et les niveaux sont étiquetés par les représentations irréductibles du groupe ponctuel du complexe.
Définition 18.1 (Terme du champ des ligands)
Un terme du champ des ligands d’un complexe est un ensemble d’états polyélectroniques dégénérés, étiquetés par leur multiplicité de spin et par la représentation irréductible du groupe ponctuel à laquelle appartient leur partie orbitale, comme A ou T dans un complexe octaédrique.
Proposition 18.2 (Caractères du groupe des rotations)
Les états d’un terme de moment cinétique orbital forment une représentation des rotations dont le caractère pour une rotation d’angle est
Démonstration. Admis à ce niveau. ∎
Théorème 18.3 (Éclatement des termes de l’ion libre dans un champ octaédrique)
Dans un champ octaédrique, les termes d’un ion se scindent en
| terme de l’ion libre | termes octaédriques (même multiplicité de spin) |
|---|---|
| S | A |
| P | T |
| D | E + T |
| F | A + T + T |
| G | A + E + T + T |
Démonstration. Le groupe octaédrique est le groupe des rotations multiplié par l’inversion ; les fonctions sont paires, donc tout terme d’une configuration est pair (), et il suffit de réduire dans , dont les classes sont , , (), et . Avec la proposition, pour : , , , et . La table de caractères de (lignes : 1, 1, 1, 1, 1 ; : 1, 1, 1, , ; : 2, , 2, 0, 0 ; : 3, 0, , 1, ; : 3, 0, , , 1) et la formule de réduction du Chapitre 5 donnent , , , et zéro pour et . Les autres lignes s’obtiennent de la même façon ( : ; : ; : ; : ). ∎
Méthode 18.4 (Scinder un terme de l’ion libre)
- Trouver le terme fondamental de l’ion libre (règles de Hund) et les termes excités de même multiplicité.
- Lire leurs composantes octaédriques dans le tableau ; la multiplicité de spin est inchangée.
- Les ordonner : pour le terme fondamental F de , (haut spin), le plus bas est T ; pour , , c’est A (proposition suivante).
Proposition 18.5 (Trous et inversion tétraédrique)
Les termes de dans un champ octaédrique sont ceux de dans l’ordre inverse des énergies ; les termes de dans un champ tétraédrique sont ceux de dans un champ octaédrique (sans les indices ).
Démonstration. Une configuration équivaut à trous positifs dans une couche pleine : les trous ressentent le potentiel du champ des ligands avec le signe opposé, si bien que tout éclatement monoélectronique, et donc tout éclatement de termes, est inversé (la répulsion électronique entre trous est la même qu’entre électrons). Un champ tétraédrique a le signe opposé de celui d’un champ octaédrique (les orbitales sont plus basses) et n’a pas de centre de symétrie : dans se comporte comme dans un champ inversé, c’est-à-dire comme dans . ∎
Définition 18.6 (Diagramme de corrélation)
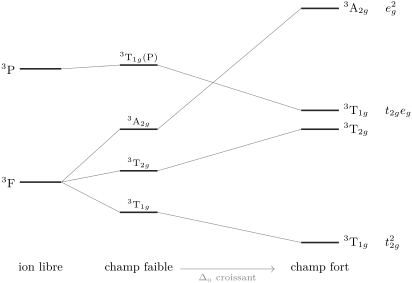
Un diagramme de corrélation relie les états d’un système dans deux situations limites, ici les termes de l’ion libre scindés par un champ faible et les configurations d’un champ fort, en joignant les états de même symétrie sans laisser deux d’entre eux se croiser.
18.2 Diagrammes de Tanabe–Sugano
Définition 18.7 (Paramètres de Racah)
Les paramètres de Racah , et sont des combinaisons des intégrales de Slater de la couche qui expriment toutes les énergies de répulsion électronique d’une configuration ; les différences d’énergie entre termes d’une même configuration ne dépendent que de et , et celles entre termes de la plus haute multiplicité de seul (pour , , , : ).
Exemple 18.8 (Paramètres de Racah de l’ion libre)
Les niveaux de l’ion libre placent le centre de gravité (poids ) de F à et celui de P à au-dessus du niveau fondamental : , . Le même calcul donne pour et pour .
Définition 18.9 (Diagramme de Tanabe–Sugano)
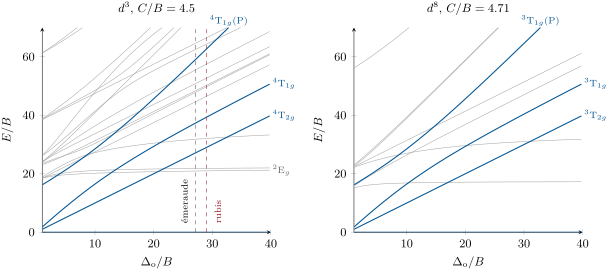
Un diagramme de Tanabe–Sugano représente les énergies de tous les termes du champ des ligands d’un ion , en unités de et comptées à partir du terme fondamental, en fonction de , pour un rapport fixé.
Proposition 18.10 (Les trois bandes d’un ion )
Pour un ion dans un champ octaédrique, les transitions permises de spin à partir de A se situent à
Démonstration partielle. Dans la base de champ fort, A et T apparaissent une fois chacun, à partir de et de , et leur différence ne contient aucune répulsion électronique : exactement. T apparaît deux fois, à partir de et de ; par rapport à A, la matrice est (les éléments de répulsion électronique sont admis). Ses valeurs propres sont les racines de , qui sont les valeurs et annoncées. Pour , elles valent 0 et (les termes F et P) ; la diagonalisation complète de la figure les reproduit. ∎
Méthode 18.11 (Lire un diagramme de Tanabe–Sugano)
- Identifier le terme fondamental et les transitions permises de spin (même multiplicité).
- Calculer le rapport de deux énergies de bande, ; trouver la valeur de pour laquelle le diagramme donne ce rapport.
- Y lire pour : , puis . Pour et , directement, et la formule explicite donne à partir de .
- Comparer à la valeur de l’ion libre (rapport néphélauxétique) et vérifier que la troisième bande tombe là où le diagramme la prévoit.
Définition 18.12 (Effet néphélauxétique)
L’effet néphélauxétique (« qui dilate le nuage ») est la diminution du paramètre de Racah d’un ion métallique dans un complexe par rapport à l’ion libre, due à la délocalisation des électrons sur les ligands ; le rapport néphélauxétique est .
Les ligands qui forment des liaisons plus covalentes abaissent davantage : vaut environ 0.9 pour le fluorure, 0.8 pour l’eau, 0.6 à 0.7 pour l’oxyde et les halogénures plus lourds, et moins encore pour le sulfure. Les transitions interdites de spin, entre termes de multiplicités différentes, apparaissent sous forme de raies faibles, souvent fines.
18.3 Intensités et transfert de charge
Définition 18.13 (Couplage vibronique)
Le couplage vibronique est le mélange des mouvements électronique et vibrationnel : une vibration asymétrique qui supprime le centre de symétrie d’un complexe mêle un peu de composante impaire () à ses états , ce qui rend faiblement permises les transitions – interdites par la règle de Laporte.
Proposition 18.14 (Intensités des bandes d’absorption)
Les coefficients d’absorption molaires des bandes des complexes croissent dans l’ordre : – interdite de spin – permise de spin dans un complexe centrosymétrique – dans un complexe tétraédrique transfert de charge.
Justification. D’après le Chapitre 7, une transition est permise lorsque le spin est conservé et que la parité change. Une transition – ne change jamais la parité : dans un complexe octaédrique, elle n’emprunte d’intensité que par couplage vibronique ; dans un tétraèdre, dépourvu de centre, les orbitales et se mélangent en permanence. Une transition interdite de spin emprunte en outre une petite fraction d’intensité par couplage spin–orbite. Une transition de transfert de charge fait passer un électron entre des orbitales de parités différentes, sur le métal et sur le ligand, et elle est pleinement permise. ∎
Définition 18.15 (Transfert de charge)
Dans un transfert de charge du ligand vers le métal (LMCT), un électron passe d’une orbitale centrée sur un ligand à une orbitale centrée sur le métal ; dans un transfert de charge du métal vers le ligand (MLCT), il passe du métal à une orbitale d’un ligand.
Le permanganate et le chromate, ions dépourvus de toute transition –, doivent leurs couleurs intenses à un transfert LMCT de l’oxyde vers une orbitale vide du métal, facile pour un métal à un degré d’oxydation élevé. (bpy : 2,2-bipyridine) doit sa couleur orange à un transfert MLCT du ruthénium(II) vers les orbitales des ligands, l’état excité utilisé en catalyse photorédox (Chapitre 14). Dans le rubis, les deux larges bandes vers 560 et sont les bandes – permises de spin de la Proposition 18.10 ; la lumière transmise est rouge, avec un peu de bleu. Excité dans ces bandes, l’ion se désexcite vers le niveau E et émet depuis ce niveau la raie R, d’un rouge profond, vers : la raie du premier laser.
18.4 L’effet Jahn–Teller
Théorème 18.16 (Théorème de Jahn–Teller)
Une molécule non linéaire dans un état électronique orbitalement dégénéré est instable vis-à-vis d’une déformation qui abaisse sa symétrie et lève la dégénérescence. C’est le théorème de Jahn–Teller.
Démonstration. Admis à ce niveau. ∎
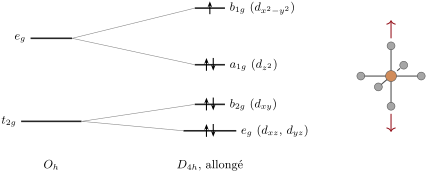
Ses conséquences pour les complexes octaédriques découlent de l’occupation des orbitales , qui pointent vers les ligands. Dans un ion (), la configuration a son trou soit dans , soit dans : c’est un état E. L’allongement des deux liaisons axiales abaisse et élève ; placer deux électrons dans l’orbitale abaissée et un dans l’orbitale élevée donne une stabilisation nette. Les complexes du cuivre(II) sont effectivement des octaèdres allongés, à quatre liaisons courtes et deux longues. Il en va de même pour haut spin (, ) et bas spin ; pour des ensembles inégalement remplis (, , bas spin…), les orbitales pointent entre les ligands et la déformation est faible. Les états excités dégénérés des complexes se déforment eux aussi : les bandes larges, souvent à double bosse, de et des complexes du cuivre(II) en sont la signature spectroscopique.
18.5 Magnétisme
Définition 18.17 (Susceptibilité magnétique)
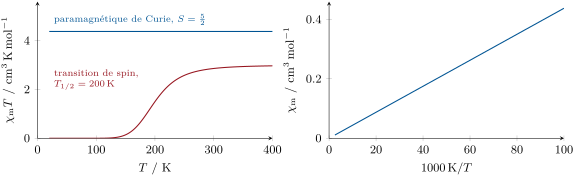
La susceptibilité magnétique d’un matériau est le rapport de son aimantation à l’intensité du champ appliqué ; la susceptibilité molaire est la susceptibilité par mole. Les substances paramagnétiques ont , les substances diamagnétiques un petit . Les chimistes utilisent souvent la valeur cgs de , en , égale à la valeur SI en divisée par .
Définition 18.18 (Constante de Curie)
La constante de Curie d’un corps paramagnétique qui obéit à la loi de Curie est le produit .
Théorème 18.19 (Loi de Curie)
Pour des spins indépendants dont le facteur vaut , aux températures où ,
en unités cgs, . C’est la loi de Curie.
Démonstration partielle. Pour , les deux niveaux ont les énergies dans un champ . D’après la distribution de Boltzmann, le moment moyen selon le champ vaut ; par mole, , et avec , , ce qui est la formule avec . Le cas général (moyenne de sur les niveaux, ) est admis. ∎
Définition 18.20 (Moment magnétique effectif)
Le moment magnétique effectif d’un ion paramagnétique est , soit en cgs . Son moment de spin seul est la valeur que donneraient les spins seuls avec ; l’excès du moment mesuré sur cette valeur est la contribution orbitale.
Proposition 18.21 (Formule du spin seul)
Pour électrons non appariés, : 1.73, 2.83, 3.87, 4.90 et pour à 5.
Démonstration. , donc . ∎
Proposition 18.22 (Contributions orbitales)
Dans un complexe octaédrique, les ions de terme fondamental A ou E ont des moments proches de la valeur de spin seul ; les ions de terme fondamental T peuvent avoir des contributions orbitales importantes.
Justification. Un moment orbital exige une orbitale qu’une rotation autour de l’axe du champ transforme en une orbitale équivalente et dégénérée, avec un électron libre de passer de l’une à l’autre. Dans un état T (ensemble inégalement rempli), les orbitales , , se déduisent les unes des autres par des rotations de et le moment subsiste en partie ; dans les états A et E (, , partiellement rempli), aucune orbitale équivalente de ce type n’est disponible et le moment orbital est bloqué. ∎
Définition 18.23 (Transition de spin)
La transition de spin est la conversion d’un complexe entre un état bas spin et un état haut spin sous l’effet de la température, de la pression ou de la lumière, possible lorsque est proche de l’énergie d’appariement.
Proposition 18.24 (Température de transition)
Si la conversion se comporte comme un équilibre d’enthalpie et d’entropie , la fraction haut spin vaut , égale à un demi à .
Démonstration. ; lorsque . ∎
Les grandeurs et sont toutes deux positives : l’état haut spin a des liaisons métal–ligand plus longues et plus faibles et davantage d’états de spin ( du seul spin pour le fer(II), ), si bien qu’il l’emporte à haute température.
Définition 18.25 (Magnétisme coopératif)
Dans le ferromagnétisme, les spins de centres paramagnétiques voisins s’alignent parallèlement par une interaction d’échange, ce qui donne une aimantation spontanée au-dessous de la température de Curie ; dans l’antiferromagnétisme, ils s’alignent de façon antiparallèle, et la susceptibilité diminue au-dessous de la température de Néel.
Dans les complexes dinucléaires, le même couplage d’échange se traduit par un qui diminue (couplage antiferromagnétique) ou augmente (couplage ferromagnétique) au refroidissement, et l’on en ajuste la constante de couplage ; les ligands pontants comme l’oxyde ou l’acétate couplent en général les métaux de façon antiferromagnétique.
Méthode 18.26 (Le moment magnétique par la méthode d’Evans)
- Dans un tube de RMN, placer la solution du composé paramagnétique (concentration connue ) avec un peu d’une référence inerte (le tert-butanol, le signal résiduel du solvant) ; dans un tube interne coaxial, le même solvant et la même référence sans le composé.
- Enregistrer le spectre : la référence donne deux raies séparées de .
- Dans un aimant supraconducteur (champ parallèle au tube), la différence de susceptibilité volumique vaut (SI, admis) ; ( en ), corrigée si nécessaire du diamagnétisme du composé ; on en déduit enfin .
Au laboratoire — Une mesure d’Evans
Un capillaire scellé à la flamme, ou un insert coaxial du commerce, contient le solvant de référence à l’intérieur du tube de RMN. La mesure prend une minute sur n’importe quel spectromètre de routine ; les principales erreurs viennent de la concentration et de la température, qui doit être connue puisque varie comme .
Sécurité


Dichromate de potassium et chromates utilisés pour les spectres de transfert de charge : comburants, toxiques, peuvent provoquer le cancer et des anomalies génétiques héréditaires, très toxiques pour les organismes aquatiques. Pesés dans une enceinte ventilée, avec des gants ; les déchets de chrome(VI) sont réduits et collectés séparément.
Histoire des sciences — Jahn et Teller, Tanabe et Sugano
Hermann Jahn et Edward Teller ont démontré en 1937, en examinant tous les groupes ponctuels, que la dégénérescence orbitale et une charpente nucléaire symétrique sont incompatibles dans les molécules non linéaires. Yukito Tanabe et Satoru Sugano ont calculé en 1954 les énergies de tous les termes des ions à dans des champs octaédriques, en diagonalisant les mêmes matrices que la figure de ce chapitre ; leurs diagrammes servent depuis à attribuer les spectres des complexes.
18.6 Exercices
Exercice 18.1 ★
Donner les composantes octaédriques des termes D, F et G, et vérifier que les dégénérescences ont pour somme .
Solution
Solution de Exercice 18.1.
D : E + T () ; F : A + T + T () ; G : A + E + T + T ().
Exercice 18.2 ★
Pour à (haut spin), donner le terme fondamental de l’ion libre et le terme octaédrique qui devient l’état fondamental du complexe.
Solution
Solution de Exercice 18.2.
D T ; F T ; F A ; D E ; S A ; D T ; F T ; F A ; D E.
Exercice 18.3 ★
Calculer les moments de spin seul de , et haut spin, et de et bas spin.
Solution
Solution de Exercice 18.3.
Haut spin : () , (4) , (3) ; bas spin : et () : 0, diamagnétiques.
Exercice 18.4 ★
Classer par intensité croissante les bandes visibles de , , et , en justifiant.
Solution
Solution de Exercice 18.4.
(interdite de spin et par la règle de Laporte, presque incolore) (interdite par la règle de Laporte, vibronique) (pas de centre de symétrie) (transfert de charge permis).
Exercice 18.5 ★★
Un complexe hexaaqua du nickel(II) présente des bandes à 8500, 14100 et (données de l’exercice). Les attribuer et, à l’aide de (la trace de la matrice T), trouver , et (ion libre : ).
Solution
Solution de Exercice 18.5.
8500 : AT, donc ; 14100 : T(F) ; 24900 : T(P). , , .
Exercice 18.6 ★★
Un complexe hexaaqua du chrome(III) absorbe à 17400 et (données de l’exercice). Trouver , , , et prévoir la troisième bande.
Solution
Solution de Exercice 18.6.
; en résolvant : , . (), dans l’ultraviolet.
Exercice 18.7 ★★
Le rubis et l’émeraude ont des rapports néphélauxétiques de 0.67, l’ion hexaaquachrome(III) de 0.79. Qu’en déduire sur les liaisons Cr–O dans les gemmes ?
Solution
Solution de Exercice 18.7.
Les électrons sont davantage délocalisés sur les ions oxyde des gemmes que sur les molécules d’eau : les liaisons Cr–O y sont plus covalentes.
Exercice 18.8 ★★
Prévoir une distorsion de Jahn–Teller forte, faible ou nulle pour les ions octaédriques , haut spin, bas spin, , haut spin et bas spin.
Solution
Solution de Exercice 18.8.
Forte ( inégalement rempli) : , haut spin, bas spin. Nulle : (, terme A) et bas spin (). Faible : haut spin (, terme T).
Exercice 18.9 ★★
L’ion haut spin a un moment voisin de dans les complexes octaédriques et plus proche de dans les complexes tétraédriques (données de l’exercice). L’expliquer à partir des termes fondamentaux.
Solution
Solution de Exercice 18.9.
octaédrique haut spin : terme fondamental T, un terme T avec une contribution orbitale, moment nettement supérieur à la valeur de spin seul, . tétraédrique ( octaédrique) : terme fondamental A, moment orbital bloqué, proche de la valeur de spin seul (un peu au-dessus, par mélange avec des termes T excités).
Exercice 18.10 ★★★
Un complexe a , indépendant de la température. Calculer et le nombre d’électrons non appariés.
Solution
Solution de Exercice 18.10.
: trois électrons non appariés ().
Exercice 18.11 ★★★
Dans une mesure d’Evans à et , une solution à déplace la référence de (données de l’exercice). Calculer (cgs) et .
Solution
Solution de Exercice 18.11.
; , soit ; , : un électron non apparié.
Exercice 18.12 ★★★
Pour un composé à transition de spin avec et , calculer , la fraction haut spin à , et à cette température (haut spin, ).
Solution
Solution de Exercice 18.12.
. À : , , ; .
18.7 Problème : un ion, deux gemmes
Problème 18.1
Problème du week-end — un ion, deux gemmes : les termes du chrome(III), les bandes du rubis et de l’émeraude sur le diagramme , le champ des ligands et la répulsion électronique de chacun, et la raie rouge fine du rubis
Maxima d’absorption (lumière polarisée perpendiculairement à l’axe du cristal) : rubis 17 820 et ; émeraude 16 740 et . Le rubis présente aussi une raie fine vers . libre : centres de gravité de F et P à 547 et .
Partie I — Le chrome(III).
- Donner la configuration électronique de .
- Donner son terme fondamental d’ion libre.
- Le scinder dans un champ octaédrique.
- Quelle composante est le terme fondamental, et pourquoi ?
- Que devient le terme P ?
- Énumérer les transitions permises de spin.
Partie II — Les bandes.
- Convertir les bandes du rubis en longueurs d’onde.
- Convertir les bandes de l’émeraude en longueurs d’onde.
- Expliquer les deux couleurs.
- Donner le de chaque gemme.
- Pourquoi est-il exactement égal à ?
Partie III — La répulsion électronique.
- Calculer le de l’ion libre.
- À l’aide de la formule de , trouver pour le rubis (résolution numérique).
- Faire de même pour l’émeraude.
- Calculer les rapports néphélauxétiques.
- Calculer pour chaque gemme et les placer sur le diagramme.
- Prévoir la troisième bande permise de spin du rubis. Pourquoi l’observe-t-on rarement ?
- Proposer une raison pour laquelle le champ est plus faible dans l’émeraude.
Partie IV — La raie R.
- Calculer l’énergie de la raie à et sa valeur en unités du du rubis.
- Le diagramme tracé avec place E à . Que révèle l’écart sur le du rubis ?
- Pourquoi la raie est-elle fine, contrairement aux larges bandes ?
- Pourquoi l’émission est-elle lente ?
- Pourquoi la raie devrait-elle se situer presque à la même position dans l’émeraude ?
- Pourquoi un niveau excité de longue durée de vie rend-il un laser possible ?
- Énoncer le résultat : l’écart .
Solution
Solution de Problème 18.1.
1. [Ar]. 2. F. 3. A + T + T. 4. A, le terme de , avec les trois électrons dans les orbitales les plus basses. 5. T(P). 6. AT, T(F), T(P). 7. 561 et . 8. 597 et . 9. Le rubis absorbe le jaune-vert et le violet et transmet le rouge (avec un peu de bleu) ; les bandes de l’émeraude, décalées vers le rouge, absorbent aussi le rouge orangé, et le vert est transmis. 10. Rubis , émeraude . 11. T () et A () ont la même énergie de répulsion électronique ; leur différence est l’énergie de promotion monoélectronique . 12. . 13. . 14. . 15. 0.67 pour les deux. 16. 29.0 et 27.1. 17. () pour le rubis, dans l’ultraviolet, où l’absorption de transfert de charge la masque. 18. Le site octaédrique du béryl est plus grand : des liaisons Cr–O plus longues donnent un éclatement plus petit, qui varie fortement avec la distance. 19. , . 20. E dépend surtout de : le niveau mesuré, plus haut, signifie que est plus grand, environ 5.3 d’après la même diagonalisation. 21. E et A appartiennent tous deux à et ne diffèrent que par le retournement d’un spin : la liaison, donc la géométrie, est la même dans les deux, et la transition n’a pas de progression vibrationnelle (une raie 0–0). 22. Elle est interdite de spin. 23. Son énergie dépend de et , presque pas de (une droite horizontale sur le diagramme), et est presque le même dans les deux gemmes. 24. Les ions pompés dans les larges bandes se désexcitent et s’accumulent dans le niveau E de longue durée de vie, si bien que ce niveau peut contenir plus d’ions que le niveau fondamental : c’est une inversion de population. 25. : toute la différence entre le rouge et le vert.