Chimie universitaire — 3e année · Bachelor Year 3
15Cinétique électrochimique et électroanalyse
Une goutte de sang sur une bandelette de plastique, cinq secondes, un nombre : le lecteur de glycémie que des millions de personnes utilisent plusieurs fois par jour est une cellule électrochimique, et ce qu’il mesure n’est pas une tension mais un courant. Une enzyme oxyde le glucose, un complexe du fer dissous transporte les électrons jusqu’à une électrode de carbone, et le courant qui passe est fixé par la vitesse à laquelle ce complexe diffuse jusqu’à l’électrode, donc par sa concentration. Ce chapitre explique pourquoi les électrons franchissent une interface vite ou lentement (l’équation de Butler–Volmer), comment le transport de matière limite le courant, et comment la voltampérométrie cyclique et les autres méthodes électroanalytiques transforment des courants en concentrations, en constantes de vitesse et en mécanismes.
Rappel
Le volume de première année a défini le potentiel d’électrode, le potentiel standard, la relation de Nernst, les électrodes de référence et les demi-piles. Le volume de deuxième année a introduit les courbes intensité–potentiel avec leurs courants anodiques et cathodiques, l’électrode de travail et la contre-électrode, les surtensions, les systèmes rapides et lents, la couche de diffusion et le courant limite ; les coefficients d’activité et la force ionique ; les droites d’étalonnage, la méthode des ajouts dosés et la limite de détection. Le Chapitre 12 a donné la théorie de l’état de transition. De la physique : les lois de Fick de la diffusion, l’équation de Poisson et les condensateurs.
15.1 L’interface électrode–solution
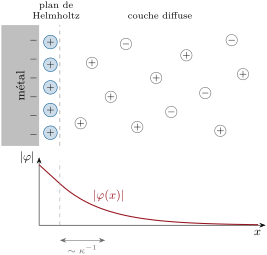
Un métal plongé dans une solution d’électrolyte porte une charge de surface, et la solution lui répond par une charge égale et opposée faite d’un excès d’ions d’un même signe. Les deux couches de charge forment un condensateur d’épaisseur moléculaire.
Définition 15.1 (Double couche électrique)
La double couche électrique est la distribution des charges à une interface électrode–solution : la charge portée par le métal et la charge ionique qui la compense dans la solution. Sa partie compacte, la couche de Helmholtz, est la couche d’ions et de molécules de solvant au contact de la surface ; sa couche diffuse est la région située au-delà, où l’agitation thermique répartit les ions en excès sur une distance de l’ordre de la longueur de Debye . La capacité de double couche est la charge stockée par unité d’aire et par volt de potentiel aux bornes de l’interface.
Proposition 15.2 (Longueur de Debye)
Dans une solution de force ionique (en ) et de permittivité relative , un petit potentiel imposé à l’électrode décroît dans la solution selon , avec
Démonstration. L’équation de Poisson (issue de la physique) relie le potentiel à la densité de charge : . Chaque ion suit la distribution de Boltzmann dans le potentiel : , donc . Pour , ; les termes d’ordre zéro se compensent par électroneutralité, et . Donc , dont la solution qui s’annule loin de l’électrode est . ∎
Exemple 15.3 (L’épaisseur de la double couche)
Dans l’eau à () avec d’un sel 1:1 (), ; à , elle est dix fois plus grande. Un électrolyte support comprime la couche diffuse jusqu’à quelques diamètres moléculaires.
La couche diffuse se comporte comme un condensateur dont les armatures sont distantes de : sa capacité par unité d’aire à faible potentiel vaut (résultat de Gouy–Chapman ; sa dépendance en potentiel est admise). En série avec la couche compacte de Helmholtz, elle donne la mesurée, de l’ordre de quelques dizaines de microfarads par centimètre carré (modèle de Stern). Chaque fois que le potentiel varie, ce condensateur se charge : un balayage à volts par seconde appelle un courant capacitif qui ne porte aucune chimie et s’ajoute à toute mesure voltampérométrique.
15.2 Cinétique du transfert d’électrons
Considérons la réduction sur une électrode maintenue au potentiel , dont le potentiel d’équilibre pour la solution au sein de la phase serait . La surtension vaut .
Définition 15.4 (Densité de courant d’échange, coefficient de transfert, constante de vitesse standard)
À l’équilibre, les courants anodique et cathodique sont égaux et opposés ; leur valeur commune par unité d’aire est la densité de courant d’échange . Le coefficient de transfert () est la fraction de l’énergie électrique qui abaisse la barrière de la réaction cathodique. La constante de vitesse standard est la valeur commune des constantes de vitesse cathodique et anodique au potentiel formel .
Théorème 15.5 (Équation de Butler–Volmer)
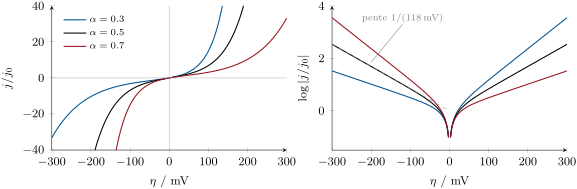
Si les concentrations à la surface sont égales à celles du sein de la solution (pas de limitation par le transport de matière), la densité de courant à la surtension vaut, en comptant positivement les courants anodiques,
C’est l’équation de Butler–Volmer.
Démonstration. D’après la théorie de l’état de transition, les constantes de vitesse cathodique et anodique valent et . Modifier le potentiel de l’électrode de modifie l’enthalpie libre de la réaction de (les électrons du métal gagnent d’énergie électrique). Supposons, au premier ordre, qu’une fraction de cette variation porte sur la barrière cathodique et le reste sur la barrière anodique : , . En mesurant à partir du potentiel d’équilibre, où les deux courants valent tous deux en valeur absolue, on obtient et ; le courant net est leur différence. ∎
Corollaire 15.6 (Résistance de transfert de charge)
Pour , : l’interface se comporte comme une résistance , avec .
Démonstration. On développe les deux exponentielles au premier ordre : ; alors . ∎
Corollaire 15.7 (Loi de Tafel)
Pour (surtension fortement cathodique), le terme anodique est négligeable et
est linéaire en , de pente par décade à pour , . C’est la loi de Tafel.
Démonstration. , donc ; on passe aux logarithmes décimaux. ∎
Définition 15.8 (Résistance de transfert de charge, pente de Tafel)
La résistance de transfert de charge d’une électrode vaut . La pente de Tafel est la variation de surtension par décade de courant dans le domaine de Tafel, .
Méthode 15.9 (Une analyse de Tafel)
- Enregistrer le courant stationnaire en fonction de dans une solution agitée, bien au-dessous du courant limite (ou corriger du transport de matière).
- Tracer en fonction de ; ajuster la branche linéaire au-delà d’environ .
- La pente donne (ou sur la branche anodique) ; l’ordonnée à l’origine en donne .
- Vérifier : près de , la pente de en fonction de vaut .
Les systèmes rapides et lents du volume de deuxième année sont les deux extrémités de ce tableau : un système rapide a une grande valeur de , et sa courbe intensité–potentiel monte raide au potentiel d’équilibre ; un système lent exige une grande surtension avant qu’un courant passe. La densité de courant d’échange d’une même réaction varie de nombreux ordres de grandeur d’un matériau d’électrode à l’autre : le dégagement de dihydrogène est rapide sur le platine et extrêmement lent sur le mercure.
15.3 Transport de matière
Définition 15.10 (Modes de transport de matière)
Les espèces atteignent une électrode par migration, le déplacement des ions dans le champ électrique ; par diffusion, sous l’effet des gradients de concentration ; et par convection, le mouvement de la solution dans son ensemble (agitation, rotation, écoulement). Un électrolyte support est un sel inerte ajouté en large excès, qui transporte la quasi-totalité du courant à travers la solution, de sorte que l’espèce électroactive ne se déplace que par diffusion et convection.
Définition 15.11 (Chronoampérométrie)
La chronoampérométrie enregistre le courant en fonction du temps après un saut du potentiel de l’électrode.
Théorème 15.12 (Équation de Cottrell)
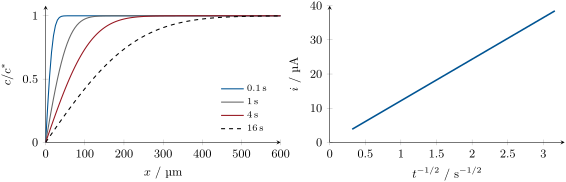
Après un saut de potentiel en jusqu’à une valeur où l’espèce électroactive est consommée dès qu’elle atteint une électrode plane d’aire , dans une solution au repos contenant un électrolyte support, le courant vaut
où est la concentration au sein de la solution et le coefficient de diffusion. C’est l’équation de Cottrell.
Démonstration. La concentration obéit à la seconde loi de Fick , avec , pour et loin de l’électrode. La fonction , avec , satisfait ces conditions : , quand (pour en tout , et loin de l’électrode). Avec , et : les deux membres de la loi de Fick concordent. Le courant est le flux à la surface : . (L’unicité de la solution est admise.) ∎
Une solution agitée ou une électrode à disque tournant maintient la couche de diffusion à une épaisseur constante : le courant atteint la valeur limite stationnaire du volume de deuxième année. Pour un disque tournant, décroît comme l’inverse de la racine carrée de la vitesse de rotation (Levich, admis), ce qui rend le courant limite proportionnel à .
15.4 La voltampérométrie cyclique
Définition 15.13 (Voltampérométrie cyclique)
La voltampérométrie cyclique balaie linéairement en fonction du temps le potentiel d’une électrode de travail immobile entre deux bornes, aller et retour, à une vitesse de balayage , dans une solution au repos, et enregistre le courant. La courbe du courant en fonction du potentiel est le voltampérogramme ; chaque vague présente un courant de pic à son potentiel de pic .
Le pic résulte de deux effets antagonistes. Quand le potentiel dépasse , la concentration du réactif à la surface diminue (la relation de Nernst, pour un système rapide) et le courant croît ; mais la couche appauvrie s’épaissit avec le temps et le flux diminue. Au balayage retour, le produit, encore proche de l’électrode, est retransformé.
Définition 15.14 (Réversibilité)
Avec le paramètre de vitesse sans dimension , qui compare la vitesse du transfert d’électrons à la vitesse de diffusion imposée par le balayage, un couple constitue un système électrochimiquement réversible si (ses concentrations à la surface obéissent à la relation de Nernst à tout instant), un système quasi réversible si , et un système électrochimiquement irréversible au-dessous.
Remarque 15.15
Les systèmes rapides et lents du volume de deuxième année correspondent à cette classification, avec une différence : la réversibilité dépend ici de la vitesse de balayage. Le même couple peut être réversible à et quasi réversible à , puisqu’un balayage plus rapide laisse moins de temps au transfert d’électrons.
Proposition 15.16 (Équation de Randles–Ševčík)
Pour une vague réversible sur une électrode plane à ,
de sorte que . C’est l’équation de Randles–Ševčík.
Démonstration partielle. Avec les variables et (le balayage de potentiel en unités de ), la loi de Fick assortie de la condition de Nernst à la surface ne contient aucun paramètre autre que le potentiel de départ : le flux sans dimension est une fonction universelle . De retour en unités physiques, : tout courant, y compris celui du pic, varie comme . La valeur 0.4463 du maximum de provient d’une résolution numérique (admise ; la simulation de la figure la reproduit à 0.1 % près). ∎
Proposition 15.17 (Écart entre les pics)
Pour une vague réversible, les pics cathodique et anodique se situent à environ de part et d’autre de (à , pour un potentiel d’inversion situé bien au-delà de la vague) : mV, indépendamment de la vitesse de balayage, et quand les deux espèces ont des coefficients de diffusion égaux.
Démonstration partielle. Dans la forme sans dimension de la démonstration précédente, le pic se produit pour une valeur fixe de , c’est-à-dire à un potentiel fixe par rapport à , quelle que soit ; la symétrie de la condition de Nernst entre O et R place le pic anodique symétriquement. La valeur numérique est admise ; la simulation donne , . ∎
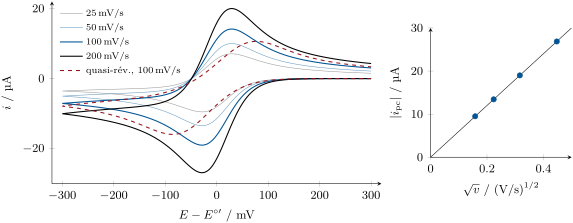
Méthode 15.18 (Diagnostiquer un voltampérogramme)
- Réversible : mV à toute vitesse de balayage, , ; donne .
- Quasi réversible : croît avec la vitesse de balayage ; sa valeur donne .
- Irréversible : pas de pic retour ; le potentiel de pic se déplace de mV par décade de vitesse de balayage.
- Étape chimique consécutive (mécanisme EC) : le pic retour est plus petit que le pic aller aux balayages lents et se rétablit aux balayages rapides, qui prennent la chimie de vitesse.
- Espèces adsorbées : , et non .
Les potentiels dans les solvants non aqueux, où les électrodes de référence dérivent, sont rapportés à un étalon interne ajouté à la fin de l’expérience : le couple ferrocénium/ferrocène, rapide et sage dans la plupart des solvants organiques.
Méthode 15.19 (Monter une mesure à trois électrodes)
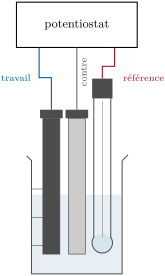
- Électrode de travail (carbone vitreux, platine, or) fraîchement polie ; contre-électrode (fil de platine) de plus grande aire ; électrode de référence (Ag/AgCl, ou fil d’argent avec un étalon interne) proche de l’électrode de travail.
- Solution de l’analyte (environ 1 mM) avec d’électrolyte support, dégazée à l’argon (le dioxygène dissous est réduit à des potentiels modérément négatifs et ajouterait ses propres vagues).
- Le potentiostat impose le potentiel entre l’électrode de travail et l’électrode de référence et fait passer le courant entre l’électrode de travail et la contre-électrode ; aucun courant ne traverse la référence.
15.5 Méthodes électroanalytiques
Définition 15.20 (Ampérométrie, biocapteur)
L’ampérométrie mesure le courant à potentiel fixe, proportionnel à la concentration de l’espèce qui réagit. Un biocapteur associe un élément de reconnaissance biologique (une enzyme, un anticorps) à un transducteur, ici une électrode.
Dans la bandelette, la glucose oxydase oxyde le glucose en gluconolactone et est régénérée par un médiateur, l’hexacyanoferrate(III), qui est réduit ; à l’électrode, maintenue à un potentiel où l’hexacyanoferrate(II) est oxydé, le courant mesure le médiateur formé, deux par glucose :
Définition 15.21 (Voltampérométrie de redissolution anodique)
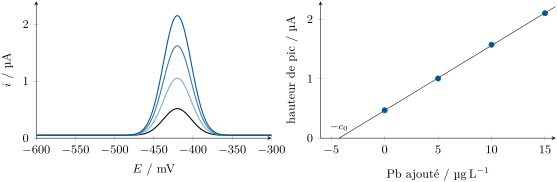
La voltampérométrie de redissolution anodique préconcentre un métal en réduisant ses ions sur une électrode pendant une durée fixe à un potentiel fixe, puis balaie le potentiel dans le sens anodique et mesure le pic de courant de sa réoxydation, qui est proportionnel à la concentration dans la solution.
La préconcentration rend la méthode assez sensible pour des traces de plomb ou de cadmium dans l’eau potable, au niveau du microgramme par litre. Comme la sensibilité dépend de la matrice, on l’étalonne dans l’échantillon lui-même, par ajouts dosés.
Méthode 15.22 (Ajouts dosés en redissolution)
- Enregistrer le pic de redissolution de l’échantillon, puis après trois ajouts ou plus d’un étalon, chacun élevant la concentration d’une quantité connue (petits volumes, pour que la dilution soit négligeable ou corrigée).
- Ajuster la hauteur de pic en fonction de la concentration ajoutée : une droite.
- Son intersection avec l’axe des concentrations vaut l’opposé de la concentration de l’échantillon ; propager les écarts-types de la droite jusqu’au résultat.
Définition 15.23 (Électrode sélective d’ions, coefficient de sélectivité)
Une électrode sélective d’ions est une électrode dont le potentiel, à travers une membrane qui échange préférentiellement un ion, dépend de l’activité de cet ion. Son coefficient de sélectivité mesure sa réponse à un ion interférent relativement à l’ion principal .
Proposition 15.24 (Équation de Nikolsky)
Pour un ion principal de charge et un ion interférent de charge ,
C’est l’équation de Nikolsky.
Démonstration partielle. Pour une membrane perméable à seul, l’égalité des potentiels électrochimiques de part et d’autre donne un potentiel de type Nernst, plus une constante. Si peut remplacer dans la membrane par échange d’ions, avec une constante d’échange qui définit , l’activité de à la surface de la membrane est augmentée de (la puissance assure l’équilibre des charges dans l’échange). La démonstration détaillée est admise. ∎
L’électrode de verre du pH-mètre est la plus ancienne électrode sélective d’ions ; son erreur alcaline, à pH élevé et à forte concentration en sodium, est le terme de Nikolsky.
Définition 15.25 (Coulométrie)
La coulométrie détermine la quantité d’une substance à partir de la charge totale passée lors de son électrolyse complète : (loi de Faraday), sans aucun étalonnage.
Proposition 15.26 (Incertitude d’une concentration lue sur une droite d’étalonnage)
Pour une droite d’étalonnage ajustée sur étalons (écart-type résiduel , moyenne , ), la concentration d’un échantillon dont la réponse moyenne sur répétitions est vaut , avec l’incertitude-type
Démonstration. Écrivons . Au premier ordre, sa variance vaut , les trois termes n’étant pas corrélés ( et ne sont pas corrélés, Proposition 12.9). Avec , et , le résultat s’ensuit. ∎
L’incertitude est la plus petite au milieu du domaine d’étalonnage et croît vers ses extrémités ; répéter les lectures de l’échantillon ne réduit que le premier terme.
Au laboratoire — Préparer une électrode de carbone vitreux
L’électrode est polie sur un feutre avec une suspension d’alumine, selon un mouvement en huit, rincée, passée brièvement aux ultrasons dans l’eau et rincée de nouveau. Un voltampérogramme d’un couple connu (hexacyanoferrate, ferrocène) vérifie que l’écart entre les pics est proche de la valeur réversible : un écart plus grand signale une surface encrassée ou une résistance non compensée. La solution est dégazée à l’argon pendant dix minutes et maintenue sous atmosphère d’argon pendant les balayages.
Sécurité


Nitrate de plomb, utilisé pour les étalons de plomb : comburant, peut nuire à la fertilité et au fœtus, cancérogène suspecté, très toxique pour les organismes aquatiques ; les solutions étalons sont achetées toutes prêtes et manipulées avec des gants, et tous les déchets de plomb sont collectés. Hexacyanoferrate(III) de potassium : nocif et suspecté de nuire à la fertilité ; jamais fortement acidifié ni chauffé (il pourrait libérer du cyanure d’hydrogène). Les électrodes de mercure, autrefois courantes en analyse par redissolution, ont été remplacées par des électrodes à film de bismuth et de carbone.
Histoire des sciences — Le polarographe de Heyrovský, 1922
Jaroslav Heyrovský mesura en 1922 le courant traversant une électrode de mercure qui s’égouttait d’un fin capillaire, renouvelant sa surface toutes les quelques secondes, en fonction du potentiel appliqué. Chaque espèce réductible donnait une vague dont la position l’identifiait et dont la hauteur mesurait sa concentration ; avec Masuzo Shikata, il construisit en 1924 le polarographe, qui enregistrait les courbes automatiquement sur papier photographique. La polarographie fut la première méthode instrumentale d’analyse chimique d’usage courant, et valut à Heyrovský le prix Nobel de chimie 1959.
15.6 Exercices
Exercice 15.1 ★
Un diagramme de Tafel d’une réduction (, ) a une pente cathodique de par décade et s’extrapole en à (données de l’exercice). Donner et .
Solution
Solution de Exercice 15.1.
Pente cathodique , d’où ; , l’ordonnée à l’origine en .
Exercice 15.2 ★
Une électrode de a pour un couple à un électron. Calculer sa résistance de transfert de charge à .
Solution
Solution de Exercice 15.2.
; .
Exercice 15.3 ★
Calculer la longueur de Debye dans l’eau à pour et pour de .
Solution
Solution de Exercice 15.3.
Pour , . À , et ; à , , .
Exercice 15.4 ★
Un voltampérogramme cyclique à sur une électrode de avec : calculer le courant capacitif, et le comparer au pic faradique de de la figure. Que se passe-t-il à ?
Solution
Solution de Exercice 15.4.
, moins de 1 % du pic. À , il vaut , alors que le pic ne croît que jusqu’à : le courant capacitif croît comme , le courant faradique comme .
Exercice 15.5 ★★
Après un saut de potentiel, pour la réduction à un électron d’une solution à sur une électrode de . Calculer .
Solution
Solution de Exercice 15.5.
.
Exercice 15.6 ★★
Calculer le courant de pic de Randles–Ševčík pour , , , à et à .
Solution
Solution de Exercice 15.6.
, . À : , ; à , fois plus, .
Exercice 15.7 ★★
Trois couples donnent, à 50 et à : (a) et 59 mV, ; (b) et 140 mV, ; (c) non défini à (pas de pic retour), un pic retour avec à . Diagnostiquer chacun.
Solution
Solution de Exercice 15.7.
(a) Réversible. (b) Quasi réversible : l’écart croît avec la vitesse de balayage. (c) Une étape chimique suit le transfert d’électrons (EC) : aux balayages lents, le produit est consommé avant le balayage retour ; un balayage rapide prend la chimie de vitesse.
Exercice 15.8 ★★
Une électrode sélective du potassium a . Dans un échantillon où et , quelle est l’erreur relative sur l’activité du potassium si l’on ignore le sodium ?
Solution
Solution de Exercice 15.8.
: l’électrode surestime de 0.7 %.
Exercice 15.9 ★★
Les pics de redissolution d’un échantillon d’eau additionné de 0, 5, 10 et de plomb valent 0.468, 1.003, 1.571 et (données de l’exercice). Calculer la concentration en plomb de la solution mesurée, avec son incertitude-type.
Solution
Solution de Exercice 15.9.
Moindres carrés : , , ; , avec (, , ).
Exercice 15.10 ★★★
Un coulomètre à cuivre fait passer un courant constant de pendant et dépose du cuivre à partir de . Calculer la masse déposée ; pourquoi la coulométrie n’exige-t-elle aucun étalonnage ?
Solution
Solution de Exercice 15.10.
; , . Le résultat ne dépend que de la charge, mesurée à partir d’un courant et d’une durée, et de la constante de Faraday : aucun étalon n’est nécessaire, pourvu que l’électrolyse soit complète et que son rendement faradique soit de 100 %.
Exercice 15.11 ★★★
Pour un couple avec et , calculer à et à (, ) et classer la vague à chaque vitesse de balayage.
Solution
Solution de Exercice 15.11.
: , quasi réversible. À , , encore quasi réversible mais plus loin de la limite réversible ; la vague ne serait réversible qu’au-dessous d’environ .
Exercice 15.12 ★★★
Une droite d’étalonnage établie avec étalons a , , et . Calculer l’incertitude d’une concentration lue à partir d’une lecture en et en , et à partir de trois lectures en .
Solution
Solution de Exercice 15.12.
et . En : . À : . Trois lectures en : .
15.7 Problème : la bandelette de glycémie
Problème 15.1
Problème du week-end — la bandelette de glycémie : l’enzyme et son médiateur, la chronoampérométrie et le coefficient de diffusion, la droite d’étalonnage et un échantillon de sang avec son incertitude, et l’interférence de l’ascorbate
Une bandelette porte de la glucose oxydase, de l’hexacyanoferrate(III) de potassium et une électrode de travail en carbone de . Données du problème : (a) une bandelette remplie d’hexacyanoferrate(II) à et portée par un saut à un potentiel oxydant donne les courants 42.0, 29.3, 24.1, 20.8 et à 1, 2, 3, 4 et ; (b) des étalons de glucose à 2.0, 4.0, 6.0, 8.0, 10.0, 15.0 et donnent, à , 2.16, 4.08, 5.83, 7.78, 9.45, 14.23 et ; (c) un échantillon de sang donne .
Partie I — La chimie.
- Écrire les demi-équations du glucose (oxydé en gluconolactone, ) et du médiateur, ainsi que l’équation bilan équilibrée.
- Combien d’électrons atteignent l’électrode par molécule de glucose ?
- Pourquoi utilise-t-on un médiateur plutôt que le dioxygène, le partenaire naturel de l’enzyme ?
- Pourquoi maintient-on l’électrode à un potentiel où l’hexacyanoferrate(II) est oxydé, bien au-delà de son potentiel formel ?
- Pourquoi faut-il faire la lecture à un instant fixe après le dépôt de la goutte ?
Partie II — La chronoampérométrie.
- Quelle loi les courants de (a) doivent-ils suivre ? La vérifier sur les données.
- Ajuster en fonction de par une droite passant par l’origine : la pente vaut . En déduire de l’hexacyanoferrate(II).
- Calculer l’épaisseur de la couche d’appauvrissement après . Le modèle plan est-il raisonnable pour une bandelette dont la couche de solution a une épaisseur d’environ ?
- Quel serait le courant à avec au lieu de ?
Partie III — L’étalonnage.
- La droite des moindres carrés de (b) a (), (), . Que représente ?
- La réponse est-elle linéaire sur tout le domaine ? Qu’est-ce qui la limiterait aux fortes concentrations de glucose ?
- Calculer la concentration en glucose de l’échantillon de sang.
- Avec et , calculer son incertitude-type.
- Quel terme de l’incertitude domine, et comment pourrait-on le réduire ?
- Estimer la limite de détection par .
- Exprimer le résultat en milligrammes par décilitre (masse molaire du glucose ).
Partie IV — Les interférents.
- L’ascorbate (la vitamine C) est oxydé directement à l’électrode. Quel est son effet sur la lecture ?
- Comment un voltampérogramme cyclique de la bandelette le révélerait-il ?
- Pourquoi un potentiel de travail plus bas, rendu possible par un meilleur médiateur, réduit-il de telles interférences ?
- Une électrode témoin sans enzyme, lue au même instant, donne de plus que l’ordonnée à l’origine de l’étalonnage avec un échantillon donné. Comment l’utilise-t-on ?
- Comment la température de la bandelette influe-t-elle sur le courant, par l’intermédiaire de ?
- Pourquoi prépare-t-on les étalons dans une matrice semblable au sang ?
- Pourquoi l’incertitude du lecteur est-elle en pratique plus grande que celle calculée dans la partie III ?
- Énoncer le résultat : la concentration en glucose de l’échantillon, avec son incertitude-type.
Solution
Solution de Problème 15.1.
1. et ; bilan
À l’électrode, . 2. Deux. 3. Le dioxygène dissous dans le sang est en faible quantité et variable, et son produit, le peroxyde d’hydrogène, n’est oxydé qu’à un potentiel élevé où de nombreuses autres espèces réagissent ; le médiateur est présent en excès connu. 4. Pour que sa concentration à la surface soit nulle : le courant n’est alors limité que par la diffusion et insensible aux petites variations de potentiel. 5. Le courant décroît comme ; les lectures doivent se faire à l’instant utilisé pour l’étalonnage. 6. Cottrell : , 41.4, 41.7, 41.6, 41.8 : constant à 1 % près. 7. . 8. : l’appauvrissement atteint le haut de la couche vers ; des lectures plus tardives tomberaient au-dessous de la loi de Cottrell. 9. La moitié : . 10. Le courant de fond : oxydation d’interférents et d’impuretés, charge de la double couche, hexacyanoferrate(II) résiduel du médiateur lui-même. 11. Oui : les résidus, au plus , se dispersent sans tendance. Aux fortes concentrations de glucose, le médiateur, présent en quantité limitée, ou l’enzyme se sature et la droite s’infléchit. 12. . 13. . 14. Le terme en (une seule lecture) ; des lectures répétées, ou plusieurs bandelettes, le réduisent. 15. . 16. . 17. Il ajoute son propre courant d’oxydation : le lecteur surestime. 18. Un voltampérogramme de la bandelette sans glucose montre une vague anodique de l’ascorbate là où l’hexacyanoferrate(II) est oxydé. 19. Moins de substances sont oxydées à un potentiel plus bas. 20. On retranche le courant de l’électrode témoin de la lecture de l’électrode à enzyme avant d’appliquer la droite d’étalonnage. 21. croît de quelques pour cent par kelvin et le courant comme : les lecteurs mesurent la température et corrigent en conséquence. 22. La viscosité et la fraction de globules rouges du sang modifient et le courant ; des étalons dans une matrice semblable compensent ces effets. 23. Les variations d’une bandelette à l’autre (aire de l’électrode, charge en enzyme et en médiateur), la température et la composition du sang s’ajoutent à l’incertitude propre de l’étalonnage. 24. (incertitude-type), soit environ .
Termes définis dans ce chapitre
- Ampérométrie, biocapteur
- Voltampérométrie de redissolution anodique
- Résistance de transfert de charge, pente de Tafel
- Chronoampérométrie
- Coulométrie
- Voltampérométrie cyclique
- Double couche électrique
- Densité de courant d’échange, coefficient de transfert, constante de vitesse standard
- Électrode sélective d’ions, coefficient de sélectivité
- Modes de transport de matière
- Réversibilité