Chimie universitaire — 3e année · Bachelor Year 3
19Mécanismes réactionnels des complexes
Dissolvons un sel de chrome(III) dans de l’eau marquée à l’oxygène 18 : il faut des jours pour que l’eau marquée remplace les molécules d’eau liées au métal ; avec un sel de cuivre(II), l’échange est terminé dans le temps du mélange. La réaction est la même, une molécule d’eau qui quitte un ion métallique et une autre qui prend sa place, et pourtant sa vitesse varie énormément d’un ion à l’autre, et le nombre d’électrons prévoit une grande partie de ces variations. La façon dont les ligands sont remplacés décide de la fabrication des anticancéreux à base de platine et de leur mode d’action ; la façon dont les électrons passent d’un ion métallique à l’autre décide de la vitesse de la respiration et de toutes les batteries. Ce chapitre traite des deux familles de réactions des complexes : la substitution et le transfert d’électron, ce dernier avec la théorie de Rudolph Marcus.
Rappel
Le volume de deuxième année a décrit les complexes, la denticité des ligands, les ligands pontants, les isomères et , l’échange de ligands comme acte élémentaire, et les énergies de stabilisation du champ cristallin avec les configurations haut spin et bas spin ; le volume de première année, les mécanismes avec les approximations de l’état quasi stationnaire et de l’étape cinétiquement déterminante. Le Chapitre 12 a donné l’équation d’Eyring et le sens de , le Chapitre 15 le transfert d’électron à une électrode, et le Chapitre 18 les termes du champ des ligands et l’effet Jahn–Teller.
19.1 Labilité et inertie
Définition 19.1 (Complexes labiles et inertes)
Un complexe est labile si ses ligands sont remplacés rapidement, et c’est un complexe cinétiquement inerte s’ils sont remplacés lentement ; suivant Taube, on dit qu’un complexe est labile lorsque ses réactions avec un ligand à et sont terminées en une minute environ. La labilité est une propriété cinétique, sans rapport avec la stabilité thermodynamique du complexe.
L’échange d’eau, , est la substitution la plus simple et fournit une échelle. Les ions des groupes principaux échangent d’autant plus vite qu’ils sont plus gros et moins chargés. Parmi les ions des métaux de transition, ceux de configuration () ou bas spin (, , ) sont inertes, comme la plupart des métaux des deuxième et troisième lignes, tandis que () et haut spin (), déformés par l’effet Jahn–Teller, sont extrêmement labiles.
Proposition 19.2 (Énergie d’activation de champ des ligands)
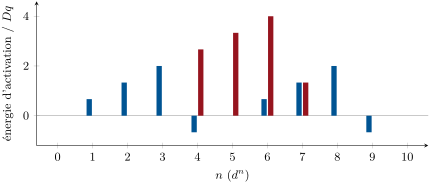
Si une substitution passe par un état de transition pentacoordiné en pyramide à base carrée, la perte de stabilisation du champ des ligands subie pour l’atteindre (l’énergie d’activation de champ des ligands) est, dans le modèle le plus simple, purement , maximale pour bas spin (), puis pour et (), nulle pour , haut spin et , et négative pour haut spin et .
Démonstration. On modélise chaque ligand comme élevant une orbitale de fois le carré de l’amplitude angulaire de l’orbitale dans sa direction, normalisée à 1 sur l’axe du lobe : un ligand axial élève de 1, un ligand équatorial élève de et de ; les orbitales pointent entre les ligands et ne reçoivent rien. L’octaèdre élève et de chacune () ; la pyramide à base carrée, privée d’un ligand axial, élève de et de . La stabilisation de électrons est leur énergie moins fois la somme des cinq niveaux (le barycentre). Pour bas spin () : dans l’octaèdre, dans la pyramide : une perte de . Pour : ; pour () : . Pour : . ∎
Définition 19.3 (Volume d’activation)
Le volume d’activation d’une étape élémentaire est la différence entre le volume molaire partiel du complexe activé et ceux des réactifs.
Proposition 19.4 (Influence de la pression sur une constante de vitesse)
À température constante, .
Démonstration. D’après l’équation d’Eyring, , et , comme pour toute enthalpie libre. ∎
Une étape au cours de laquelle un ligand part a ; une étape au cours de laquelle un ligand entre a . Mesuré à quelques centaines de mégapascals, le volume d’activation est le diagnostic le plus direct d’un mécanisme de substitution, moins brouillé par la solvatation que l’entropie d’activation.
19.2 Mécanismes de substitution
Définition 19.5 (Mécanismes dissociatif, associatif et d’échange)
Dans un mécanisme dissociatif (D), le ligand partant s’en va d’abord, ce qui donne un intermédiaire de coordinence plus faible ; dans un mécanisme associatif (A), le ligand entrant se lie d’abord, ce qui donne un intermédiaire de coordinence plus élevée ; dans un mécanisme d’échange (I), les deux ligands s’échangent en une seule étape, à dominante de rupture de liaison () ou de formation de liaison ().
Proposition 19.6 (Lois de vitesse des mécanismes D et A)
Pour : un mécanisme D (, , ; , ) donne
du premier ordre par rapport au complexe et indépendante de aux fortes valeurs de ; un mécanisme A passant par un intermédiaire heptacoordiné en régime stationnaire donne , du premier ordre par rapport à chacun.
Démonstration. D : l’approximation de l’état quasi stationnaire pour donne , et . Pour élevée, . A : (, ), () ; l’état quasi stationnaire donne . ∎
Dans l’eau, le ligand entrant est en général présent à une concentration bien plus faible que le solvant, et la véritable première étape est la rencontre du complexe et du ligand.
Définition 19.7 (Mécanisme d’Eigen–Wilkins)
Le mécanisme d’Eigen–Wilkins de substitution d’un aquacomplexe est un pré-équilibre rapide qui forme un complexe de sphère externe, dans lequel le ligand entrant se place contre le complexe, hors de sa sphère de coordination, suivi de l’échange cinétiquement déterminant d’une molécule d’eau contre ce ligand.
Théorème 19.8 (Loi de vitesse d’Eigen–Wilkins)
Avec la constante d’équilibre de sphère externe et la constante de vitesse d’échange , la constante de vitesse apparente de pseudo-premier ordre, pour en excès, est
Démonstration. Le complexe se répartit entre forme libre et forme de sphère externe, , avec au total ; la vitesse vaut . ∎
Pour faible, la réaction est du second ordre avec ; , estimée à partir des charges et de la distance de plus courte approche, est presque la même pour tous les ligands de même charge, si bien que , l’étape d’échange d’eau, contrôle la vitesse : la substitution sur un aqua-ion est presque indépendante du ligand entrant, signature d’un échange dissociatif.
Définition 19.9 (Mécanisme de la base conjuguée)
Le mécanisme de la base conjuguée de l’hydrolyse basique d’un complexe ammine, , est la déprotonation d’un ligand ammine dans un pré-équilibre rapide, suivie de la perte dissociative de par la base conjuguée amido, dont le ligand labilise le complexe.
Proposition 19.10 (Loi de vitesse de l’hydrolyse basique)
Avec la constante de déprotonation et la constante de vitesse de dissociation de la base conjuguée, , du second ordre pour faible.
Démonstration. Comme pour la loi d’Eigen–Wilkins : le complexe se répartit entre ses formes acide et base conjuguée dans le rapport , et seule la seconde réagit. ∎
La loi de vitesse seule ne distingue pas ce mécanisme d’une attaque directe de ; les arguments sont que l’hydrolyse basique exige un proton N–H (les complexes qui n’en ont pas ne la présentent pas) et que les protons des ligands ammine s’échangent avec le solvant bien plus vite que l’hydrolyse.
Méthode 19.11 (Diagnostiquer un mécanisme de substitution)
- Dépendance vis-à-vis du groupe entrant : vitesse indépendante de Y (ou saturante), mécanisme dissociatif ; vitesse proportionnelle à et sensible à la nature de Y, mécanisme associatif.
- Volume d’activation : positif, dissociatif ; négatif, associatif.
- Entropie d’activation : positive pour D, négative pour A (avec prudence, car la solvatation y contribue).
- Dépendance vis-à-vis du groupe partant : une vitesse qui suit la force de la liaison M–X indique une rupture de liaison dans l’état de transition.
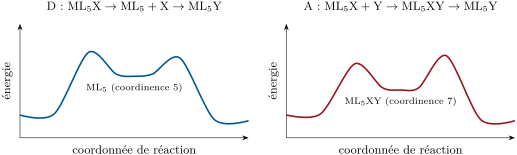
Un complexe octaédrique qui se substitue en passant par une pyramide à base carrée conserve en général sa configuration ( reste ) ; un complexe qui passe par une bipyramide trigonale, comme beaucoup de complexes du cobalt(III) en hydrolyse basique, peut donner un mélange de produits et .
19.3 Substitution plan carré et effet trans
Les complexes plans carrés des ions (, , , avec des ligands à champ fort) sont coordinativement insaturés : un ligand entrant peut approcher selon la direction axiale libre. Leurs substitutions sont associatives et passent par un état de transition pentacoordiné bipyramidal trigonal.
Proposition 19.12 (Loi de vitesse à deux termes)
La substitution dans un solvant coordinant S suit pour Y en excès.
Démonstration. Deux chemins associatifs parallèles : l’attaque directe de Y (), et l’attaque du solvant, présent en large excès (pseudo-premier ordre, ), qui donne , ensuite rapidement converti par Y. Des chemins parallèles du premier ordre s’additionnent. ∎
Définition 19.13 (Effet trans, influence trans)
L’effet trans est l’accélération de la substitution d’un ligand par le ligand situé en trans : un effet cinétique, sur l’état de transition. L’influence trans est l’affaiblissement, dans l’état fondamental, de la liaison située en trans d’un ligand, visible sur les longueurs de liaison et les fréquences de vibration : un effet thermodynamique.
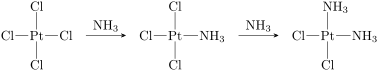
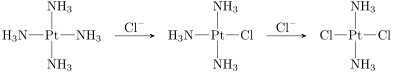
L’effet trans suit l’ordre , , , , , . Les donneurs forts affaiblissent la liaison en trans (influence trans) ; les accepteurs forts stabilisent l’état de transition pentacoordiné en prenant de la densité électronique au métal. Les deux augmentent la vitesse.
Méthode 19.14 (Planifier la synthèse d’isomères du platine(II))
- À chaque étape, le ligand remplacé est celui qui est en trans du ligand d’effet trans le plus fort présent.
- Ordonner les additions de sorte que cette règle conduise à l’isomère voulu.
19.4 Transfert d’électron
Définition 19.15 (Transfert d’électron de sphère externe et de sphère interne)
Dans un transfert d’électron de sphère externe, l’électron passe entre deux complexes dont les sphères de coordination restent intactes ; dans un transfert d’électron de sphère interne, il passe par un ligand qui ponte les deux métaux dans un complexe binucléaire transitoire. Une réaction d’auto-échange est un transfert d’électron entre les deux degrés d’oxydation d’un même couple, sans changement chimique net, comme .
Henry Taube a mis en évidence le chemin de sphère interne en 1953 grâce à une réaction choisie pour que le produit raconte son histoire. Le cobalt(III) est inerte, le cobalt(II) labile ; le chrome(II) est labile, le chrome(III) inerte. Quand est réduit par en milieu acide, tout le chrome(III) formé porte le chlorure, sous forme de , même en présence de chlorure libre : le chlorure a forcément ponté les deux métaux, s’est retrouvé lié au chrome(III) inerte dès le passage de l’électron, et a été libéré par le cobalt(II) labile.
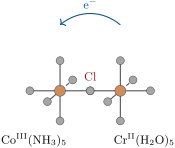
Un électron saute en environ s, bien plus vite que les noyaux ne se déplacent : d’après le principe de Franck–Condon (Chapitre 7), le transfert ne peut se produire que dans une configuration nucléaire où réactifs et produits ont la même énergie. Pour l’auto-échange du fer, les liaisons –O sont plus courtes que les liaisons –O ; avant que l’électron puisse passer, les deux complexes doivent se déformer jusqu’à une géométrie intermédiaire commune, ce qui coûte de l’énergie.
19.5 Théorie de Marcus
Définition 19.16 (Énergie de réorganisation)
L’énergie de réorganisation d’un transfert d’électron est l’énergie nécessaire pour amener les réactifs, sans transférer l’électron, à la configuration nucléaire (longueurs de liaison des complexes et orientations du solvant environnant) des produits. C’est la somme d’une contribution interne, due aux liaisons, et d’une contribution externe, due au solvant.
Théorème 19.17 (Équation de Marcus)
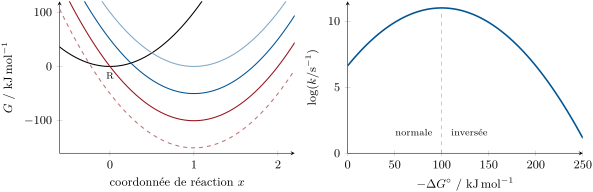
Si les enthalpies libres des réactifs et des produits sont des paraboles de même courbure en fonction d’une coordonnée de réaction (0 à l’équilibre des réactifs, 1 à celui des produits), l’enthalpie libre d’activation d’un transfert d’électron d’enthalpie libre standard de réaction et d’énergie de réorganisation vaut
C’est l’équation de Marcus.
Démonstration. Posons et : la courbure est fixée par , la définition de . Le transfert a lieu là où les courbes se croisent : , donc , et . ∎
Corollaire 19.18 (Région inversée)
À fixé, la vitesse augmente à mesure que la réaction devient plus exergonique, jusqu’à , où ; au-delà, elle diminue de nouveau.
Démonstration. est une parabole en dont le minimum, nul, est atteint en ; pour , elle croît de nouveau. ∎
Définition 19.19 (Région inversée)
La région inversée du transfert d’électron est le domaine de forces motrices dans lequel la vitesse diminue à mesure que la réaction devient plus exergonique.
Proposition 19.20 (Énergie de réorganisation de sphère externe)
Pour deux réactifs sphériques de rayons , à une distance dans un solvant d’indice de réfraction et de permittivité relative , la contribution du solvant à est proportionnelle à .
Démonstration. Admis à ce niveau. ∎
L’eau, très polaire ( grande) mais d’indice de réfraction ordinaire, donne une grande réorganisation du solvant ; les solvants apolaires, une petite. Les gros réactifs se réorganisent moins : c’est pourquoi les protéines de transfert d’électron enfouissent leurs sites métalliques à l’intérieur de la protéine.
Théorème 19.21 (Relation croisée de Marcus)
Pour une réaction croisée de constante d’équilibre , entre des couples dont les constantes de vitesse d’auto-échange sont et ,
où est le facteur de fréquence de collision ; lorsque n’est pas trop grande. C’est la relation croisée de Marcus.
Démonstration partielle. Supposons que l’énergie de réorganisation de la réaction croisée soit la moyenne de celles des auto-échanges, (chaque réactif apporte la moitié de la réorganisation de son propre auto-échange), et que toutes les constantes de vitesse s’écrivent . Alors . Le premier terme donne (puisque ), le deuxième (avec ), le troisième le facteur . ∎
Méthode 19.22 (Vitesse d’une réaction croisée à partir de données d’auto-échange)
- Trouver les constantes d’auto-échange , des deux couples.
- Calculer à partir des potentiels standard : .
- (avec si est très grande). Un accord à un petit facteur près avec la valeur mesurée indique un mécanisme de sphère externe.
Marcus a publié sa théorie en 1956 ; la région inversée, d’abord mise en doute, a été observée en 1984 par Gerhard Closs et John Miller dans des molécules où le donneur et l’accepteur sont maintenus à distance fixe par un espaceur rigide, si bien que la diffusion ne peut pas la masquer.
Au laboratoire — L’échange d’eau suivi par RMN de l’oxygène 17
La résonance de l’oxygène 17 de l’eau liée à un ion paramagnétique et celle de l’eau libre sont élargies par l’échange entre elles. L’enregistrement de la largeur de raie du signal de l’eau libre en fonction de la température, dans une solution du perchlorate du métal enrichie en , donne la constante de vitesse d’échange et, avec une sonde haute pression, son volume d’activation.
Sécurité


Tétrachloroplatinate(II) de potassium : toxique en cas d’ingestion, provoque des lésions oculaires graves, sensibilisant respiratoire et cutané. Les complexes du platine se manipulent avec des gants sous une hotte ; le cisplatine et ses analogues sont des médicaments cytotoxiques et sont manipulés comme tels.
Histoire des sciences — Taube et Marcus
Henry Taube a classé les complexes en labiles et inertes en 1952 et, par son expérience chrome–cobalt de 1953, a établi le mécanisme de sphère interne ; il a reçu le prix Nobel de chimie 1983. Rudolph Marcus a établi à partir de 1956 la théorie du transfert d’électron qui porte son nom, et a reçu le prix Nobel de chimie 1992.
19.6 Exercices
Exercice 19.1 ★
Classer comme labile ou inerte, en justifiant : , , , , .
Solution
Solution de Exercice 19.1.
Inertes : () et ( bas spin), grandes énergies d’activation de champ des ligands. Labiles : ( haut spin) et (), déformés par l’effet Jahn–Teller, avec de longues liaisons axiales faibles ; (), sans barrière de champ des ligands.
Exercice 19.2 ★
Montrer que la loi de vitesse D se réduit à pour élevée et à lorsque .
Solution
Solution de Exercice 19.2.
Lorsque , le dénominateur vaut et ; lorsque , il vaut et la seconde forme s’ensuit (un pré-équilibre inhibé par le ligand partant).
Exercice 19.3 ★
Prévoir les signes de et de pour une substitution D et pour une substitution A.
Solution
Solution de Exercice 19.3.
D : et (un ligand part). A : tous deux négatifs (un ligand est lié dans l’état de transition).
Exercice 19.4 ★
Donner les produits de avec deux , et de avec deux .
Solution
Solution de Exercice 19.4.
- à partir de ; - à partir de (l’effet trans de dépasse celui de ).
Exercice 19.5 ★★
Pour une substitution sur un aqua-ion, et (données de l’exercice). Calculer pour et , ainsi que sa limite.
Solution
Solution de Exercice 19.5.
; à , ; limite .
Exercice 19.6 ★★
Une constante de vitesse double quand la pression passe de 0.1 à à . Calculer et conclure.
Exercice 19.7 ★★
Dans , la liaison Pt–Cl en trans de mesure et les deux autres (données de l’exercice). Interpréter, et prévoir quel chlorure est remplacé en premier.
Solution
Solution de Exercice 19.7.
La phosphine, fort donneur et accepteur , affaiblit la liaison en trans (influence trans, liaison plus longue) et la labilise (effet trans) : ce chlorure est remplacé en premier.
Exercice 19.8 ★★
Énumérer les observations expérimentales qui montreraient qu’un transfert d’électron est de sphère interne.
Solution
Solution de Exercice 19.8.
Le ligand pontant se retrouve transféré au métal oxydé ; la vitesse dépend fortement de la nature du pont potentiel ; un intermédiaire binucléaire est détecté ; et la vitesse ne peut pas dépasser celle de la substitution nécessaire pour former le pont sur le partenaire labile.
Exercice 19.9 ★★
Pour , calculer pour , , et .
Exercice 19.10 ★★★
Deux couples ont des constantes d’auto-échange et , et leur réaction croisée a (données de l’exercice). Estimer ().
Solution
Solution de Exercice 19.10.
.
Exercice 19.11 ★★★
À l’aide du modèle purement , calculer les énergies d’activation de champ des ligands des ions , et haut spin, et classer , et selon la vitesse d’échange d’eau attendue.
Solution
Solution de Exercice 19.11.
haut spin : 0 ; : ; : . Vitesses d’échange d’eau attendues : , l’ordre observé.
Exercice 19.12 ★★★
Pourquoi la région inversée est-elle difficile à observer pour des réactions entre ions qui diffusent l’un vers l’autre en solution, et comment des molécules rigides donneur–accepteur l’ont-elles révélée ?
Solution
Solution de Exercice 19.12.
Pour des réactions très exergoniques, la vitesse intrinsèque dépasse la vitesse de rencontre des ions : la constante observée reste à la limite de diffusion et la diminution est masquée. Avec le donneur et l’accepteur fixés à une distance donnée dans une même molécule, il n’y a pas d’étape de diffusion, et une série d’accepteurs de force motrice croissante a montré la vitesse qui augmente, passe par un maximum et diminue.
19.7 Problème : fabriquer le cisplatine, pas le transplatine
Problème 19.1
Problème du week-end — fabriquer le cisplatine, pas le transplatine : l’ion plan carré du platine(II), une synthèse planifiée grâce à l’effet trans, l’aquation du médicament, et pourquoi il est activé dans les cellules
Le cisplatine, -, se prépare à partir de . Données du problème : à , la première aquation, , a la constante de vitesse et la constante d’équilibre ; la concentration en chlorure vaut environ dans le plasma sanguin et dans les cellules.
Partie I — Le platine(II).
- Donner le nombre d’électrons de .
- Pourquoi ses complexes sont-ils plans carrés et diamagnétiques ?
- Pourquoi leurs substitutions sont-elles associatives ?
- Écrire la loi de vitesse à deux termes et expliquer ses deux termes.
- Le médicament est-il labile ou inerte à l’échelle d’une journée ?
Partie II — La synthèse.
- Que donne avec deux ? Pourquoi ?
- Cette voie directe donne un produit impur. La voie de Dhara convertit d’abord en par un excès de KI. Pourquoi l’iodure est-il utile ?
- L’ajout de donne -. Expliquer la stéréochimie.
- Les iodures sont ensuite éliminés par le nitrate d’argent dans l’eau. Que se forme-t-il ?
- L’ajout de KCl donne le cisplatine. Pourquoi la configuration ne change-t-elle pas ?
- Comment préparer plutôt le transplatine ?
- Pourquoi le transplatine est-il inutile comme médicament, bien qu’il réagisse lui aussi ?
Partie III — L’aquation.
- Calculer le temps de demi-réaction de la première aquation.
- Calculer la fraction aquée au bout de dans une solution sans chlorure.
- Pourquoi l’aquacomplexe est-il la forme réactive vis-à-vis de l’ADN ?
- L’aquation est-elle dissociative ou associative ? Quel serait son volume d’activation ?
- Pourquoi une solution injectable du médicament est-elle préparée dans du sérum physiologique ?
Partie IV — Plasma et cellule.
- Écrire la fraction à l’équilibre de l’aquacomplexe en fonction de .
- La calculer dans le plasma.
- La calculer dans une cellule.
- Calculer le rapport.
- Pourquoi le médicament agit-il donc surtout dans les cellules ?
- Quels autres ligands présents dans une cellule peuvent se lier au platine et désactiver le médicament ?
- Pourquoi les deux ligands ammine restent-ils liés tout du long ?
- Énoncer le résultat : le rapport de la fraction d’aquacomplexe dans une cellule à celle dans le plasma.
Solution
Solution de Problème 19.1.
1. . 2. Le champ fort d’un ion rend très haute l’orbitale , qui pointe vers les quatre ligands : les huit électrons s’apparient dans les quatre orbitales plus basses. 3. Le complexe a 16 électrons de valence et un site axial libre : le ligand entrant se lie d’abord, via un état de transition pentacoordiné. 4. : un chemin par le solvant (attaque du solvant, puis remplacement rapide par Y) et un chemin direct. 5. La substitution prend des heures (partie III) : inerte à l’échelle de la minute, pas à celle de la journée. 6. Le cisplatine, car la deuxième molécule de remplace un chlorure en trans d’un chlorure (effet trans ) ; il se forme aussi des sous-produits. 7. L’iodure a un effet trans plus fort que le chlorure, ce qui rend l’effet orienteur plus net et plus rapide. 8. Dans , c’est l’iodure en trans d’un iodure qui est labilisé, et non celui en trans de : la deuxième molécule d’ammoniac entre en cis de la première. 9. L’iodure d’argent précipite et - reste en solution. 10. Le chlorure remplace les deux molécules d’eau à leurs propres positions ; les ligands ammine ne sont pas touchés. 11. À partir de et de deux chlorures. 12. Ses deux positions réactives sont opposées : il ne peut pas lier deux bases voisines d’un même brin d’ADN, la lésion par laquelle agit le cisplatine. 13. . 14. . 15. L’eau est un bien meilleur groupe partant que le chlorure : l’aquacomplexe est rapidement substitué par l’azote d’une base de l’ADN. 16. Associative, comme toutes les substitutions du platine(II) : volume d’activation négatif. 17. La forte concentration en chlorure ramène l’équilibre vers la forme dichlorée et garde le médicament intact jusqu’à ce qu’il atteigne les cellules. 18. . 19. . 20. . 21. 15. 22. Ce n’est que dans les cellules qu’une fraction notable existe sous la forme aqua réactive. 23. Les ligands soufrés, comme le glutathion et la cystéine et la méthionine des protéines, qui lient fortement le platine, mou. 24. L’ammoniac se lie fortement au platine et se trouve en trans du chlorure, un ligand de faible effet trans : les liaisons platine–ammine ne sont pas labilisées. 25. Environ 15 fois plus de médicament se trouve sous la forme aqua réactive dans une cellule que dans le plasma.