Chimie universitaire — 3e année · Bachelor Year 3
16Surfaces, adsorption et catalyse hétérogène
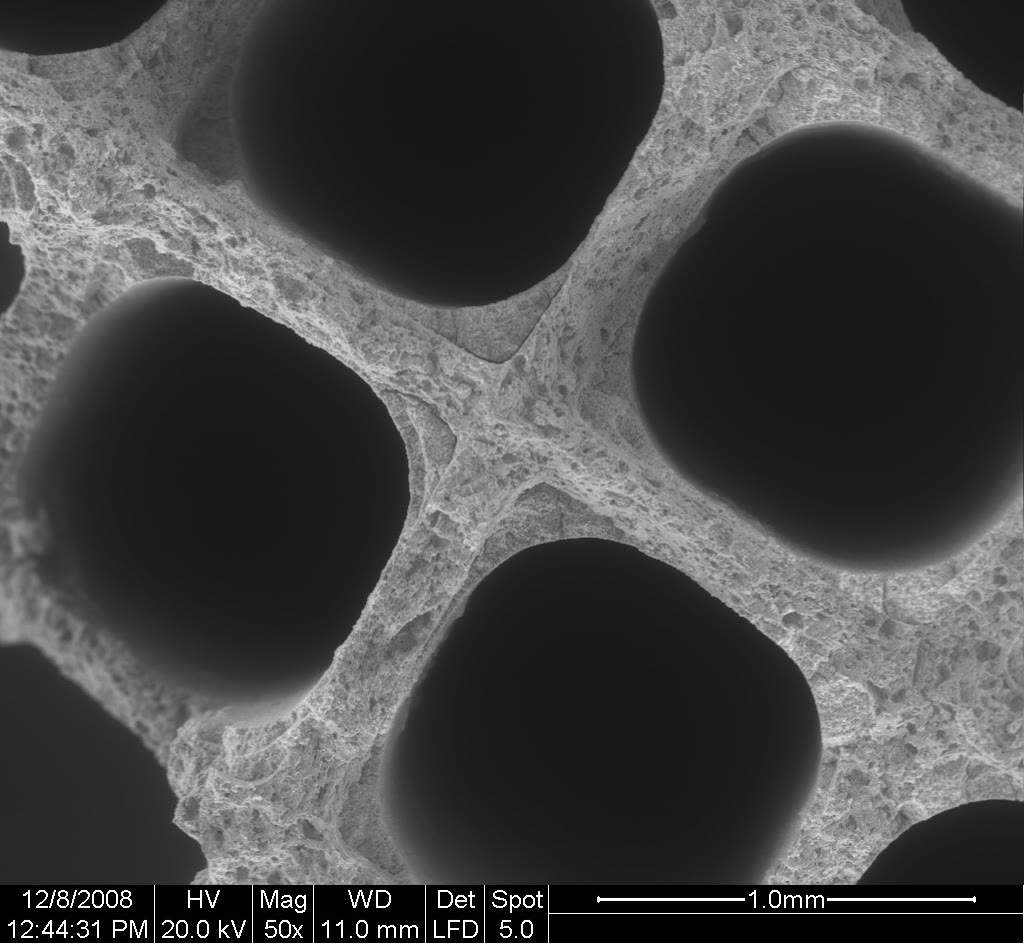
Sous une voiture, dans une enveloppe d’acier, se trouve un nid d’abeilles en céramique dont les milliers de canaux sont revêtus d’un oxyde poreux portant quelques grammes de platine, de palladium et de rhodium. En une fraction de seconde, les gaz d’échappement qui le traversent perdent l’essentiel de leur monoxyde de carbone, de leurs hydrocarbures imbrûlés et de leurs oxydes d’azote. Rien ne se passe dans le gaz : chacune de ces réactions a lieu à la surface des particules de métal, larges de quelques nanomètres. La plus grande partie de l’industrie chimique fonctionne de la même façon, de l’ammoniac des engrais au craquage du pétrole. Ce chapitre décrit comment les molécules se fixent sur les surfaces, quelle part d’une surface elles recouvrent, comment se déroulent les réactions de surface, et comment un catalyseur solide est fabriqué, mesuré et observé.
Rappel
Le volume de première année a défini les catalyseurs et la différence entre catalyse homogène et catalyse hétérogène, et a décrit l’empilement cubique à faces centrées des métaux. Le volume de deuxième année a défini le taux de conversion, la sélectivité et la fréquence de cycles d’un catalyseur, ainsi que le principe de Le Chatelier. Le Chapitre 9 a introduit les indices de Miller, le Chapitre 12 l’équation d’Eyring et le Chapitre 10 la statistique des distributions.
16.1 L’adsorption
Définition 16.1 (Adsorption)
L’adsorption est l’accumulation de molécules d’un gaz ou d’un soluté à la surface d’un solide ou d’un liquide. La molécule qui s’adsorbe est l’adsorbat, le solide l’adsorbant ; le processus inverse est la désorption.
Définition 16.2 (Physisorption, chimisorption)
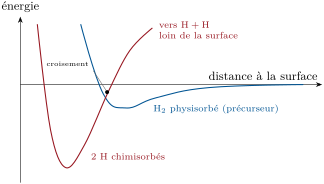
La physisorption est une adsorption due aux forces de van der Waals, avec des enthalpies d’adsorption de quelques dizaines de kilojoules par mole au plus, comparables aux enthalpies de condensation, et sans modification de la molécule. La chimisorption forme des liaisons chimiques avec la surface, avec des enthalpies d’environ 40 à plusieurs centaines de kilojoules par mole ; elle peut rompre la molécule (chimisorption dissociative) et s’arrête à une seule couche.
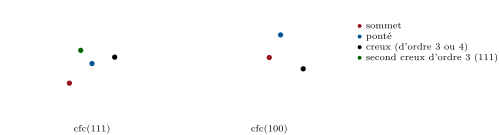
Les surfaces des particules métalliques exposent surtout les faces les plus denses du réseau cubique à faces centrées, (111) et (100). Un adsorbat peut s’y placer au-dessus d’un atome (site sommet), entre deux atomes (site ponté) ou dans un creux entre trois ou quatre atomes (site creux), et l’énergie de liaison diffère d’un site à l’autre.
Définition 16.3 (Taux de recouvrement, monocouche)
Le taux de recouvrement d’une surface est la fraction de ses sites d’adsorption qui sont occupés. Une monocouche est une couche unique et complète d’adsorbat, .
16.2 Isothermes
Théorème 16.4 (Isotherme de Langmuir)
Si une surface possède des sites identiques et indépendants, chacun retenant une molécule, le taux de recouvrement à l’équilibre avec un gaz sous la pression vaut
où , la constante d’équilibre d’adsorption, ne dépend que de la température. C’est l’isotherme de Langmuir.
Démonstration. Démonstration cinétique. Les molécules s’adsorbent sur les sites libres à la vitesse ( sites) et se désorbent à la vitesse . À l’équilibre, les deux sont égales : , ce qui donne le résultat avec .
Démonstration statistique. molécules peuvent se disposer sur sites de façons, chaque molécule adsorbée ayant une fonction de partition interne (ses vibrations contre la surface et son énergie de liaison). Avec la formule de Stirling, le potentiel chimique des molécules adsorbées vaut ; celui du gaz parfait vaut . L’équilibre, , donne : la même loi, avec exprimée à l’aide de fonctions de partition. ∎
À basse pression, (régime de Henry) ; à haute pression, . Le taux de recouvrement vaut un demi pour .
Proposition 16.5 (Adsorption dissociative)
Pour un gaz diatomique qui se dissocie sur deux sites, ( : un site libre),
de sorte que à basse pression.
Démonstration. L’adsorption exige deux sites libres, à la vitesse ; la désorption exige que deux atomes adsorbés se recombinent, à la vitesse . L’égalité donne . ∎
Proposition 16.6 (Adsorption compétitive)
Deux gaz A et B en compétition pour les mêmes sites les recouvrent avec
Démonstration. Pour chaque gaz, et de même pour B. Donc et avec la fraction libre ; en additionnant, . ∎
Définition 16.7 (Enthalpie isostérique d’adsorption)
L’enthalpie isostérique d’adsorption est l’enthalpie molaire d’adsorption à taux de recouvrement fixé, obtenue à partir des pressions qui donnent le même taux de recouvrement à différentes températures.
Proposition 16.8 (Enthalpie isostérique)
À taux de recouvrement constant,
Démonstration. À constant, est constant (pour une surface de Langmuir ; en général, le même raisonnement vaut avec la constante d’équilibre à ce taux de recouvrement), donc . D’après la relation de van ’t Hoff, ( étant rapportée à une pression standard). ∎
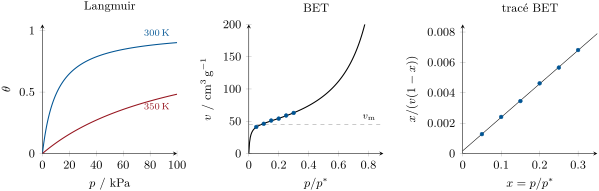
Comme l’adsorption est exothermique, des températures plus élevées exigent des pressions plus élevées pour le même taux de recouvrement : les isothermes de la figure s’abaissent quand augmente.
Théorème 16.9 (Isotherme BET)
Si les molécules s’adsorbent en couches successives, la première avec une constante de liaison caractéristique de la surface et les suivantes avec l’équilibre de condensation du liquide, la quantité adsorbée à la pression relative ( : pression de vapeur saturante de l’adsorbat liquide) vaut
où est la quantité d’une monocouche et une constante liée à la différence entre l’enthalpie d’adsorption dans la première couche et l’enthalpie de condensation. C’est l’isotherme BET (Brunauer, Emmett et Teller).
Démonstration. Soit la fraction de la surface recouverte par exactement couches. Le bilan de chaque couche, comme dans la démonstration de Langmuir, donne et pour , donc . La quantité adsorbée vaut . Avec et :
∎
Sous forme réarrangée, : une droite dont la pente et l’ordonnée à l’origine donnent et , en général valable pour .
Définition 16.10 (Surface spécifique)
La surface spécifique d’un solide est son aire par unité de masse, parois de ses pores comprises.
Méthode 16.11 (Surface spécifique à partir d’une isotherme de diazote)
- Dégazer l’échantillon sous vide en le chauffant ; le refroidir dans l’azote liquide ().
- Mesurer le volume de diazote adsorbé (ramené aux conditions normales) à des pressions relatives comprises entre 0.05 et 0.30.
- Tracer en fonction de ; de la pente et de l’ordonnée à l’origine, et .
- Aire , avec la quantité de la monocouche et l’aire conventionnelle d’une molécule de diazote adsorbée.
16.3 Cinétique des réactions de surface
Définition 16.12 (Mécanismes de Langmuir–Hinshelwood et d’Eley–Rideal)
Dans le mécanisme de Langmuir–Hinshelwood, les deux réactifs sont adsorbés et réagissent à la surface ; dans le mécanisme d’Eley–Rideal, un réactif adsorbé réagit avec une molécule qui arrive de la phase gazeuse.
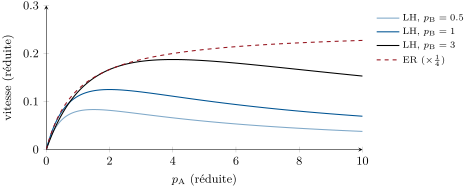
Proposition 16.13 (Vitesse de Langmuir–Hinshelwood)
Si les équilibres d’adsorption sont rapides et que la réaction de surface entre A et B adsorbés est cinétiquement déterminante,
qui, à fixée, est maximale quand puis décroît à mesure que A chasse B de la surface.
Démonstration. Les taux de recouvrement sont ceux de la Proposition 16.6. Avec et , , dont la dérivée s’annule pour . ∎
Proposition 16.14 (Vitesse d’Eley–Rideal)
Si A adsorbé réagit avec B gazeux,
qui croît avec jusqu’à un palier, sans maximum.
Démonstration. B n’entre pas en compétition pour les sites : est le taux de recouvrement de Langmuir de A seul, et la vitesse lui est proportionnelle, ainsi qu’à la fréquence des collisions de B avec la surface, proportionnelle à . ∎
Méthode 16.15 (LH ou ER d’après la dépendance en pression)
- Mesurer la vitesse en fonction de la pression de chaque réactif, l’autre étant maintenue fixe.
- Un maximum, puis une décroissance (ordre négatif à haute pression) : Langmuir–Hinshelwood, le réactif inhibant la réaction en occupant les sites.
- Une croissance jusqu’à un palier pour un réactif et un ordre 1 pour l’autre à toutes les pressions : Eley–Rideal.
- Confirmer par marquage isotopique ou par spectroscopie de surface ; la plupart des réactions catalytiques se révèlent de type Langmuir–Hinshelwood.
Proposition 16.16 (Énergie d’activation apparente)
Pour une réaction de surface monomoléculaire avec adsorption de Langmuir, . À faible taux de recouvrement, l’énergie d’activation mesurée vaut ; à fort taux de recouvrement, elle vaut .
Démonstration. À faible taux de recouvrement, , donc . À fort taux de recouvrement, et . ∎
Comme , une réaction sur une surface peu recouverte paraît plus facile que ne l’indique sa vraie barrière : élever la température accélère l’étape de surface, mais vide la surface.
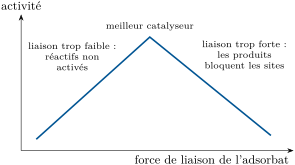
Définition 16.17 (Principe de Sabatier, courbe en volcan)
Le principe de Sabatier énonce que le meilleur catalyseur fixe les réactifs ni trop faiblement (ils ne s’adsorbent pas ou ne sont pas activés) ni trop fortement (les produits ne partent pas et bloquent les sites). Une courbe en volcan donnant l’activité d’une série de catalyseurs en fonction d’une énergie de liaison présente un maximum pour une liaison intermédiaire.
16.4 Catalyseurs industriels
Définition 16.18 (Conception d’un catalyseur)
Un support de catalyseur est un solide poreux de grande surface (alumine, silice, carbone) qui porte de petites particules de la phase active. Un promoteur est un additif, inactif seul, qui augmente l’activité, la sélectivité ou la stabilité. Un poison de catalyseur est une substance qui se fixe fortement sur les sites actifs et les bloque. La dispersion métallique est la fraction des atomes de métal situés en surface. Le frittage est la croissance des particules à haute température, qui diminue la dispersion.
Méthode 16.19 (Dispersion et taille des particules par chimisorption du dihydrogène)
- Réduire le catalyseur sous dihydrogène, faire le vide, et mesurer le volume de chimisorbé (ramené aux conditions normales) sur le métal ; le support n’en adsorbe pas.
- Supposer un atome H par atome de métal de surface : .
- Pour des sphères de diamètre , , avec le volume par atome dans le massif et l’aire par atome de surface ; donc .
La synthèse de l’ammoniac, , se déroule vers 400 à et 100 à sur du fer promu par l’oxyde de potassium et l’alumine : l’alumine empêche les cristallites de fer de fritter, le potassium augmente l’activité. L’étape cinétiquement déterminante est la chimisorption dissociative de , dont la triple liaison est la plus difficile à rompre. Quelque 150 millions de tonnes d’azote sont fixées ainsi chaque année.
L’oxydation de en , sur l’oxyde de vanadium(V) promu par le sulfate de potassium, est l’étape clé de la fabrication de l’acide sulfurique.
Le pot catalytique trois voies des moteurs à essence oxyde CO et les hydrocarbures et réduit en même temps les oxydes d’azote, sur le platine et le palladium (oxydation) et le rhodium (réduction de NO), dispersés sur de l’alumine avec de l’oxyde de cérium, qui stocke et restitue le dioxygène. Il ne fonctionne que dans une fenêtre étroite autour du rapport air–carburant stœchiométrique : avec un excès d’air, NO n’est pas réduit ; avec un excès de carburant, CO n’est pas oxydé ; une sonde à oxygène placée dans l’échappement maintient le moteur dans la fenêtre. Le plomb de l’essence plombée empoisonne le métal, ce qui est l’une des raisons de la disparition de l’essence plombée. Les zéolithes, aluminosilicates cristallins aux pores de taille moléculaire et aux sites acides, craquent les grosses molécules des fractions lourdes du pétrole en essence et n’admettent que les molécules qui tiennent dans leurs canaux.
16.5 Observer les surfaces
Définition 16.20 (Spectroscopie de désorption thermique)
La spectroscopie de désorption thermique chauffe à vitesse constante une surface portant un adsorbat et enregistre le gaz désorbé à l’aide d’un spectromètre de masse ; chaque état de liaison donne un pic, dont la température croît avec son énergie d’activation de désorption.
La position d’un pic de désorption donne l’énergie de désorption (pour une désorption d’ordre 1, , avec la vitesse de chauffage et , résultat admis), son aire la quantité adsorbée. La spectroscopie de photoélectrons X (XPS) mesure les énergies de liaison des électrons de cœur des atomes de surface, qui identifient les éléments et leurs états d’oxydation dans les premiers nanomètres. Le microscope à effet tunnel déplace une pointe fine à quelques dixièmes de nanomètre au-dessus d’une surface conductrice ; le courant tunnel (Chapitre 1) diminue d’environ un ordre de grandeur pour chaque de distance supplémentaire, si bien que le maintenir constant pendant le balayage cartographie la surface atome par atome.
Au laboratoire — Une mesure BET
Environ d’échantillon est pesé dans un tube de verre à bulbe, dégazé pendant des heures sous vide entre 150 et , pesé de nouveau, puis monté sur l’appareil, le bulbe plongé dans un vase Dewar d’azote liquide. L’appareil admet le diazote par petites doses et mesure la pression d’équilibre après chacune, en déduisant la quantité adsorbée du bilan gazeux ; le volume mort du tube est mesuré avec de l’hélium, qui ne s’adsorbe pas.
Sécurité


Les catalyseurs métalliques réduits (nickel, palladium ou platine finement divisés sur un support, fraîchement réduits sous dihydrogène) peuvent s’enflammer au contact de l’air : on les manipule sous gaz inerte et on les passive avant de les stocker. Le nickel est un sensibilisant cutané et un cancérogène suspecté ; l’oxyde de vanadium(V) est toxique par inhalation et par ingestion et peut provoquer le cancer. Les poudres de catalyseur sont pesées dans une enceinte ventilée.
Histoire des sciences — Langmuir et le catalyseur de l’ammoniac
Irving Langmuir, qui travaillait sur les ampoules électriques dans un laboratoire industriel, établit son isotherme en 1916–1918 à partir de l’idée que les gaz adsorbés forment une couche épaisse d’une seule molécule, et reçut en 1932 le prix Nobel de chimie pour ses travaux de chimie des surfaces. Quelques années plus tôt, Alwin Mittasch avait organisé la recherche d’un catalyseur pratique pour l’ammoniac : des milliers de compositions furent essayées dans de petits réacteurs à haute pression avant que soit retenu le catalyseur au fer promu, encore utilisé aujourd’hui. Ce fut l’un des premiers criblages systématiques de catalyseurs.
16.6 Exercices
Exercice 16.1 ★
Un gaz recouvre 40 % d’une surface de Langmuir sous . Calculer et le taux de recouvrement sous .
Solution
Solution de Exercice 16.1.
; sous , .
Exercice 16.2 ★
On mesure deux enthalpies d’adsorption sur un métal : et . Laquelle correspond à une physisorption, laquelle à une chimisorption ? Laquelle pourrait être dissociative ?
Solution
Solution de Exercice 16.2.
: physisorption (l’ordre de grandeur d’une enthalpie de condensation) ; : chimisorption, qui seule peut être dissociative.
Exercice 16.3 ★
Dénombrer, par atome de surface, les sites sommets, pontés et creux d’une face (100) et d’une face (111) d’un métal cubique à faces centrées.
Solution
Solution de Exercice 16.3.
(100) : un site sommet, deux sites pontés (quatre liaisons partagées chacune entre deux atomes), un creux d’ordre quatre (quatre creux partagés chacun entre quatre atomes). (111) : un site sommet, trois sites pontés, deux creux d’ordre trois (six triangles autour de chaque atome, chacun partagé entre trois).
Exercice 16.4 ★
Un catalyseur transforme de réactif par gramme et par seconde et porte de sites de surface par gramme. Calculer la fréquence de cycles.
Solution
Solution de Exercice 16.4.
.
Exercice 16.5 ★★
Le dihydrogène s’adsorbe de façon dissociative avec sous . Calculer sous .
Solution
Solution de Exercice 16.5.
: sous , doublé sous : , donc .
Exercice 16.6 ★★
CO () et (, non dissociatif dans ce modèle simple) sont en compétition pour les sites d’une surface de platine sous 1.0 et . Calculer les deux taux de recouvrement et commenter la vitesse d’oxydation de CO.
Solution
Solution de Exercice 16.6.
Dénominateur : , , sites libres 0.07. La vitesse de Langmuir–Hinshelwood, proportionnelle à , est limitée par la rareté du dioxygène sur une surface encombrée de CO.
Exercice 16.7 ★★
Un taux de recouvrement atteint sous à exige à . Calculer l’enthalpie isostérique d’adsorption.
Solution
Solution de Exercice 16.7.
.
Exercice 16.8 ★★
Un charbon actif a (conditions normales, 273.15 K et ). Calculer sa surface BET.
Solution
Solution de Exercice 16.8.
; aire .
Exercice 16.9 ★★
La vitesse de sur le platine croît, passe par un maximum puis décroît quand augmente à fixée. Quel mécanisme cela indique-t-il, et pourquoi CO inhibe-t-il la réaction ?
Solution
Solution de Exercice 16.9.
Langmuir–Hinshelwood : les deux réactifs doivent être adsorbés sur des sites voisins ; CO se fixe fortement et, à haute pression, ne laisse pas de place au dioxygène.
Exercice 16.10 ★★★
Une réaction de surface a une énergie d’activation vraie de ; le réactif a . Quelle énergie d’activation mesure-t-on à faible et à fort taux de recouvrement ? Esquisser en fonction de sur un large domaine.
Solution
Solution de Exercice 16.10.
Faible taux de recouvrement : ; fort taux de recouvrement : . Le tracé de en fonction de est raide (pente ) à basse température, où la surface est pleine, et moins raide (pente ) à haute température, où elle se vide : une courbe qui s’infléchit entre les deux.
Exercice 16.11 ★★★
Le soufre s’adsorbe sur un catalyseur au nickel avec un taux de recouvrement de 0.10 (atomes de soufre par Ni de surface), chaque atome de soufre bloquant quatre sites. Quelle fraction de l’activité subsiste pour une réaction qui exige un site libre ? Deux sites libres adjacents (en supposant les sites bloqués répartis au hasard) ?
Solution
Solution de Exercice 16.11.
des sites sont bloqués : il reste 60 % de l’activité pour un site, environ pour deux sites libres adjacents.
Exercice 16.12 ★★★
Pour la synthèse de l’ammoniac, trois métaux fixent l’azote atomique avec des enthalpies de , et (données de l’exercice). D’après le principe de Sabatier, lequel est probablement le meilleur catalyseur, et qu’est-ce qui limite les deux autres ?
Solution
Solution de Exercice 16.12.
Le métal intermédiaire () : le premier fixe l’azote trop faiblement pour rompre facilement , le troisième trop fortement, si bien que les atomes d’azote restent sur la surface et la bloquent.
16.7 Problème : caractériser un catalyseur
Problème 16.1
Problème du week-end — caractériser un catalyseur : la surface BET d’un catalyseur au platine supporté, sa dispersion métallique et la taille de ses particules par chimisorption du dihydrogène, et la fréquence de cycles d’une hydrogénation
Un catalyseur contient 1.00 % en masse de platine sur alumine. Données du problème : isotherme de diazote à (volumes ramenés aux conditions normales, 273.15 K et , par gramme) :
| 0.05 | 0.10 | 0.15 | 0.20 | 0.25 | 0.30 | |
| / | 41.2 | 46.1 | 51.1 | 54.1 | 58.9 | 62.9 |
chimisorbé sur le platine : par gramme de catalyseur. Une hydrogénation se déroule à par gramme de catalyseur et par seconde. Platine : , cubique à faces centrées, ; volume molaire d’un gaz dans les conditions normales ; .
Partie I — Le tracé BET.
- Pourquoi mesure-t-on l’isotherme à ?
- Pourquoi n’utilise-t-on que les pressions relatives comprises entre 0.05 et 0.30 ?
- Calculer pour chaque point.
- La droite des moindres carrés a pour pente et pour ordonnée à l’origine (en ). En déduire .
- En déduire . Que signifie une grande valeur de ?
- Pourquoi l’ordonnée à l’origine est-elle si mal déterminée, et cela compte-t-il pour ?
Partie II — L’aire.
- Calculer la quantité de diazote de la monocouche par gramme.
- Calculer la surface spécifique.
- Quelle partie du solide fournit presque toute cette aire ?
- Pourquoi la méthode BET échoue-t-elle pour les solides microporeux comme les zéolithes ?
Partie III — Dispersion et taille des particules.
- Calculer la quantité d’atomes H chimisorbés par gramme.
- Calculer la quantité de platine par gramme.
- En déduire la dispersion.
- Calculer le volume par atome de Pt dans le massif.
- L’aire par atome de surface, moyennée sur les faces (111), (100) et (110), vaut . Vérifier la valeur pour (111), .
- Montrer que, pour des sphères, .
- Calculer le diamètre moyen des particules.
- Quelles hypothèses limitent ce résultat ?
Partie IV — L’activité.
- Calculer la fréquence de cycles par atome de Pt de surface.
- Calculer la vitesse par gramme de platine.
- Si les particules frittaient jusqu’à à fréquence de cycles constante, de quel facteur la vitesse par gramme diminuerait-elle ?
- Que révélerait une fréquence de cycles qui varie avec la taille des particules ?
- Pourquoi compare-t-on les catalyseurs par leur fréquence de cycles plutôt que par leur vitesse par gramme ?
- Énoncer le résultat : le diamètre moyen des particules de platine.
Solution
Solution de Problème 16.1.
1. Le diazote se condense vers sous la pression atmosphérique : on atteint tout le domaine des pressions relatives, et des multicouches se forment. 2. Au-dessous de 0.05, l’hétérogénéité de la surface, et au-dessus de 0.30, la condensation dans les pores, violent les hypothèses BET. 3. , , , , , . 4. . 5. : la première couche est liée bien plus fortement que le liquide. 6. Elle est minuscule devant le produit de la pente par , si bien que son erreur relative est grande ; mais dépend de la somme de la pente et de l’ordonnée à l’origine, dominée par la pente. 7. . 8. . 9. Le support d’alumine : le platine exposé (partie III) représente environ . 10. Des pores de largeur moléculaire se remplissent entièrement à très basse pression, et non couche par couche, si bien qu’aucune monocouche ne peut être identifiée. 11. . 12. . 13. . 14. . 15. , la face la plus dense ; (100) et (110) donnent 0.0770 et , et la moyenne des trois densités de sites donne . 16. Une sphère contient atomes, dont en surface : . 17. . 18. Un H par Pt de surface ; des particules sphériques d’une seule taille (le résultat est une moyenne pondérée par la surface) ; tout le platine réduit et accessible ; aucun débordement d’hydrogène sur le support. 19. . 20. par gramme de platine. 21. au lieu de 0.357 : un facteur 3.2. 22. Que la réaction est sensible à la structure : ses sites actifs (arêtes, sommets, faces particulières) ne représentent pas une fraction constante de la surface. 23. Elle compte les événements par site actif, ce qui élimine l’effet de la quantité de métal exposée. 24. Diamètre moyen des particules de platine .