Chimie universitaire — 3e année · Bachelor Year 3
10Thermodynamique statistique : fonctions de partition
La tombe de Ludwig Boltzmann, à Vienne, porte une seule ligne, : l’entropie d’un système dénombre les façons dont ses molécules peuvent se partager son énergie. La thermodynamique, telle que l’ont construite les volumes de première et de deuxième année, n’a jamais besoin de molécules : elle relie entre elles des chaleurs, des entropies et des constantes d’équilibre mesurées. La thermodynamique statistique les calcule à partir des molécules elles-mêmes. Son objet central est une simple somme sur les niveaux d’énergie d’une molécule, la fonction de partition ; les niveaux viennent de la spectroscopie, et l’entropie standard du diazote calculée à partir de son spectre s’accorde avec la valeur tabulée à un centième de joule par kelvin et par mole près. Ce chapitre construit la fonction de partition, la décompose en ses parties de translation, de rotation, de vibration et électronique, et en tire l’énergie interne, l’entropie et l’enthalpie libre ; le Chapitre 11 l’applique aux capacités thermiques et aux constantes d’équilibre.
Rappel
Le volume de deuxième année a défini l’entropie molaire standard, l’enthalpie libre et le potentiel chimique, et a tabulé des entropies obtenues à partir de capacités thermiques mesurées jusqu’à basse température. Le Chapitre 1 a donné les niveaux d’énergie d’une particule dans une boîte, de l’oscillateur harmonique et du rotateur rigide, de dégénérescence ; le Chapitre 6 a mesuré et pour des molécules diatomiques et constaté que, dans une molécule homonucléaire comme , les spins nucléaires rendent inégaux les niveaux de rotation alternés.
10.1 Micro-états et distribution de Boltzmann
Considérons molécules identiques et indépendantes qui peuvent occuper des niveaux d’énergie , l’énergie totale valant . Dire combien de molécules occupent chaque niveau, , décrit une distribution ; dire quelle molécule occupe quel niveau en dit bien davantage.
Définition 10.1 (Micro-état, poids statistique)
Un micro-état d’un système de molécules est une description complète de l’état de chaque molécule. Le poids statistique d’une distribution de molécules sur des niveaux non dégénérés est le nombre de micro-états qui la réalisent :
Exemple 10.2 (Trois quanta pour trois oscillateurs)
Trois oscillateurs se partagent trois quanta d’énergie. La distribution « un oscillateur détient les trois » peut se réaliser de façons, « l’un en détient deux, un autre un » de façons et « chacun en détient un » d’une seule façon : dix micro-états en tout, et la distribution la plus régulière qui répartit encore l’énergie sur plusieurs niveaux est la plus probable. Avec molécules, les poids deviennent si nettement piqués qu’une seule distribution, et celles qui n’en diffèrent que de façon négligeable, portent pratiquement tous les micro-états.
Remarque 10.3
Le postulat de la thermodynamique statistique est que tous les micro-états d’un système isolé d’énergie donnée sont équiprobables. On trouve alors le système, avec une écrasante probabilité, dans la distribution de plus grand poids : la trouver est l’objet de cette section.
Pour de grands nombres, l’approximation de Stirling donne
Définition 10.4 (Distribution de Boltzmann, population)
La population d’un niveau est la fraction des molécules qui l’occupent. La distribution de Boltzmann est la distribution de plus grand poids de molécules indépendantes en équilibre thermique à la température , donnée par le théorème ci-dessous.
Théorème 10.5 (La distribution de Boltzmann)
Pour des molécules indépendantes en équilibre à la température , la population d’un niveau d’énergie et de dégénérescence vaut
où est la constante de Boltzmann. Les populations de deux niveaux sont dans le rapport .
Démonstration partielle. Prenons d’abord des niveaux non dégénérés. Maximisons sous les deux contraintes et avec les multiplicateurs de Lagrange et : pour tout ,
donc , et la première contrainte fixe . Un niveau de dégénérescence est formé de états distincts de même énergie, chacun peuplé comme ci-dessus : sa population est multipliée par . On identifie le multiplicateur sur un cas connu : pour le mouvement de translation d’un gaz parfait (Proposition 10.11 ci-dessous), la distribution donne une énergie , et l’énergie du gaz parfait vaut ; donc . Que soit la même grandeur pour tous les types de mouvement, et qu’il s’agisse de la température thermodynamique, est admis ici : deux systèmes en contact thermique ont le même , ce qui est la propriété définissant la température. ∎
Définition 10.6 (Fonction de partition moléculaire)
La fonction de partition moléculaire d’une molécule à la température est la somme
les énergies étant comptées à partir du niveau le plus bas, de sorte que .
La fonction de partition dénombre les états thermiquement accessibles : à très basse température, seul le niveau le plus bas contribue et ; à très haute température, chaque état contribue pour environ 1 et croît sans limite. On en tire une règle pratique : les niveaux situés bien plus de au-dessus du plus bas sont vides, ceux qui en sont à moins de sont peuplés. À , correspond à , soit .
Méthode 10.7 (Populations des niveaux à partir des constantes spectroscopiques)
- Dresser la liste des niveaux avec leurs énergies (tirées des constantes, par exemple ) et leurs dégénérescences ().
- Exprimer chaque énergie en unités de ; à , diviser un nombre d’onde par .
- Former les termes , les additionner pour obtenir , puis diviser. Arrêter la somme quand les termes deviennent négligeables.
- Vérifier : la somme des populations vaut 1 ; le rapport de deux d’entre elles vaut .
Exemple 10.8 (Les niveaux de rotation du chlorure d’hydrogène)
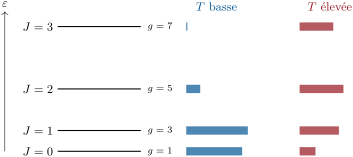
Pour , . À , le niveau se situe à , soit en unités de . Les termes valent 1, 2.71, 3.70, 3.84, 3.31, 2.45, … ; leur somme est et les populations de à 4 valent 0.049, 0.134, 0.182, 0.189 et 0.163 : le niveau le plus peuplé est , et non , parce que la dégénérescence croît tandis que le facteur de Boltzmann décroît. C’est l’enveloppe de la bande de rotation–vibration du Chapitre 6.
10.2 La fonction de partition moléculaire
Proposition 10.9 (Factorisation)
Si l’énergie d’une molécule est une somme de contributions indépendantes, , chaque état pouvant être n’importe quelle combinaison d’un état de translation, d’un état de rotation, d’un état de vibration et d’un état électronique, alors
Démonstration. La somme, sur toutes les combinaisons, de l’exponentielle d’une somme est le produit des sommes séparées : , et de même pour quatre facteurs. ∎
Cette séparation est une approximation : rotation et vibration interagissent (la constante ), et l’état électronique fixe les constantes de rotation et de vibration. Pour une molécule dans son état électronique fondamental, aux températures ordinaires, les erreurs sont de quelques centièmes de joule par kelvin sur une entropie. On calcule alors séparément les populations pour chaque type de mouvement : la fraction des molécules dans un niveau de vibration ne dépend pas de leur rotation.
10.3 Les quatre contributions
Translation
Définition 10.10 (Longueur d’onde thermique)
La longueur d’onde thermique d’une molécule de masse à la température est .
Proposition 10.11 (Fonction de partition de translation)
Pour une molécule de masse libre de se déplacer dans un volume ,
Démonstration. À une dimension, une boîte de longueur a pour niveaux ( ; le décalage du point zéro ne change rien de mesurable). Ils sont si rapprochés que la somme est une intégrale :
Les trois directions sont indépendantes : . L’énergie moyenne par dimension vaut avec , soit ; trois dimensions donnent par molécule, comme on l’a utilisé dans la démonstration du Théorème 10.5. ∎
Exemple 10.12 (De l’argon dans un ballon)
Pour l’argon () à , , le dixième d’un diamètre atomique. Dans , états de translation sont thermiquement accessibles, bien plus que les atomes que contient le ballon sous : chaque état est presque toujours vide, condition sous laquelle on peut dénombrer les molécules comme ci-dessous.
Rotation
Définition 10.13 (Températures caractéristiques)
La température caractéristique de rotation d’une molécule linéaire de constante de rotation est ; la température caractéristique de vibration d’une vibration de nombre d’onde est .
Définition 10.14 (Nombre de symétrie)
Le nombre de symétrie d’une molécule est le nombre d’orientations distinctes de la molécule rigide que l’on atteint par des rotations propres et qui ne se distinguent pas de l’orientation de départ (l’ordre du sous-groupe des rotations de son groupe ponctuel) : 1 pour et , 2 pour , et , 3 pour , 12 pour et .
Proposition 10.15 (Fonction de partition de rotation)
Pour une molécule linéaire, . Quand ,
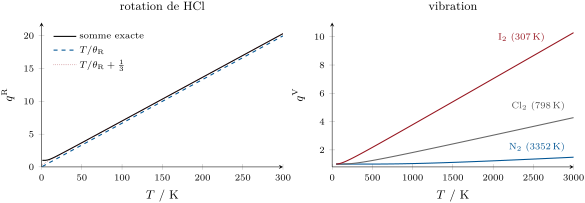
avec une erreur relative d’environ pour (la somme exacte est voisine de ).
Démonstration partielle. Pour , de nombreux niveaux contribuent et la somme devient une intégrale. Avec , :
La correction provient du terme suivant de la formule d’Euler–Maclaurin (Exercice 10.11). Le facteur est admis ici et justifié au Chapitre 11 : dans une molécule homonucléaire, la symétrie de la fonction d’onde par échange des deux noyaux identiques n’autorise, pour chaque état de spin nucléaire, qu’une seule parité de (Chapitre 6), si bien qu’en moyenne la moitié des niveaux de rotation manque. Dénombrer ainsi les états de rotation avec laisse les états de spin nucléaire hors de ; les tables thermodynamiques suivent la même convention, et le facteur de spin nucléaire se simplifie dans toute réaction chimique. ∎
Pour , et : à , . Pour , et (somme exacte : 20.2). Seul () et ses isotopologues exigent la somme exacte à température ambiante. Une molécule non linéaire de constantes de rotation , , a , résultat admis.
Vibration
Proposition 10.16 (Fonction de partition de vibration)
Pour une vibration harmonique de nombre d’onde , les énergies étant comptées à partir du niveau de point zéro,
Elle tend vers 1 quand et vers quand . Une molécule possédant plusieurs modes normaux a pour fonction de partition le produit d’un tel facteur par mode.
Démonstration. Les niveaux se situent à au-dessus du niveau de point zéro : la somme est une série géométrique de raison . Quand , . Les modes normaux sont indépendants (Proposition 10.9). ∎
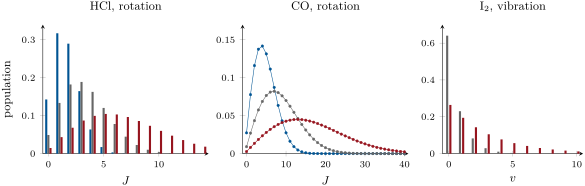
Pour le quantum de vibration d’une molécule diatomique, ce livre prend la transition fondamentale observée, (Chapitre 6) ; à température ambiante, seuls les premiers niveaux comptent, et c’est leur écart qui importe. Les molécules raides et légères sont gelées : a , à , et seules 13 molécules sur un million sont dans . Les molécules lourdes et souples ne le sont pas : a , , et plus d’un tiers de ses molécules vibrent.
États électroniques
Proposition 10.17 (Fonction de partition électronique)
Avec les niveaux électroniques (de dégénérescence ) comptés à partir du niveau fondamental,
Pour la plupart des molécules, le premier niveau électronique excité se situe des dizaines de milliers de nombres d’onde plus haut et : 1 pour une molécule à couches complètes, 3 pour (terme fondamental ), pour un atome dans un niveau .
C’est la définition appliquée aux niveaux électroniques ; les cas où des niveaux bas comptent sont les atomes et les radicaux qui ont une structure fine.
Exemple 10.18 (Le monoxyde d’azote et l’atome de chlore)
a un terme fondamental éclaté par le couplage spin–orbite en (le plus bas) et , plus haut, chacun doublement dégénéré. À , : 36 % des molécules se trouvent dans la composante supérieure. L’atome de chlore a son niveau au-dessus du niveau fondamental : .
10.4 Des fonctions de partition à la thermodynamique
Théorème 10.19 (Énergie interne)
Pour molécules indépendantes, l’énergie interne comptée à partir de sa valeur à vaut
Les contributions des quatre types de mouvement s’additionnent.
Démonstration. ; et . On maintient le volume constant parce que les niveaux de translation en dépendent. D’après Proposition 10.9, est une somme de quatre termes. ∎
Pour la translation, donne ; pour la rotation d’une molécule linéaire à haute température, donne ; une vibration donne , qui ne vaut que lorsque . L’équipartition classique de l’énergie, par terme quadratique, est la limite de haute température de ces résultats ; le Chapitre 11 suit les capacités thermiques à mesure que chaque mouvement se gèle.
Définition 10.20 (Fonction de partition canonique)
La fonction de partition canonique d’un système à la température et au volume est la somme sur tous les états du système entier, d’énergies .
Proposition 10.21 (Fonction de partition canonique d’un gaz parfait)
Pour molécules indépendantes, si elles sont discernables (localisées dans un cristal), et pour un gaz parfait de molécules identiques.
Démonstration partielle. Un état du système est un choix d’état pour chaque molécule, et les énergies s’additionnent : la somme des produits est le produit des sommes, . Dans un gaz, les molécules sont indiscernables : les permuter donne le même état du système. Quand les états moléculaires sont bien plus nombreux que les molécules (Exemple 10.12), presque chaque terme de a ses molécules dans des états différents et est compté fois. Les cas où deux molécules partagent un état, que ce dénombrement compte mal, sont négligeables, sauf à très basse température ou à très forte densité, où les statistiques quantiques prennent le relais (admis). ∎
Définition 10.22 (Entropie statistique)
L’entropie statistique d’un système isolé est , où est le nombre de ses micro-états ; pour un système à la température , est le poids de la distribution dominante.
Théorème 10.23 (L’entropie et les autres fonctions)
Pour un système à la température , de fonction de partition canonique ,
Pour un gaz parfait, on en tire et .
Démonstration partielle. Pour des molécules discernables dans la distribution de Boltzmann, avec et la formule de Stirling, le poids donne
donc ; pour un gaz, devient . L’identification de à l’entropie thermodynamique est admise : elle est additive, maximale à l’équilibre pour un système isolé, et redonne les relations du gaz parfait. Alors donne la deuxième formule, la troisième : avec et , . Enfin , en utilisant . ∎
Théorème 10.24 (Équation de Sackur–Tetrode)
L’entropie molaire d’un gaz parfait monoatomique de masse molaire à la température et sous la pression vaut
Démonstration. Avec , et , le Théorème 10.23 donne . Pour une mole, et . ∎
Pour l’argon à et , et : . L’entropie standard tabulée, obtenue à partir de capacités thermiques mesurées jusqu’à quelques kelvins, vaut : la formule ne contient aucun paramètre ajustable, et elle contient la constante de Planck. Un atome plus lourd a une entropie plus grande (davantage d’états de translation à la même énergie), de même qu’un gaz sous plus faible pression (davantage de volume par atome).
Proposition 10.25 (Entropies molaires de rotation et de vibration)
Pour une molécule linéaire avec , et pour une vibration avec ,
et un niveau électronique fondamental de dégénérescence , seul peuplé, ajoute .
Démonstration. Pour les mouvements internes, le facteur n’appartient qu’à la translation, si bien que chaque mode interne contribue pour . Rotation : et . Vibration : et . Électronique : , . ∎
Méthode 10.26 (L’entropie standard d’un gaz à partir de ses constantes)
- Translation : Sackur–Tetrode avec la masse molaire, et .
- Rotation : , , le nombre de symétrie, et (ou la somme exacte si ).
- Vibration : un terme par mode normal, avec les nombres d’onde fondamentaux.
- Électronique : , ou s’il existe des niveaux bas.
- Additionner ; comparer à la table, où le spin nucléaire est laissé de côté de la même façon.
| gaz | somme | table | ||||
|---|---|---|---|---|---|---|
| 154.85 | 0.00 | 0.00 | 0.00 | 154.85 | 154.85 | |
| 150.42 | 41.18 | 0.00 | 0.00 | 191.60 | 191.61 | |
| 150.42 | 47.23 | 0.00 | 0.00 | 197.65 | 197.66 | |
| 153.71 | 33.16 | 0.00 | 0.00 | 186.87 | 186.90 | |
| 162.00 | 58.65 | 2.24 | 0.00 | 222.89 | 223.08 | |
| 177.91 | 74.24 | 8.43 | 0.00 | 260.58 | 260.69 | |
| 153.36 | 0.00 | 0.00 | 11.83 | 165.19 | 165.19 |
Les sommes s’accordent avec les tables à mieux que 0.2 , et à quelques centièmes près pour les molécules légères. Les petits écarts de et de proviennent d’approximations faites dans ce chapitre : les constantes de l’isotopologue principal, l’oscillateur harmonique pour une molécule dont de nombreux niveaux de vibration sont peuplés. L’entropie tabulée de est elle-même la valeur statistique : mesurée par calorimétrie, elle ressort plus basse de plusieurs , écart expliqué au Chapitre 11.
Au laboratoire — Mesurer une entropie de troisième principe
La voie calorimétrique chauffe un échantillon de quelques kelvins jusqu’à dans un calorimètre adiabatique, en mesurant sa capacité thermique par petits pas. L’entropie est la somme de sur chaque phase, plus à chaque transition (solide–solide, fusion, vaporisation), plus une petite correction pour la non-idéalité du gaz réel ; au-dessous de la plus basse température mesurée, on extrapole la d’un solide non métallique en . Le troisième principe fixe à zéro l’entropie du cristal parfait à 0 K. L’accord avec la valeur statistique, aux incertitudes de mesure près, à la fois met à l’épreuve le troisième principe et révèle les cristaux qui ne sont pas parfaits à 0 K.
Histoire des sciences — Boltzmann, 1877
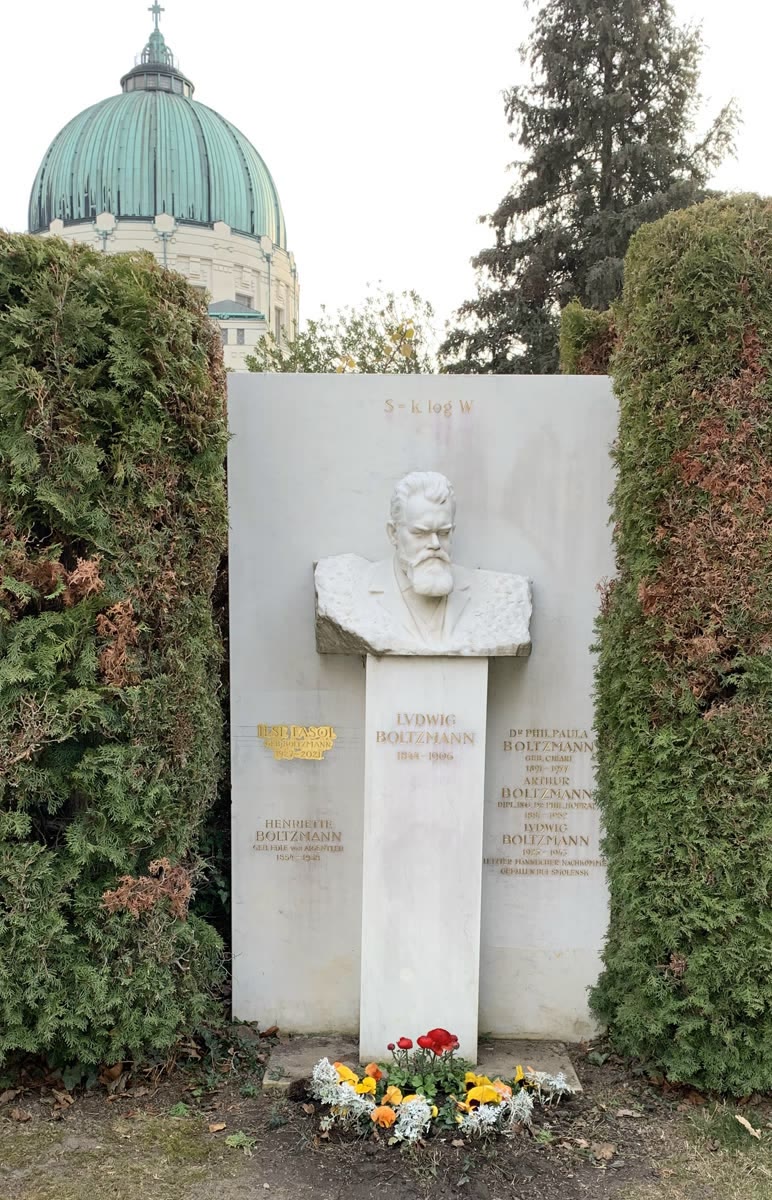
Ludwig Boltzmann montra en 1877 que l’entropie d’un gaz est proportionnelle au logarithme du nombre de façons dont ses molécules peuvent se partager l’énergie, et établit la distribution qui porte son nom en dénombrant ces façons. Cette interprétation fut âprement contestée par des physiciens qui doutaient de l’existence des atomes. La formule sous la forme , avec la constante , fut écrite par Max Planck, qui utilisa le même dénombrement en 1900 pour le rayonnement d’un corps chaud ; elle est gravée sur la tombe de Boltzmann, au cimetière central de Vienne.
10.5 Exercices
Exercice 10.1 ★
Quatre oscillateurs se partagent quatre quanta. Énumérer les distributions, donner le poids de chacune, et vérifier que leur somme est égale au nombre de façons de placer quatre quanta indiscernables dans quatre oscillateurs, . Quelles distributions sont les plus probables ?
Solution
Solution de Exercice 10.1.
Notons chaque distribution par les nombres de quanta des quatre oscillateurs, rangés par ordre décroissant. « 4, 0, 0, 0 » : ; « 3, 1, 0, 0 » : ; « 2, 2, 0, 0 » : ; « 2, 1, 1, 0 » : ; « 1, 1, 1, 1 » : 1. Total 35 . Les plus probables sont « 3, 1, 0, 0 » et « 2, 1, 1, 0 » (12 chacune) ; la seconde, avec des populations 1, 2, 1 pour 0, 1, 2 quanta, décroît déjà avec l’énergie comme le fait la distribution de Boltzmann pour de grands nombres.
Exercice 10.2 ★
Deux niveaux non dégénérés sont séparés de . Calculer le rapport de leurs populations à et à . Quelle est la limite à très haute température ?
Solution
Solution de Exercice 10.2.
; à , . À très haute température, le rapport tend vers 1 (populations égales, jamais d’inversion).
Exercice 10.3 ★
Calculer la longueur d’onde thermique d’un atome d’argon à et sa fonction de partition de translation dans un volume de .
Solution
Solution de Exercice 10.3.
; ; .
Exercice 10.4 ★
Avec () et (), calculer et la fonction de partition de rotation de haute température de chaque molécule à .
Solution
Solution de Exercice 10.4.
. : , . : , (somme exacte 20.19).
Exercice 10.5 ★★
Les nombres d’onde fondamentaux de et de valent et . Calculer , à , et la fraction des molécules qui ne sont pas dans .
Solution
Solution de Exercice 10.5.
: , ; fraction excitée . : , , fraction excitée .
Exercice 10.6 ★★
Calculer la fonction de partition électronique à de (deux niveaux doublement dégénérés distants de ) et de l’atome de chlore (niveau fondamental , niveau à ). Quelle fraction des molécules de se trouve dans le niveau supérieur ? Vers quoi tend à haute température ?
Solution
Solution de Exercice 10.6.
: ; fraction dans le niveau supérieur . À haute température, (deux niveaux également peuplés). : .
Exercice 10.7 ★★
À partir de , établir l’énergie interne et la capacité thermique à volume constant d’une mole de gaz parfait monoatomique, et évaluer à .
Solution
Solution de Exercice 10.7.
, donc ; pour une mole, à , et .
Exercice 10.8 ★★
Utiliser l’équation de Sackur–Tetrode pour calculer l’entropie molaire standard de l’argon à ; comparer à la valeur tabulée . De combien varie-t-elle si l’on divise la pression par 10 ?
Solution
Solution de Exercice 10.8.
, , rapport : , la valeur tabulée au dernier chiffre près. Diviser par 10 ajoute .
Exercice 10.9 ★★
Calculer la contribution de rotation à l’entropie molaire standard de à ().
Solution
Solution de Exercice 10.9.
.
Exercice 10.10 ★★★
En traitant comme une variable continue, montrer que le niveau de rotation le plus peuplé d’une molécule linéaire se situe vers . L’évaluer pour () et () à . Pourquoi les deux branches d’une bande infrarouge sont-elles les plus intenses à quelques raies du centre ?
Solution
Solution de Exercice 10.10.
donne , soit . : 2.66, donc ; : 6.86, donc . L’intensité d’une raie de la branche P ou R suit la population de son niveau inférieur, maximale en , à quelques raies de la lacune du centre de la bande.
Exercice 10.11 ★★★
La formule d’Euler–Maclaurin donne . L’appliquer à et montrer que . Pour quelles températures est-il exact à 1 % près ? Est-il acceptable pour () à ?
Solution
Solution de Exercice 10.11.
, , . Donc . L’erreur relative de vaut environ : moins de 1 % quand . Pour , : à , l’erreur est de 10 %, inacceptable (et la restriction sur due au spin nucléaire doit aussi être traitée exactement, Chapitre 11).
Exercice 10.12 ★★★
Montrer que l’entropie molaire de vibration tend vers zéro quand et vers quand . Évaluer à la fois l’expression exacte et cette limite pour () à , et commenter.
Solution
Solution de Exercice 10.12.
Pour , et : . Pour , et : . , : valeur exacte ; limite . Même pour , la limite classique n’est trop basse que de 4 %.
10.6 Problème : dénombrer l’entropie du diazote
Problème 10.1
Problème du week-end — dénombrer l’entropie du diazote : les contributions de translation, de rotation, de vibration et électronique à son entropie standard, calculées à partir de son spectre et comparées à la table
Le diazote est le principal gaz de l’air. Son entropie molaire standard à est calculée ici à partir de sa masse molaire, , et de ses constantes spectroscopiques : , , , ; son terme électronique fondamental est . Pression standard ; , .
Partie I — La translation.
- Calculer la masse d’une molécule.
- Calculer sa longueur d’onde thermique à .
- Calculer le volume disponible par molécule, .
- En déduire , et commenter son ordre de grandeur.
- Calculer l’entropie molaire de translation.
- De combien varierait-elle sous une pression deux fois plus faible ?
Partie II — La rotation.
- Calculer .
- Calculer .
- Donner le nombre de symétrie et dire ce dont il rend compte.
- Calculer à .
- La forme de haute température est-elle justifiée ?
- Calculer l’entropie molaire de rotation.
- En ignorant les poids de spin nucléaire, quel niveau de rotation est le plus peuplé ?
Partie III — Vibration et états électroniques.
- Calculer le quantum de vibration .
- Calculer .
- Calculer à .
- Quelle fraction des molécules se trouve dans ?
- Calculer l’entropie molaire de vibration.
- Quelle est la contribution électronique ? Pourquoi peut-on ignorer les états électroniques excités ?
Partie IV — Somme et comparaison.
- Additionner les contributions.
- Comparer à la valeur tabulée, .
- Sur quelles mesures repose la valeur calorimétrique d’une table ?
- Pourquoi les tables peuvent-elles laisser de côté le spin nucléaire ?
- Énoncer le résultat : l’entropie molaire standard du diazote à calculée à partir de ses constantes spectroscopiques.
Solution
Solution de Problème 10.1.
1. . 2. (). 3. . 4. : environ six millions d’états de translation par molécule, si bien que deux molécules n’en partagent presque jamais un et que est valable. 5. . 6. , soit . 7. . 8. . 9. : les deux noyaux sont identiques ; retourner la molécule bout pour bout donne une orientation indiscernable, et la symétrie d’échange des noyaux n’autorise, pour chaque état de spin nucléaire, que la moitié des niveaux de rotation. 10. . 11. Oui : , soit une erreur d’environ 0.3 % sur et bien moindre sur l’entropie. 12. . 13. : (population 0.0839, juste au-dessus de 0.0831 pour ). 14. . 15. . 16. ; . 17. . 18. , négligeable. 19. () : . Les états électroniques excités se situent plusieurs électronvolts plus haut, à plus de cent fois : leurs facteurs de Boltzmann sont totalement négligeables. 20. . 21. L’écart vaut , au niveau des approximations faites (rotateur rigide, séparation des mouvements). 22. Les capacités thermiques du solide mesurées depuis quelques kelvins (extrapolées en au-dessous), les enthalpies de la transition solide–solide, de fusion et de vaporisation divisées par leurs températures, la capacité thermique du gaz, et une correction de non-idéalité. 23. Les noyaux sont conservés dans toute réaction, si bien que leur entropie de spin est la même des deux côtés et se simplifie ; la calorimétrie ne la voit pas non plus, puisque les spins nucléaires restent désordonnés dans le cristal jusqu’aux plus basses températures mesurées. 24. à partir des constantes spectroscopiques, dont 150.4 dus à la translation et 41.2 à la rotation.